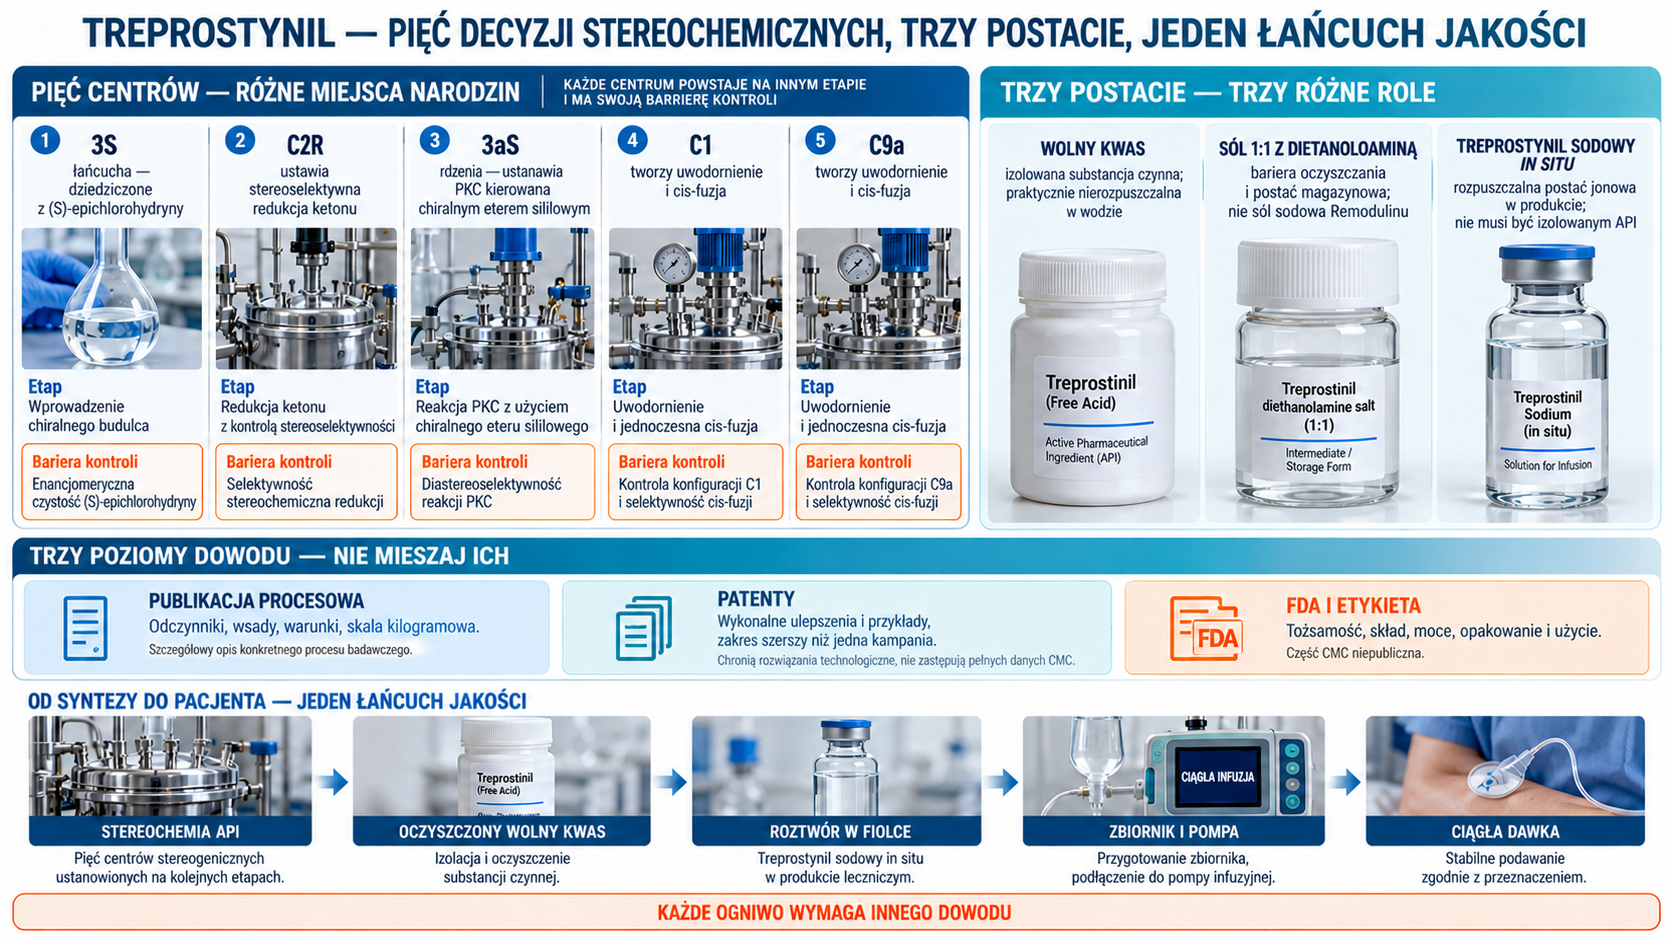
Treprostynil nie jest prostym przykładem „syntezy związku chiralnego i rozpuszczenia go w wodzie”. Cząsteczka ma pięć określonych centrów stereogenicznych, skondensowany układ benzindenowy, dwa alkohole, eter aryloksyoctowy i hydrofobowy łańcuch. Opublikowana przez United Therapeutics droga procesowa buduje tę architekturę z dwóch fragmentów, a jej punktem centralnym jest asymetryczna wewnątrzcząsteczkowa cyklizacja Pausona–Khanda. W jednym przekształceniu powstają dwa wiązania węgiel–węgiel i pięcioczłonowy pierścień, lecz powodzenie całej sekwencji zależy od stereochemii ustawionej wcześniej przy alkoholu propargilowym. Następne uwodornienie nie tylko redukuje enon: tworzy właściwą cis-fuzję pierścieni i usuwa tymczasowy sterownik stereochemiczny. Kolejna stereoselektywna redukcja, odbezpieczenia oraz późne wprowadzenie łańcucha octowego prowadzą do wolnego kwasu treprostynilu.
Publikacja z 2004 r. nie jest jedynie syntezą laboratoryjną. Opisuje operacje na wsadach wielokilogramowych: 4,876 kg enynu poddano reakcji z oktakarbonylkiem dikobaltu, 4,580 kg enonu uwodorniono pod ciśnieniem, a 2,161 kg metoksydiolu demetylowano odczynnikiem litowo-fosforowym. Droga dawała treprostynil z wydajnością całkowitą około 9%, lecz wymagała kilku chromatografii i bardzo materiałochłonnej demetylacji. Późniejszy patent procesowy nie zmieniał stereochemicznego serca syntezy. Usunął chromatografię z końcowej sekwencji triol → nitryl → kwas i wykorzystał krystaliczną sól 1:1 z dietanoloaminą jako silną barierę oczyszczającą oraz dogodną postać magazynową. Po ponownym uwolnieniu kwasu otrzymywano 99,7–99,9% czystości powierzchniowej HPLC.
Remodulin stanowi osobny poziom procesu. FDA opisuje substancję czynną jako syntetyczny, praktycznie nierozpuszczalny w wodzie wolny kwas i wyjaśnia, że stała sól sodowa jest delikwescentna; dlatego rozpuszczalną postać sodową tworzy się in situ podczas sporządzania roztworu przy użyciu nieznacznego nadmiaru NaOH. Aktualna informacja o produkcie potwierdza sterylny roztwór wielodawkowy w ośmiu stężeniach, z metakrezolem, cytrynianem i chlorkiem sodu, przeznaczony do ciągłej infuzji podskórnej albo dożylnej. Nie ujawnia jednak kolejności sporządzania, sposobu zapewnienia sterylności ani parametrów napełniania. Fakty produktowe, opublikowane procesy API i wnioskowanie inżynierskie są zatem konsekwentnie rozdzielone.
1. Pięć centrów stereogenicznych, trzy postacie soli i trzy poziomy dowodu
Treprostynil ma wzór C₂₃H₃₄O₅, masę molową 390,52 g/mol i konfigurację opisywaną w aktualnej etykiecie jako (1R,2R,3aS,9aS) z dodatkowym centrum (3S) w łańcuchu hydroksyoktylowym. Te pięć centrów nie powstaje w jednym zdarzeniu. Centrum 3S łańcucha jest dziedziczone z (S)-epichlorohydryny; konfigurację 3aS ustanawia cyklizacja Pausona–Khanda kierowana przez chiralny eter sililowy; uwodornienie tworzy właściwe relacje przy C1 i C9a; a redukcja ketonu ustawia alkohol C2. Takie rozłożenie odpowiedzialności pozwala przypisać każdemu potencjalnemu epimerowi etap narodzin i barierę usuwania.
W dokumentach występują trzy chemicznie powiązane, lecz technologicznie różne postacie:
| Postać | Rola w udokumentowanym procesie | Czego nie wolno z nią utożsamiać |
|---|---|---|
| wolny kwas treprostynilu | izolowana substancja czynna; produkt końcowy opublikowanej syntezy i późniejszego oczyszczania | nie jest dobrze rozpuszczalnym roztworem do infuzji |
| sól 1:1 z dietanoloaminą, treprostynil diolaminowy | krystaliczny uchwyt do oczyszczania i magazynowania; także odrębna postać API rozwinięta dla tabletek Orenitram | nie jest „solą sodową Remodulinu” i sama obecność jej w patencie nie dowodzi użycia w każdej kampanii Remodulinu |
| treprostynil sodowy w roztworze | dobrze rozpuszczalna postać jonowa wytwarzana in situ przy sporządzaniu produktu wodnego | nie musi być izolowanym, suszonym API; FDA zwraca uwagę, że stała sól sodowa jest delikwescentna i trudna w manipulacji |
Pierwszy poziom dowodu stanowi recenzowana publikacja procesowa: podaje odczynniki, wsady, temperatury, ciśnienie, wydajności i wyniki charakteryzacji, a autorzy deklarują zastosowanie drogi do wielokilogramowej produkcji. Drugi poziom to patenty United Therapeutics. Dokumentują wykonalne ulepszenia i konkretne przykłady, ale zakres zastrzeżeń jest szerszy niż pojedynczy proces wykonany w zakładzie. Trzeci poziom to dokumenty FDA i aktualna etykieta: wiarygodnie opisują tożsamość API, skład, moce, opakowanie i warunki użycia, lecz istotna część dossier CMC pozostaje zanonimizowana.
W konsekwencji można powiedzieć, że określona trasa została wykonana w skali kilogramowej i że późniejsze oczyszczanie zastosowano w dużych kampaniach cGMP. Nie można bez dodatkowego dowodu twierdzić, że wszystkie aktualne partie Remodulinu powstają dokładnie według przykładów z 2004 lub 2009 r. Analogicznie nazwa „sterylny roztwór” nie dowodzi sama przez się sterylizacji terminalnej, filtracji sterylizującej ani konkretnej klasy pomieszczenia.
2. Dlaczego wcześniejsze drogi przegrywały i jak zaprojektowano trasę procesową
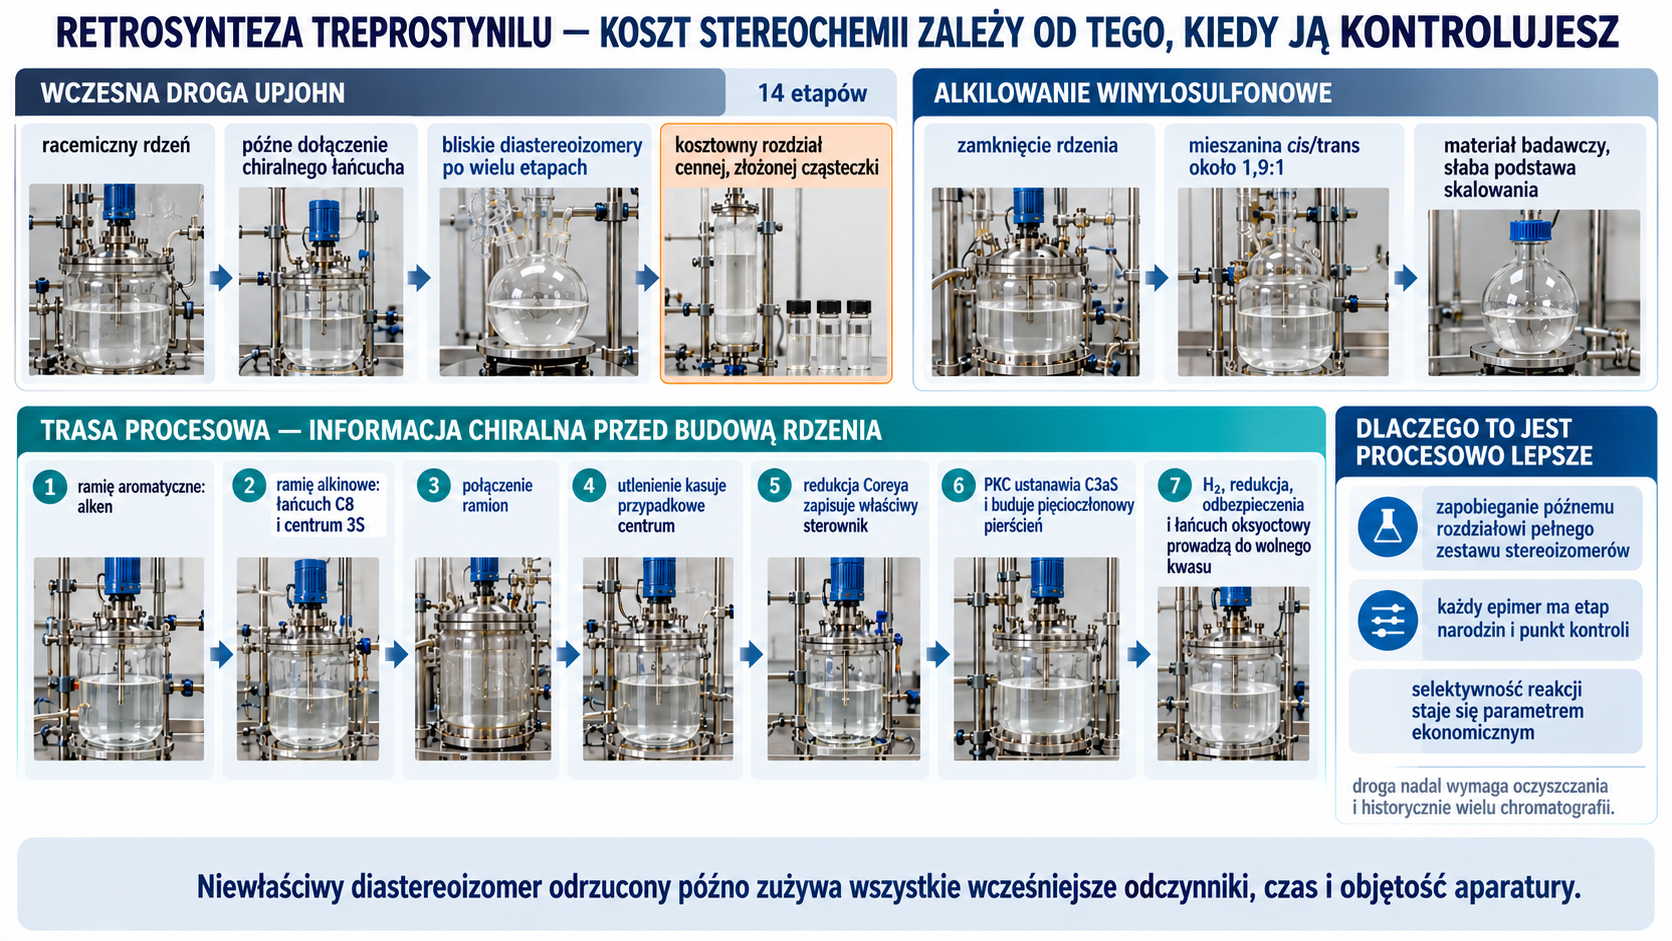
Wczesna synteza Upjohn rozpoczynała się od 5-metoksy-2-tetralonu, tworzyła racemiczny rdzeń i dołączała homochiralny łańcuch reakcją typu Wadswortha–Emmonsa–Wittiga. Stereochemia przy złączu pierścieni pojawiała się późno i bez wystarczającej kontroli. W czternastoetapowej sekwencji bliskie diastereoizomery trzeba było rozdzielać wtedy, gdy cząsteczka była już cenna i strukturalnie złożona. Inna badana droga, oparta na wewnątrzcząsteczkowym alkilowaniu pochodnej winylosulfonowej, dawała mieszaninę cis/trans około 1,9:1. Obie strategie mogły dostarczyć materiał badawczy, ale nie dawały dobrej podstawy do powtarzalnego skalowania.
Nowa retrosynteza odwróciła kolejność problemów. Zamiast najpierw tworzyć racemiczny benzinden, przygotowano liniowy enyn zawierający trzy informacje strukturalne: alken aromatyczny wyznaczający jeden koniec cyklizacji, alkin niosący przyszły łańcuch C8 oraz chiralny alkohol propargilowy zabezpieczony jako eter TBDMS. Kompleksowanie alkinu przez Co₂(CO)₈, włączenie cząsteczki CO i cyklizacja z alkenem budują cyklopentenon. Konfiguracja tymczasowego centrum benzylicznego osłania jedną stronę układu i kieruje utworzeniem C3aS.
Mapa drogi jest dzięki temu logiczna:
- z 3-metoksybenzylowego fragmentu powstaje 2-allilo-3-metoksybenzaldehyd;
- z (S)-epichlorohydryny powstaje alkin z gotowym centrum 3S łańcucha bocznego;
- addycja alkinylomagnezowa łączy oba ramiona; utlenienie kasuje niekontrolowaną konfigurację nowego alkoholu, a asymetryczna redukcja Coreya zapisuje ją ponownie jako właściwy izomer;
- eter TBDMS kieruje cyklizacją Pausona–Khanda i ustanowieniem 3aS;
- uwodornienie tworzy cis-skondensowany rdzeń i usuwa tymczasowy eter benzyliczny;
- redukcja karbonylu, zdjęcie THP i demetylowanie odsłaniają benzindenowy triol;
- selektywne O-alkilowanie fenolu chloroacetonitrylem oraz hydroliza nitrylu wprowadzają końcową grupę oksyoctową.
Ta konstrukcja nie eliminuje oczyszczania. W opublikowanej wersji chromatografia pojawia się wielokrotnie, także po cyklizacji i odbezpieczeniach. Jej przewagą jest natomiast zapobieganie kosztownemu późnemu rozdziałowi pełnego zestawu stereoizomerów. Selektywność reakcji staje się parametrem ekonomicznym: każdy procent niewłaściwego diastereoizomeru zużywa wszystkie wcześniejsze odczynniki, objętość aparatury i czas zanim zostanie odrzucony.
3. Dwa ramiona syntezy i zapis pierwszej informacji chiralnej
Ramię aromatyczne
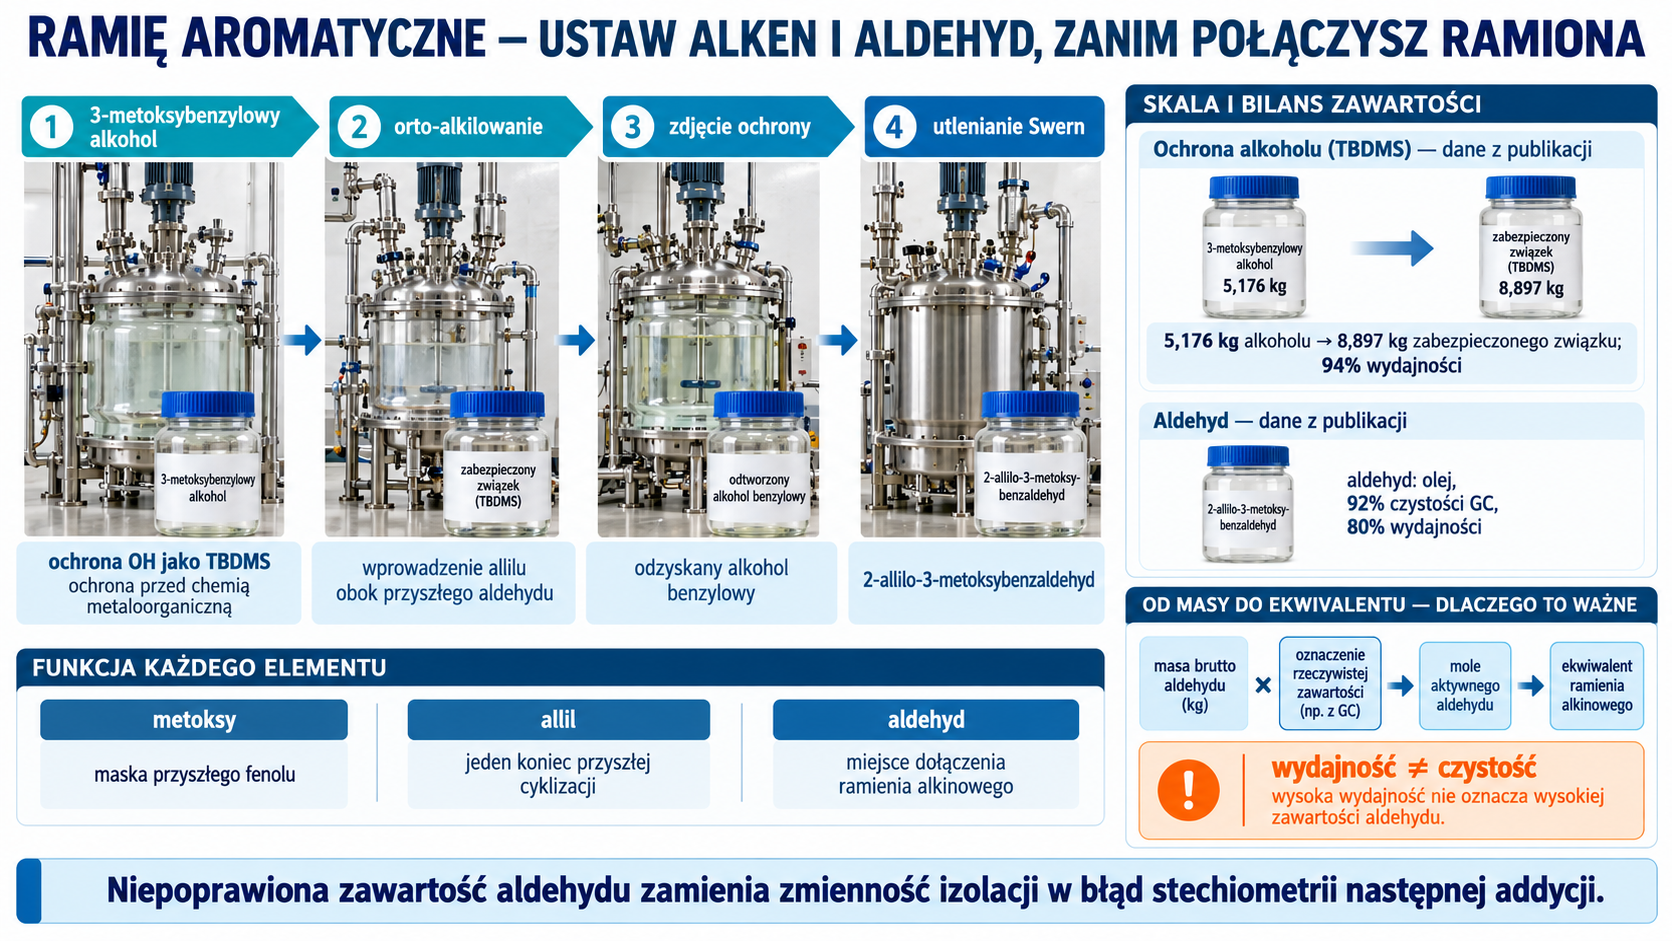
Punktem wyjścia jest 3-metoksybenzylowy alkohol. Alkohol zabezpiecza się jako eter tert-butylodimetylosililowy, ponieważ wolna grupa OH nie przetrwałaby chemii metaloorganicznej potrzebnej do orto-alkilowania. Po wprowadzeniu allilu w pozycję orto zabezpieczenie zdejmuje się, a odzyskany alkohol benzylowy utlenia warunkami Swern do 2-allilo-3-metoksybenzaldehydu. Metoksy pozostaje maską przyszłego fenolu; allil i aldehyd są ustawione obok siebie tak, aby po dołączeniu alkinu powstał enyn zdolny do wewnątrzcząsteczkowej cyklizacji.
Publikacja pokazuje, że jest to operacja rzeczywiście skalowana. Z 5,176 kg 3-metoksybenzylowego alkoholu otrzymywano 8,897 kg zabezpieczonego związku z wydajnością 94%. Aldehyd izolowano jako olej o czystości GC 92% i wydajności 80%. Te liczby przypominają, że „wydajność” i „czystość” nie są zamienne: masa aldehydu musi być przeliczona na rzeczywistą zawartość przed ustaleniem ekwiwalentu drugiego ramienia. W przeciwnym razie zmienność z poprzedniej izolacji staje się zmiennością stechiometrii addycji.
Ramię alkinowe
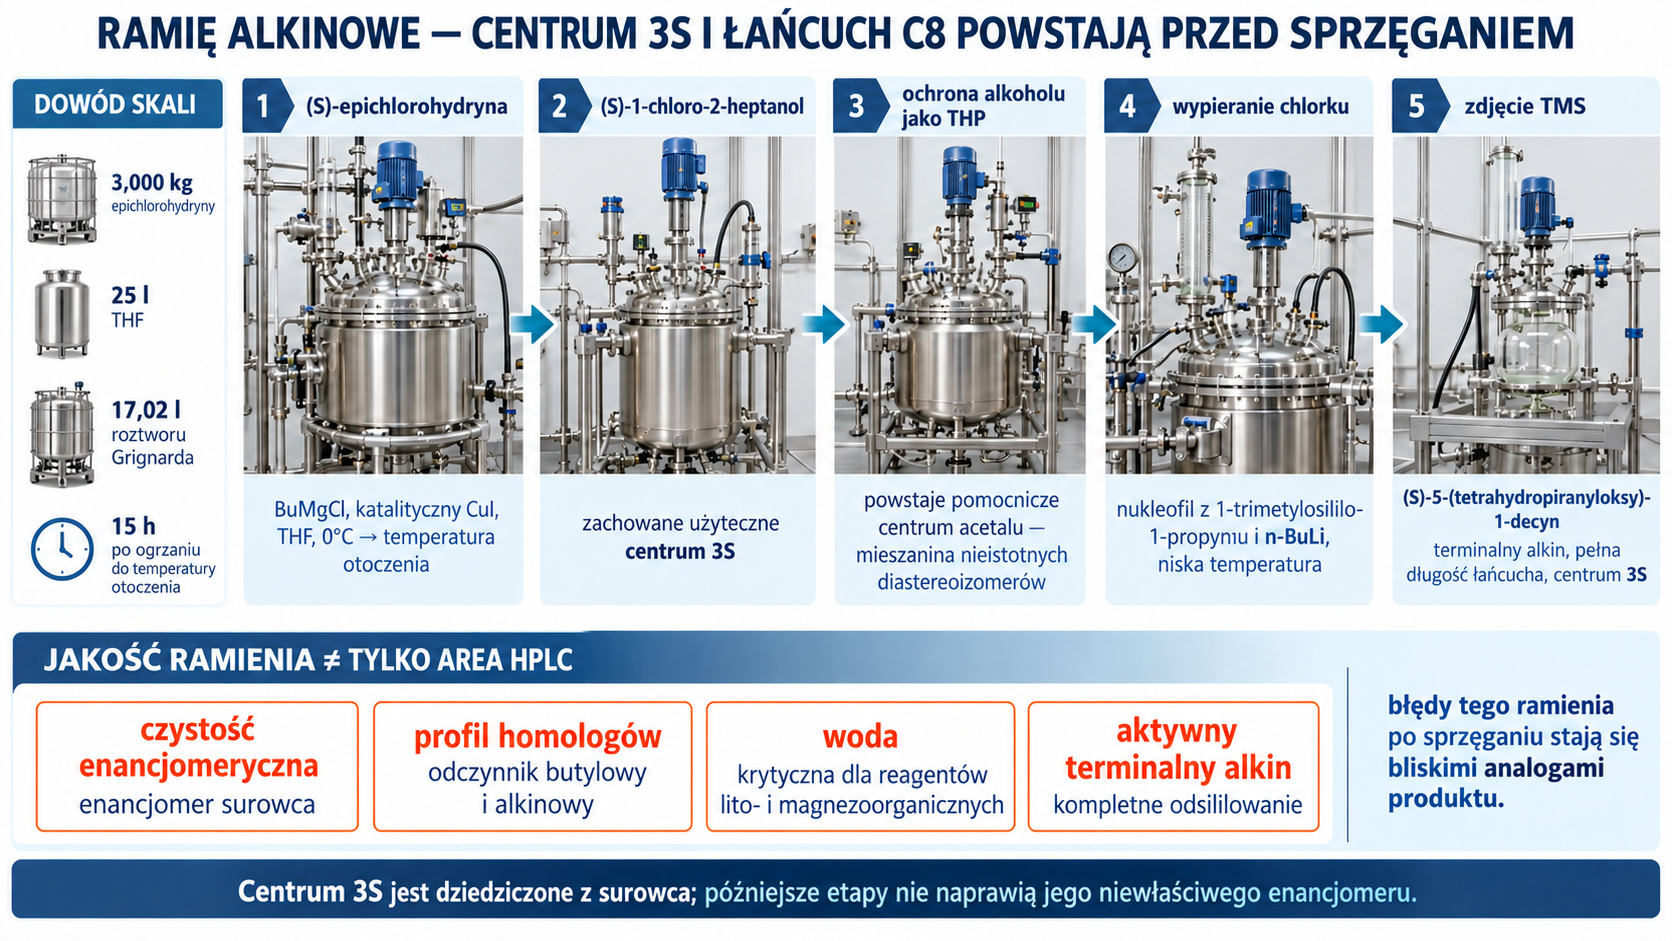
(S)-Epichlorohydrynę otwiera się butylomagnezowym chlorkiem w obecności katalitycznego CuI. W przykładzie 3,000 kg epichlorohydryny w 25 l THF chłodzono do 0°C, a następnie powoli dozowano 17,02 l roztworu odczynnika Grignarda; po ogrzaniu do temperatury otoczenia mieszaninę utrzymywano 15 godzin. Powstający (S)-1-chloro-2-heptanol zachowuje użyteczną konfigurację odziedziczoną z surowca.
Alkohol zabezpiecza się jako eter tetrahydropiranylowy. THP wprowadza dodatkowe, nieistotne dla produktu centrum przy atomie acetalu, dlatego półprodukt występuje jako mieszanina diastereoizomerów. Chlorek następnie wypiera nukleofil otrzymany z 1-trimetylosililo-1-propynu i butylolitu w niskiej temperaturze. Zdjęcie końcowej grupy TMS daje (S)-5-(tetrahydropiranyloksy)-1-decyn: fragment, który niesie pełną długość hydroksyoktylowego łańcucha i jego centrum 3S.
Jakość tego ramienia nie sprowadza się do czystości HPLC. Homologi odczynnika butylowego, enancjomer epichlorohydryny, produkty przegrupowania podczas otwarcia epoksydu i niecałkowicie odsililowany alkin mogą po sprzęganiu stać się bardzo podobne do produktu docelowego. Właściwe atrybuty materiałowe obejmują więc czystość enancjomeryczną, profil homologów, wodę — krytyczną dla odczynników lito- i magnezoorganicznych — oraz zawartość aktywnego terminalnego alkinu.
Połączenie ramion i „skasowanie” przypadkowego centrum
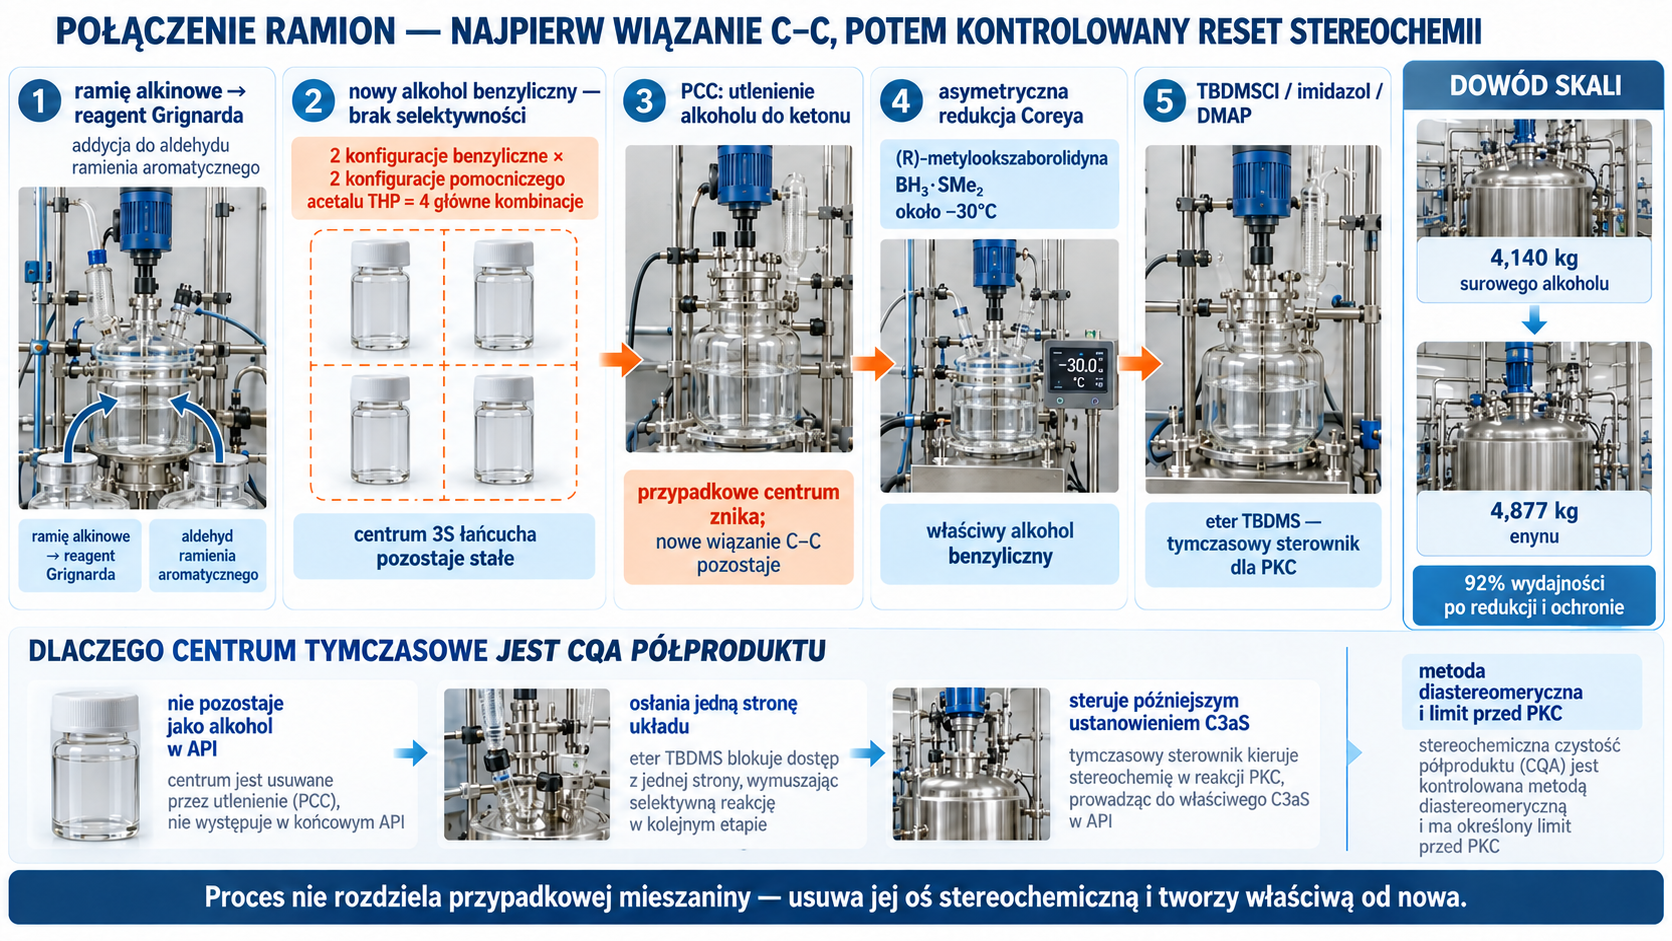
Z alkinu tworzy się reagent Grignarda i dodaje do aldehydu. Nowy alkohol benzyliczny nie powstaje selektywnie. Chromatogram zawiera cztery główne piki: kombinację dwóch konfiguracji benzylicznych i dwóch konfiguracji pomocniczego acetalu THP przy stałym centrum 3S łańcucha. Zamiast próbować rozdzielać tę mieszaninę, alkohol utlenia się PCC do ketonu. Planowo usuwa to przypadkową stereochemię, zachowując wiązania, których zbudowanie było celem sprzęgania.
Ketonu nie redukuje się zwykłym wodorkiem. (R)-metylooksazaborolidyna Coreya z kompleksem boran–siarczek dimetylu w około −30°C dostarcza odpowiedni alkohol benzyliczny, a następnie TBDMSCl/imidazol/DMAP zabezpiecza go jako eter. Dla przykładu procesowego 4,140 kg surowego alkoholu po redukcji przekształcono w 4,877 kg enynu z wydajnością 92%. Konfiguracja tego tymczasowego centrum jest krytycznym atrybutem półproduktu: nie występuje ono jako alkohol w treprostynilu, lecz steruje konfiguracją centrum, które pozostanie w API.
4. Cyklizacja Pausona–Khanda: etap tworzący rdzeń i jego ryzyka skali
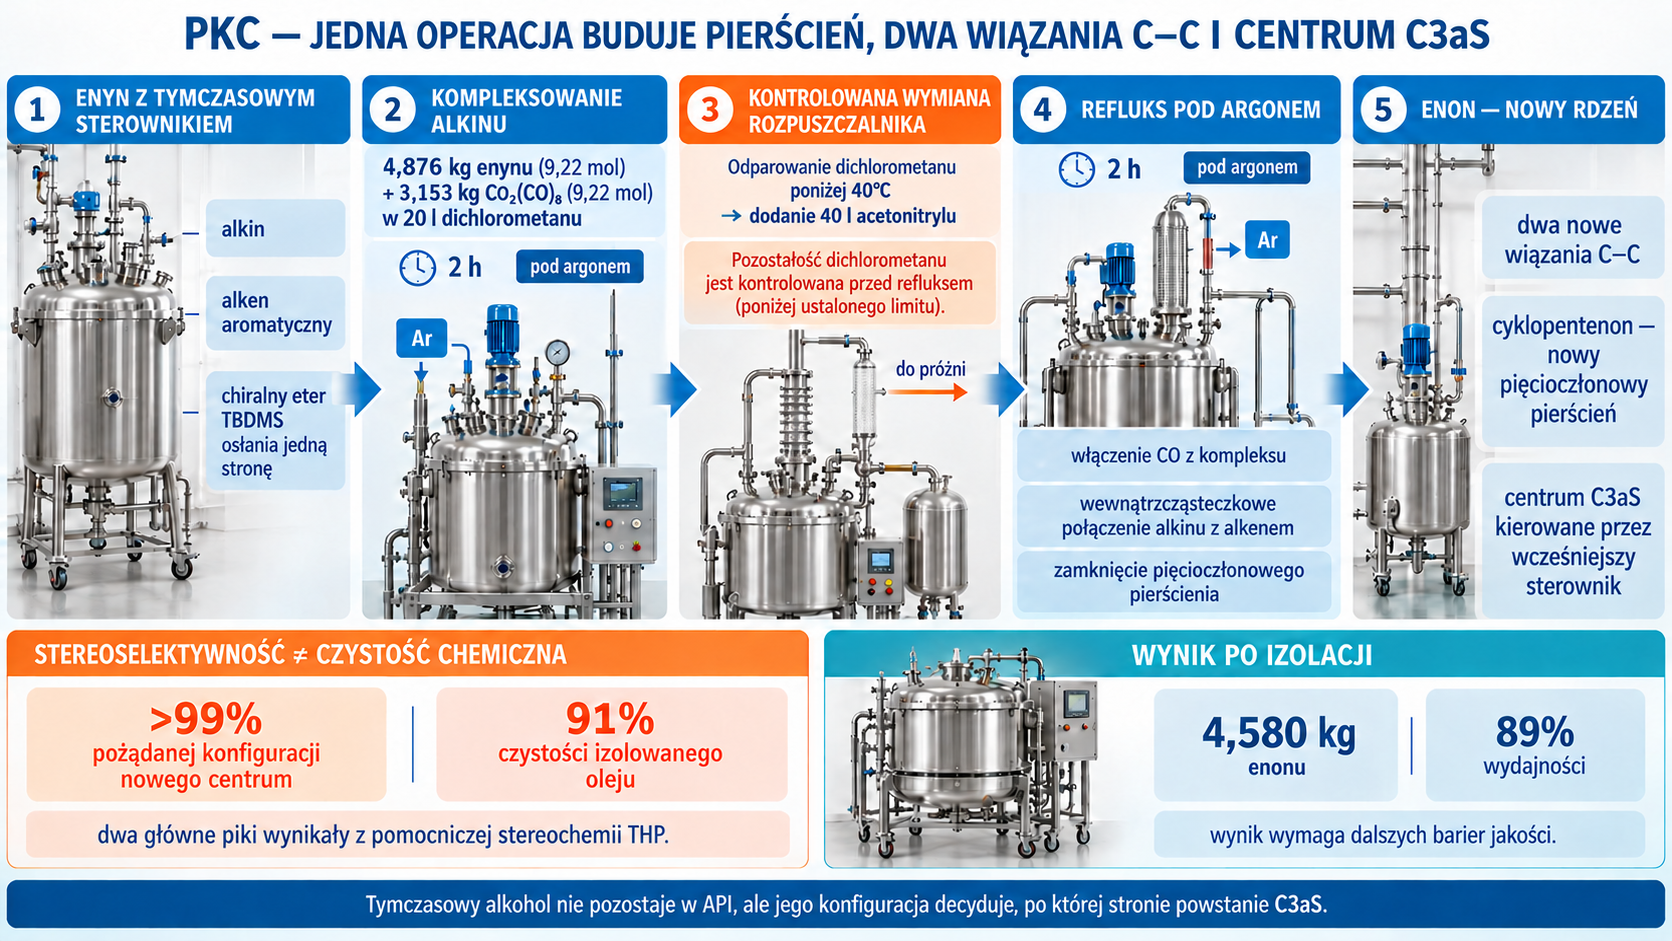
Do 4,876 kg enynu (9,22 mol) w 20 l dichlorometanu dodano pod argonem 3,153 kg Co₂(CO)₈, również 9,22 mol. Po dwóch godzinach dichlorometan odparowano poniżej 40°C, a pozostałość rozpuszczono w 40 l acetonitrylu i ogrzewano dwie godziny do wrzenia pod atmosferą argonu. W pierwszej fazie alkin tworzy kompleks kobaltowy; ogrzewanie uruchamia włączenie CO i zamknięcie pierścienia z grupą allilową. Proces tworzy cyklopentenon, dwa nowe wiązania C–C oraz centrum C3aS.
Po ochłodzeniu przez mieszaninę przepuszczano powietrze przez noc, aby rozłożyć kompleksy kobaltu. Zawiesinę filtrowano przez Celite, przemywano acetonem, zatężano i oczyszczano na krzemionce gradientem 5–40% octanu etylu w heksanach. Otrzymano 4,580 kg enonu, czyli 89% wydajności. Surowy produkt wykazywał ponad 99% pożądanej konfiguracji nowego centrum; dwa główne piki HPLC wynikały z pomocniczej stereochemii THP, nie z utraty kontroli w rdzeniu. Czystość izolowanego oleju wynosiła jednak 91%, co tłumaczy potrzebę dalszych barier i nie pozwala utożsamiać diastereoselektywności z czystością chemiczną.
To najbardziej charakterystyczny, ale też jeden z najtrudniejszych operacyjnie etapów drogi:
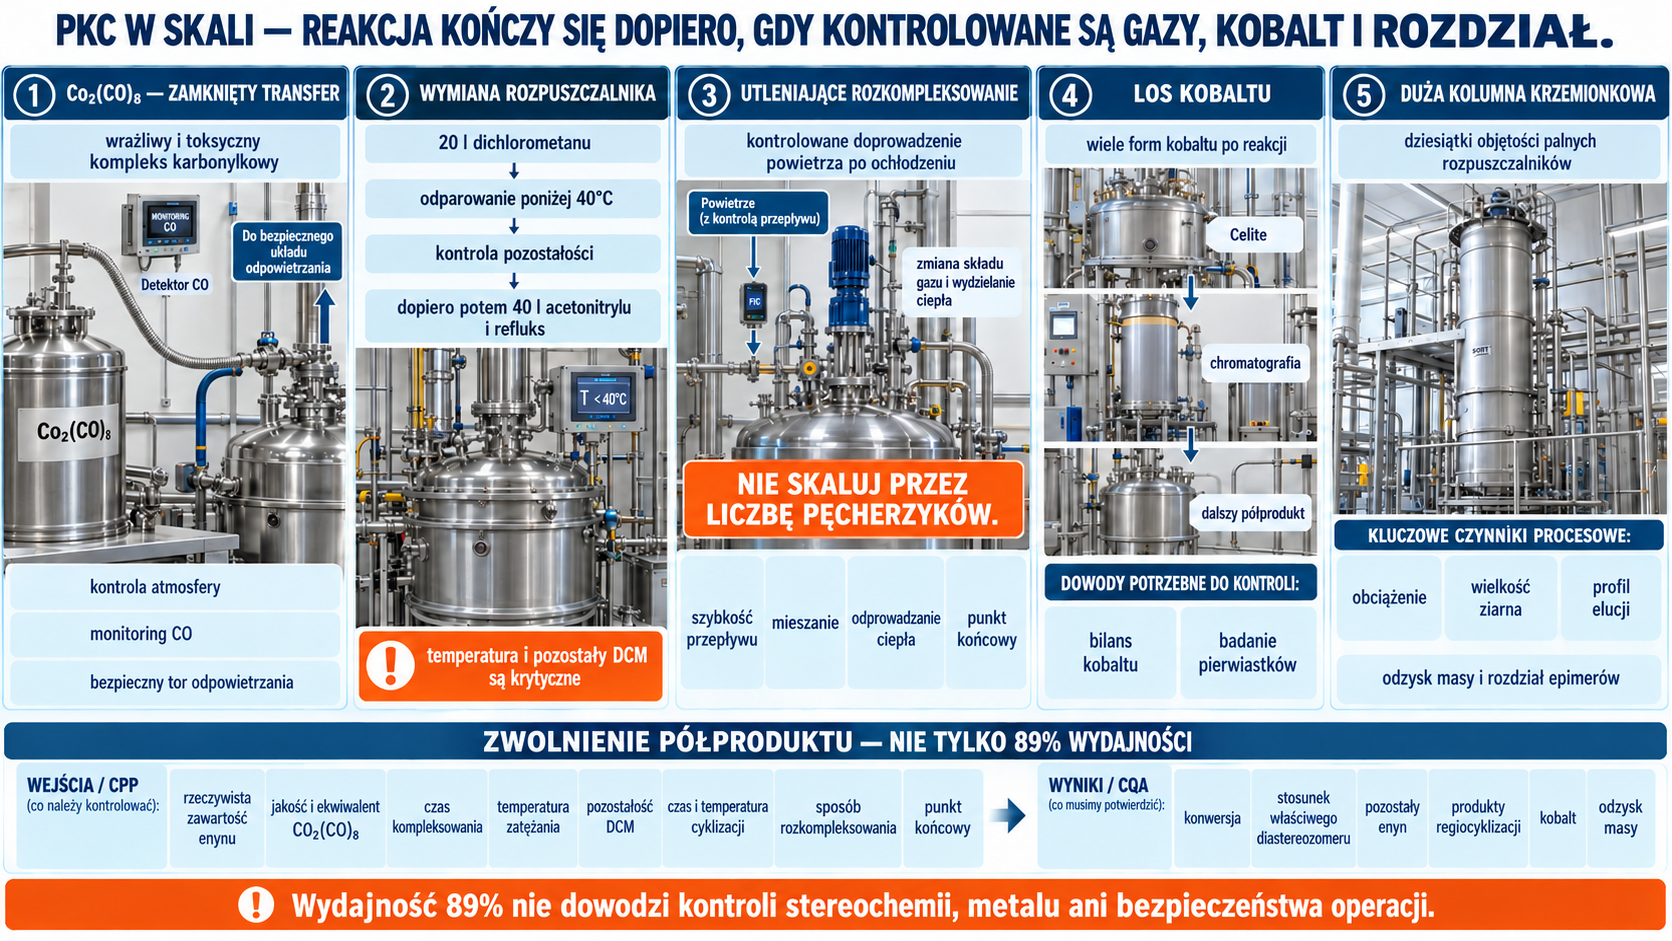
- Co₂(CO)₈ jest wrażliwym, toksycznym kompleksem karbonylkowym, a jego rozkład może uwalniać CO; potrzebne są zamknięty transfer, kontrola atmosfery, monitoring gazu i bezpieczny tor odpowietrzania;
- odparowanie 20 l dichlorometanu po kompleksowaniu nie może przekroczyć ustalonej temperatury ani pozostawić niekontrolowanej ilości rozpuszczalnika przed zmianą na acetonitryl;
- ogrzewanie i późniejsze utleniające rozkompleksowanie zmieniają skład gazu oraz wydzielanie ciepła; szybkości napowietrzania nie skaluje się przez samo zachowanie „liczby pęcherzyków”;
- kobalt po reakcji występuje w wielu formach. Filtracja przez Celite i chromatografia są barierami procesowymi, ale ich skuteczność trzeba dowodzić bilansem kobaltu i badaniem pierwiastków w dalszych półproduktach;
- duża kolumna krzemionkowa zużywa dziesiątki objętości palnych rozpuszczalników i może frakcjonować epimery inaczej przy zmianie obciążenia, wielkości ziarna albo profilu elucji.
Krytyczne parametry to zawartość rzeczywistego enynu, ekwiwalent i jakość Co₂(CO)₈, czas kompleksowania, temperatura zatężania, zawartość dichlorometanu przed refluksem, czas i temperatura cyklizacji, sposób rozkompleksowania oraz punkt końcowy. Krytyczne wyniki obejmują konwersję, stosunek właściwego diastereoizomeru, pozostały enyn, produkty nieprawidłowej regiocyklizacji, kobalt i odzysk masy w chromatografii. Sama wydajność 89% nie wystarcza do zwolnienia półproduktu.
5. Enon do triolu: trzy kolejne decyzje stereochemiczne i trudna demetylacja
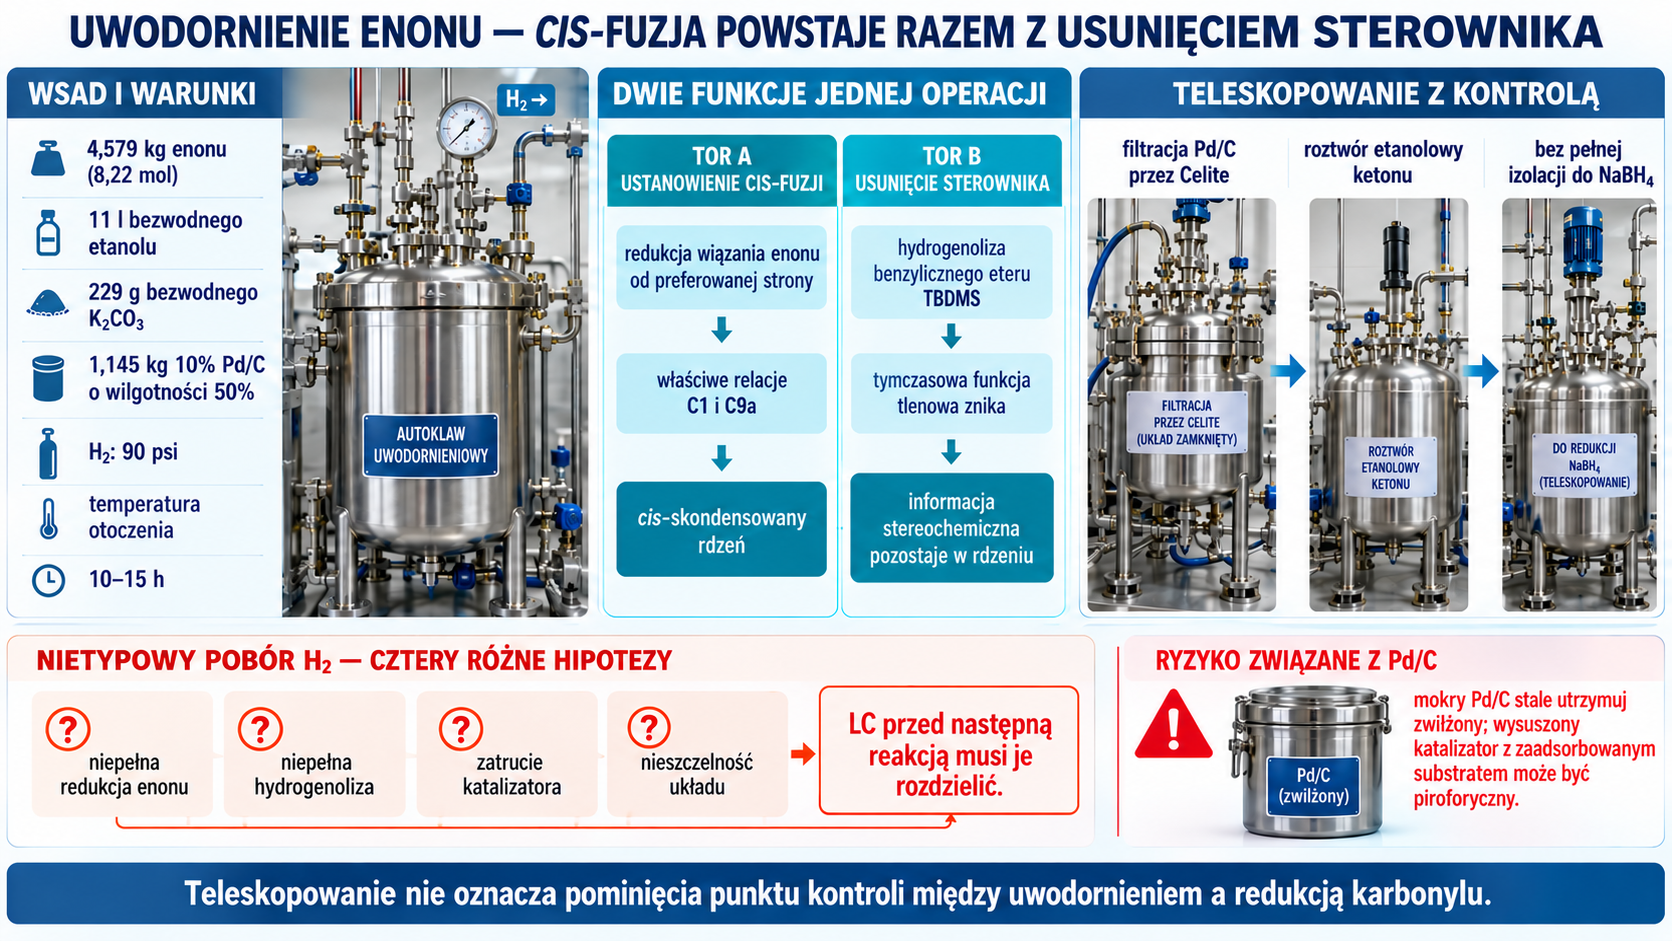
Uwodornienie ustanawia cis-fuzję i usuwa sterownik
4,579 kg enonu (8,22 mol) rozpuszczono w 11 l bezwodnego etanolu, dodano 229 g bezwodnego K₂CO₃ i 1,145 kg 10% Pd/C o wilgotności 50%, a następnie uwodorniono w temperaturze otoczenia pod ciśnieniem 90 psi przez 10–15 godzin. Wodór redukuje wiązanie podwójne enonu od preferowanej strony, tworząc wymagane relacje przy C1 i C9a oraz cis-skondensowany układ. Jednocześnie zachodzi hydrogenoliza benzylicznego eteru TBDMS. Tymczasowe centrum, które kierowało cyklizacją, znika jako funkcja tlenowa, lecz informacja stereochemiczna pozostaje zapisana w rdzeniu.
Roztwór etanolowy po filtracji Pd/C przez Celite kierowano bez izolacji do następnego etapu. Teleskopowanie ogranicza manipulację oleistym ketonem i straty, ale łączy dwie operacje bilansem masy. Niewłaściwy pobór wodoru może oznaczać brak redukcji enonu, niepełną hydrogenolizę, zatrucie katalizatora albo nieszczelność układu. Analiza przed następną reakcją musi rozdzielać te scenariusze. Mokry Pd/C należy stale utrzymywać zwilżony; wysuszony katalizator z zaadsorbowanym substratem może być piroforyczny.
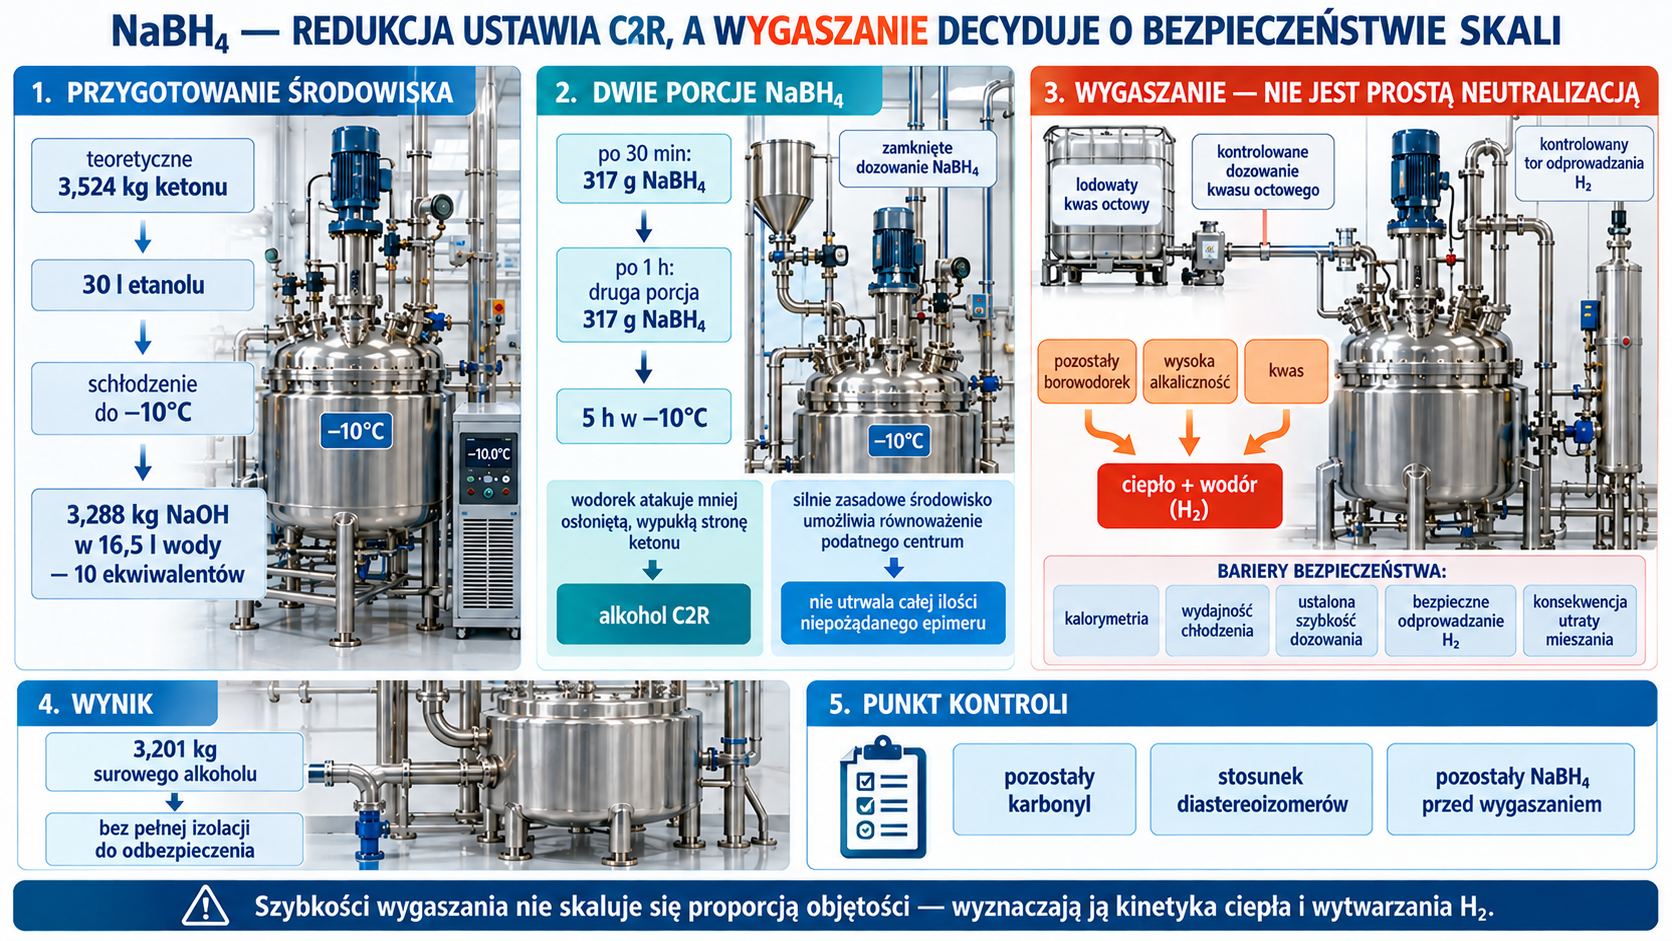
NaBH₄ tworzy C2R, a zasada zarządza epimerami
Teoretyczne 3,524 kg ketonu w 30 l etanolu chłodzono do −10°C. Dodano 3,288 kg NaOH w 16,5 l wody, czyli dziesięć ekwiwalentów, a po 30 minutach 317 g NaBH₄. Po godzinie wprowadzono drugą porcję 317 g i kontynuowano reakcję pięć godzin w −10°C. Wodorek atakuje mniej osłoniętą, wypukłą stronę trójpierścieniowego ketonu i tworzy wymagany alkohol C2R. Silnie zasadowe środowisko umożliwia równoważenie podatnego centrum sąsiadującego z karbonylem, dzięki czemu redukcja nie utrwala całej ilości niepożądanego epimeru utworzonego wcześniej.
Po zakończeniu reakcję ostrożnie wygaszano lodowatym kwasem octowym. To nie jest neutralizacja, którą można skalować proporcją objętości. Pozostały borowodorek, wysoka alkaliczność i kwas generują ciepło oraz wodór; szybkość dozowania wynika z kalorymetrii, wydajności chłodzenia i odprowadzania gazu. Otrzymano 3,201 kg surowego alkoholu, który bez pełnej izolacji przeszedł do odbezpieczenia.
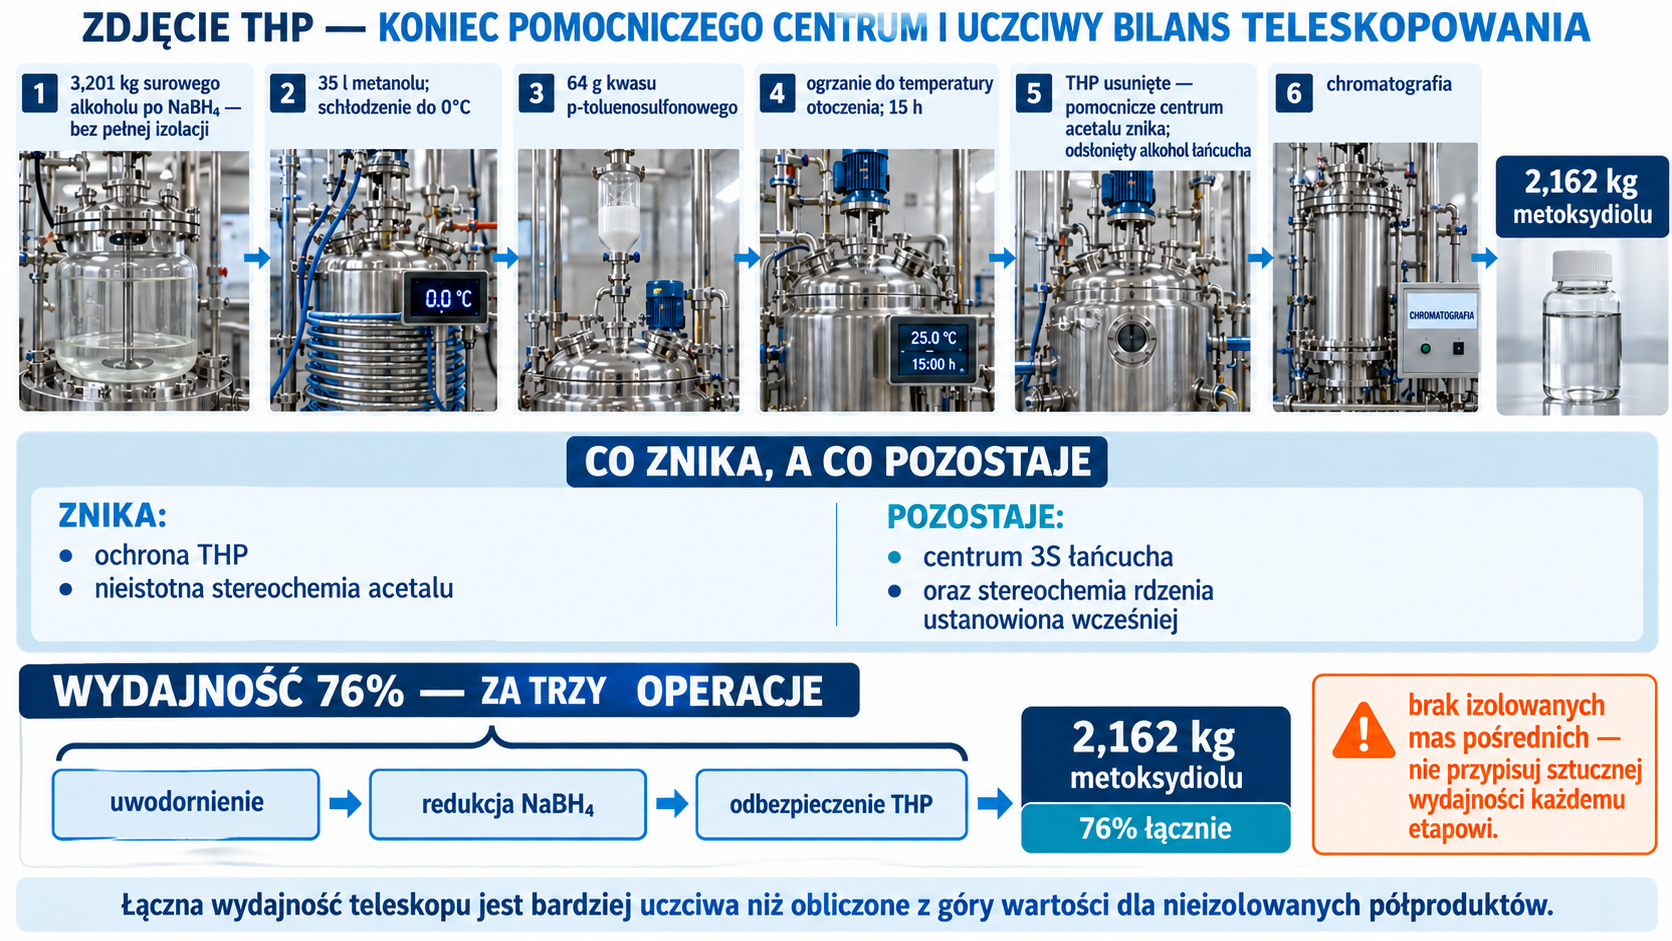
Zdjęcie THP i demetylowanie fenolu
Surowy alkohol rozpuszczono w 35 l metanolu, schłodzono do 0°C, dodano 64 g kwasu p-toluenosulfonowego i po ogrzaniu do temperatury otoczenia utrzymywano 15 godzin. Usunięcie THP kasuje pomocnicze centrum acetalowe i odsłania alkohol łańcucha. Po chromatografii uzyskano 2,162 kg metoksydiolu z wydajnością 76% za trzy etapy: uwodornienie, redukcję i odbezpieczenie. Łączna wydajność jest tutaj bardziej uczciwa niż sztuczne przypisanie wartości dwóm nieizolowanym półproduktom.
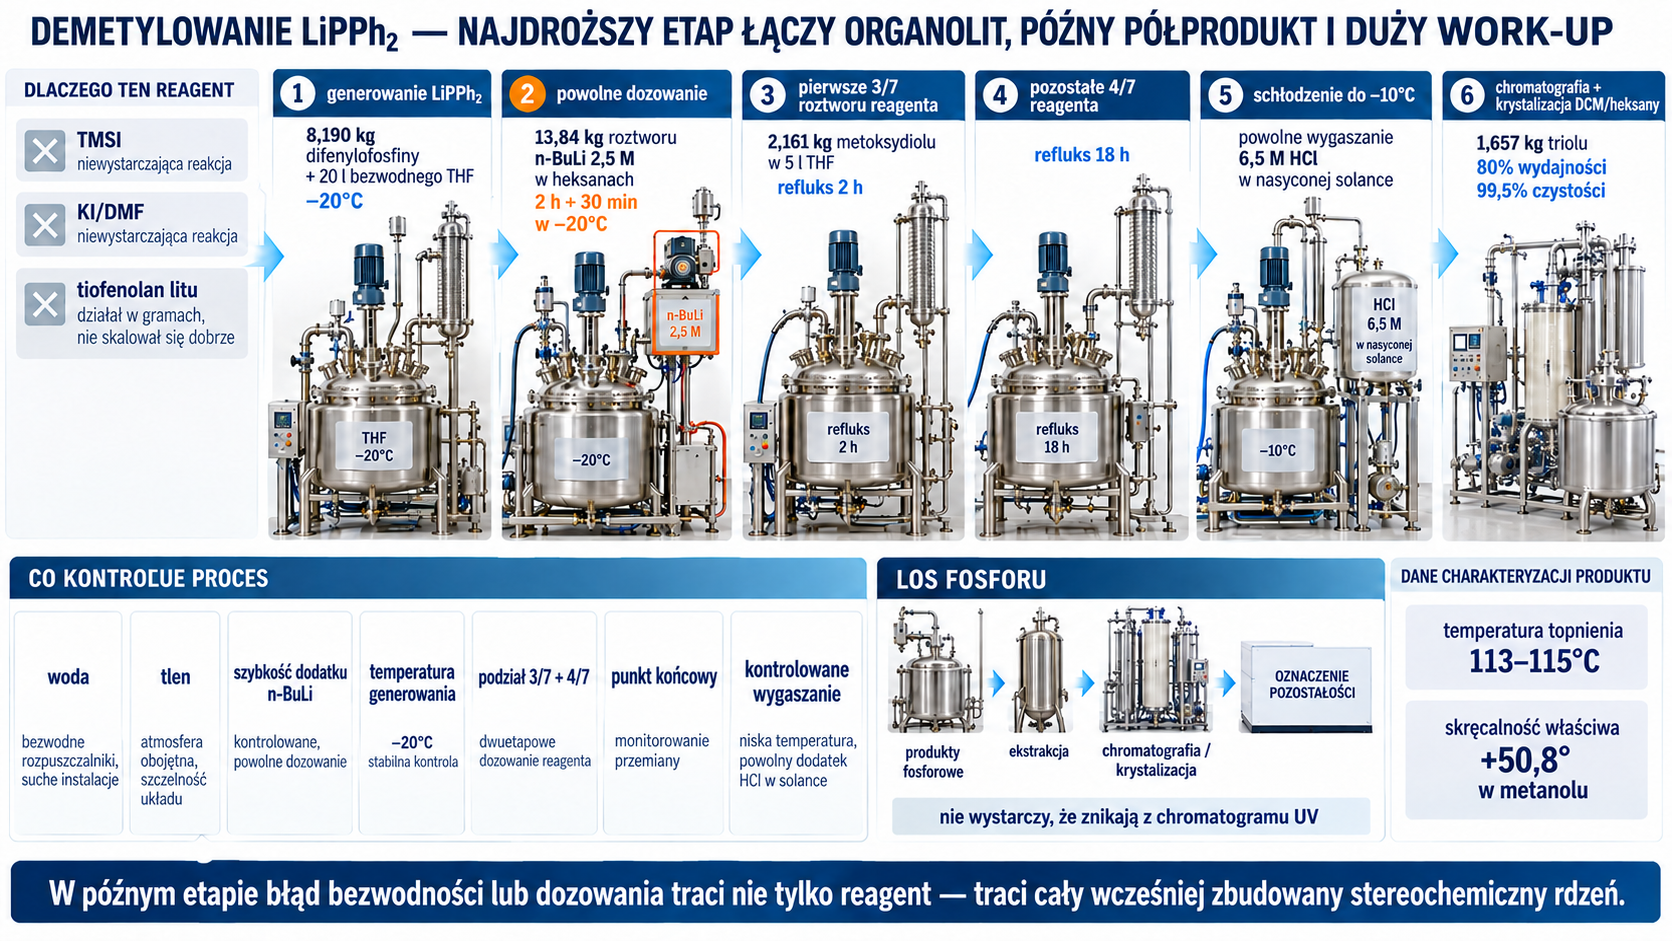
Ostatnia metylowa ochrona fenolu okazała się problemem procesowym. TMSI oraz KI/DMF nie zapewniły odpowiedniej reakcji, a tiofenolan litu, skuteczny w gramach, nie skalował się dobrze. Wybrano difenylofosfek litu (LiPPh₂), lecz potrzeba było aż siedmiu ekwiwalentów; autorzy wskazali demetylowanie jako najdroższy etap w przeliczeniu na masę produktu.
Na skalę wielokilogramową 8,190 kg difenylofosfiny w 20 l bezwodnego THF chłodzono do −20°C i powoli dodawano 13,84 kg 2,5 M n-BuLi w heksanach. Po dwóch godzinach i dodatkowych 30 minutach w −20°C około 3/7 roztworu przenoszono do 2,161 kg metoksydiolu w 5 l THF i ogrzewano dwie godziny do wrzenia. Po ochłodzeniu dodawano pozostałe 4/7 odczynnika i utrzymywano refluks 18 godzin. Mieszaninę chłodzono do −10°C i powoli wygaszano 6,5 M HCl w nasyconej solance. Po chromatografii i krystalizacji z dichlorometanu/heksanów otrzymano 1,657 kg triolu: 80% wydajności, 99,5% czystości, temperatura topnienia 113–115°C i skręcalność właściwa +50,8° w metanolu.
Ta operacja łączy skrajnie reaktywne organolitowe środowisko z późnym, bardzo wartościowym półproduktem. Woda, tlen i szybkość dodatku n-BuLi są krytycznymi atrybutami/parametrami. Fosforowe produkty uboczne muszą zostać usunięte w ekstrakcji i krystalizacji, a nie jedynie „zniknąć” z chromatogramu UV. Utrata selektywności na tym etapie oznacza także tworzenie związków z nieusuniętą grupą metoksy, które są strukturalnie bliskie późnemu API.
6. Triol do wolnego kwasu i ulepszenie bez chromatografii nitrylu
Pierwotna sekwencja końcowa
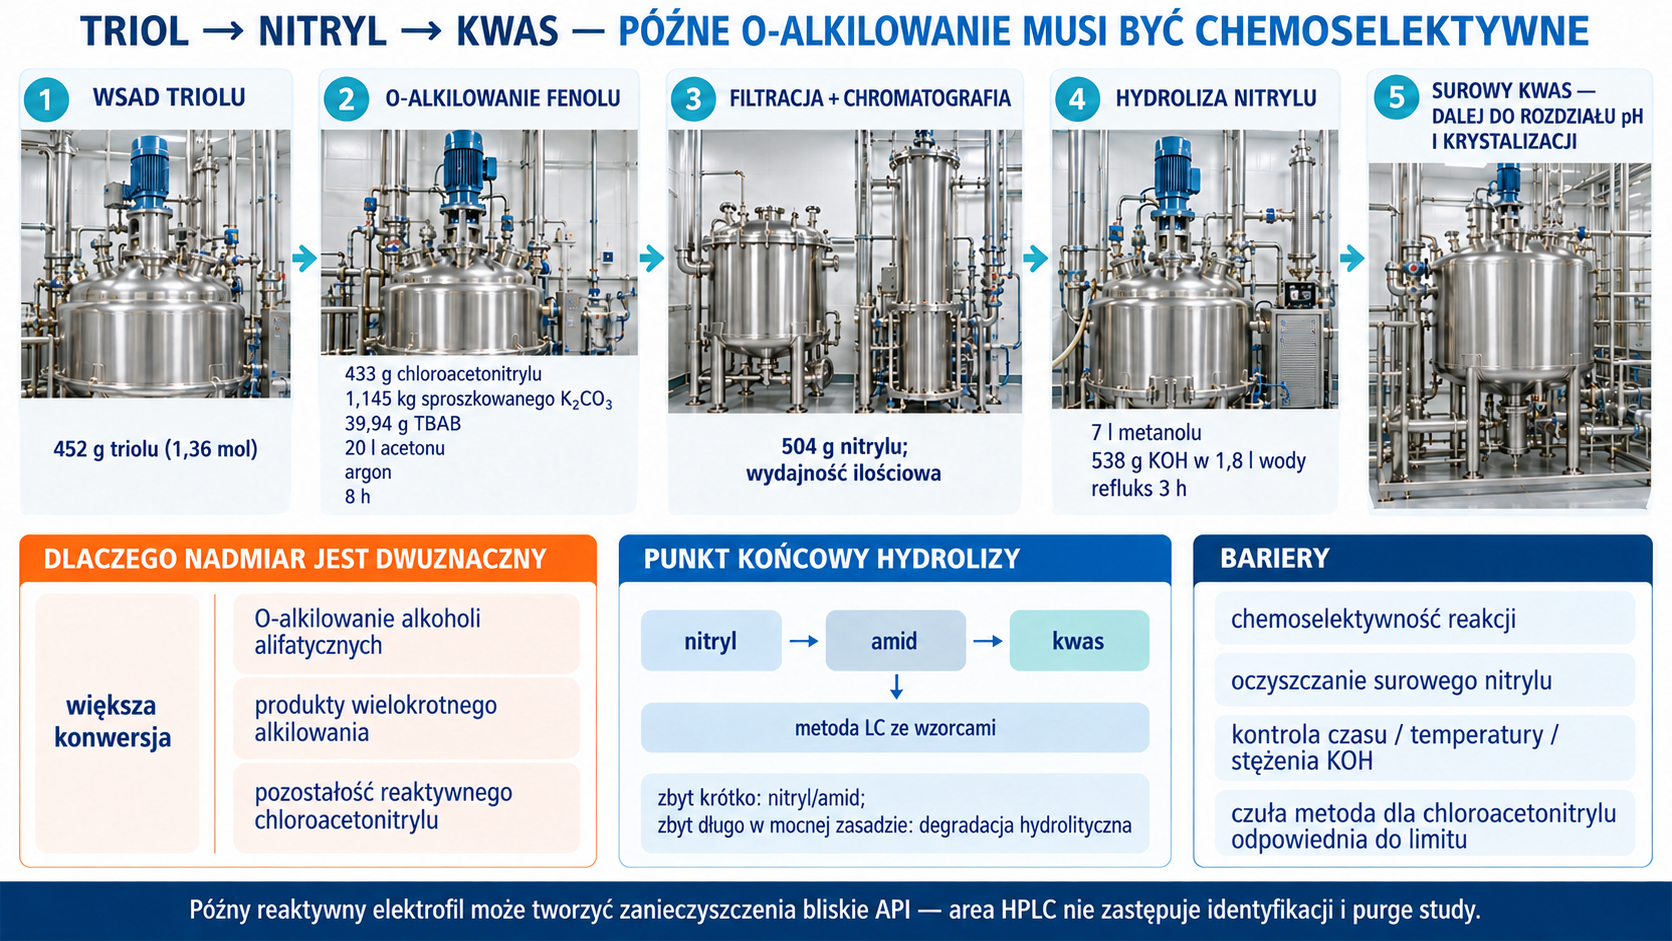
Fenol triolu alkiluje się chloroacetonitrylem, wykorzystując K₂CO₃ i bromek tetrabutyloamoniowy jako katalizator przeniesienia fazowego. W ujawnionym przykładzie 452 g triolu (1,36 mol), 433 g chloroacetonitrylu, 1,145 kg sproszkowanego K₂CO₃ i 39,94 g TBAB ogrzewano osiem godzin w 20 l acetonu pod argonem. Po filtracji i chromatografii otrzymano 504 g nitrylu z wydajnością ilościową. Nadmiar zasady i elektrofilu zwiększa konwersję, ale tworzy ryzyko alkilowania alkoholi alifatycznych, produktów wielokrotnego alkilowania i pozostałości toksycznego chloroacetonitrylu.
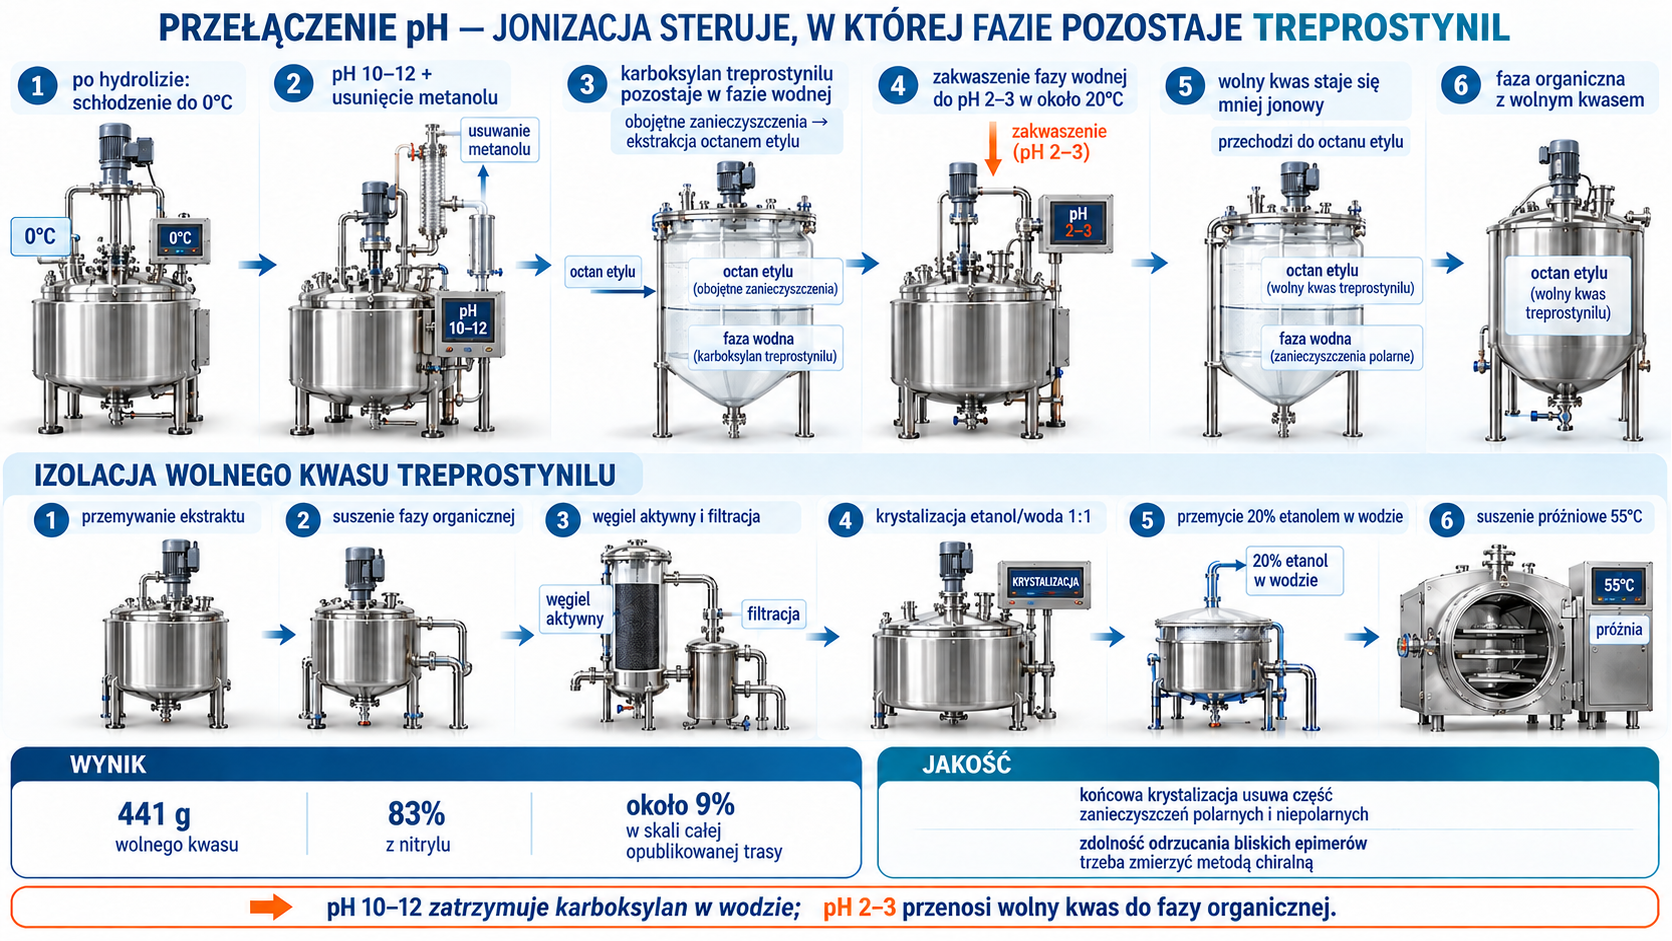
Nitryl hydrolizowano w 7 l metanolu roztworem 538 g KOH w 1,8 l wody przez trzy godziny pod refluksem. Po schłodzeniu do 0°C mieszaninę najpierw doprowadzano do pH 10–12 i usuwano metanol. W tym zakresie treprostynil występuje jako karboksylan i pozostaje w fazie wodnej, podczas gdy obojętne produkty uboczne można ekstrahować octanem etylu. Dopiero potem fazę wodną zakwaszano do pH 2–3 w około 20°C: wolny kwas staje się mniej jonowy i przechodzi do octanu etylu. Jest to celowo dwuetapowe przełączenie rozdziału, a nie kosmetyczna korekta pH.
Ekstrakt przemywano, suszono, traktowano węglem i krystalizowano z mieszaniny etanol/woda 1:1. Kryształy przemywano 20% etanolem w wodzie i suszono próżniowo w 55°C. Otrzymano 441 g wolnego kwasu, czyli 83% z nitrylu i około 9% w skali całej opublikowanej trasy. Końcowa krystalizacja usuwa część zanieczyszczeń polarnych i niepolarnych, ale jej zdolność do odrzucania bliskich epimerów musi być zmierzona; wysoka czystość ogólna nie zastępuje metody chiralnej.
Ulepszenie: sól dietanoloamoniowa jako bariera procesowa
Najbardziej kosztownym elementem końca pierwotnej drogi była chromatografia surowego nitrylu. W patencie US8748657B2 1,250 kg triolu mieszano z 1,296 kg K₂CO₃, 567 g chloroacetonitrylu i 36 g TBAB w łącznie 29 l acetonu przez 16–72 godziny w 23 ± 2°C. Po filtracji i zatężeniu surowego nitrylu nie oczyszczano na krzemionce. Hydrolizowano go KOH w metanolu/wodzie, a zanieczyszczenia usuwano przez opisane przełączanie jonizacji, wielokrotne ekstrakcje i przemycia oraz obróbkę gorącym węglem aktywnym.
Roztwór wolnego kwasu w octanie etylu nie był odparowywany do surowego ciała stałego. Dodawano bezwodny etanol i 1,1 ekwiwalentu dietanoloaminy, ogrzewano do 60–75°C do uzyskania klarownego roztworu, chłodzono do około 55°C i zaszczepiano formą B. Powolne chłodzenie do 20 ± 2°C przez 16–24 godziny dawało krystaliczną sól 1:1. Dla serii z 1,250 kg triolu wydajności wynosiły 80,42–88%. Materiał o temperaturze topnienia poniżej około 104°C poddawano ponownej obróbce, ponieważ sygnalizował niewłaściwą postać lub jakość.
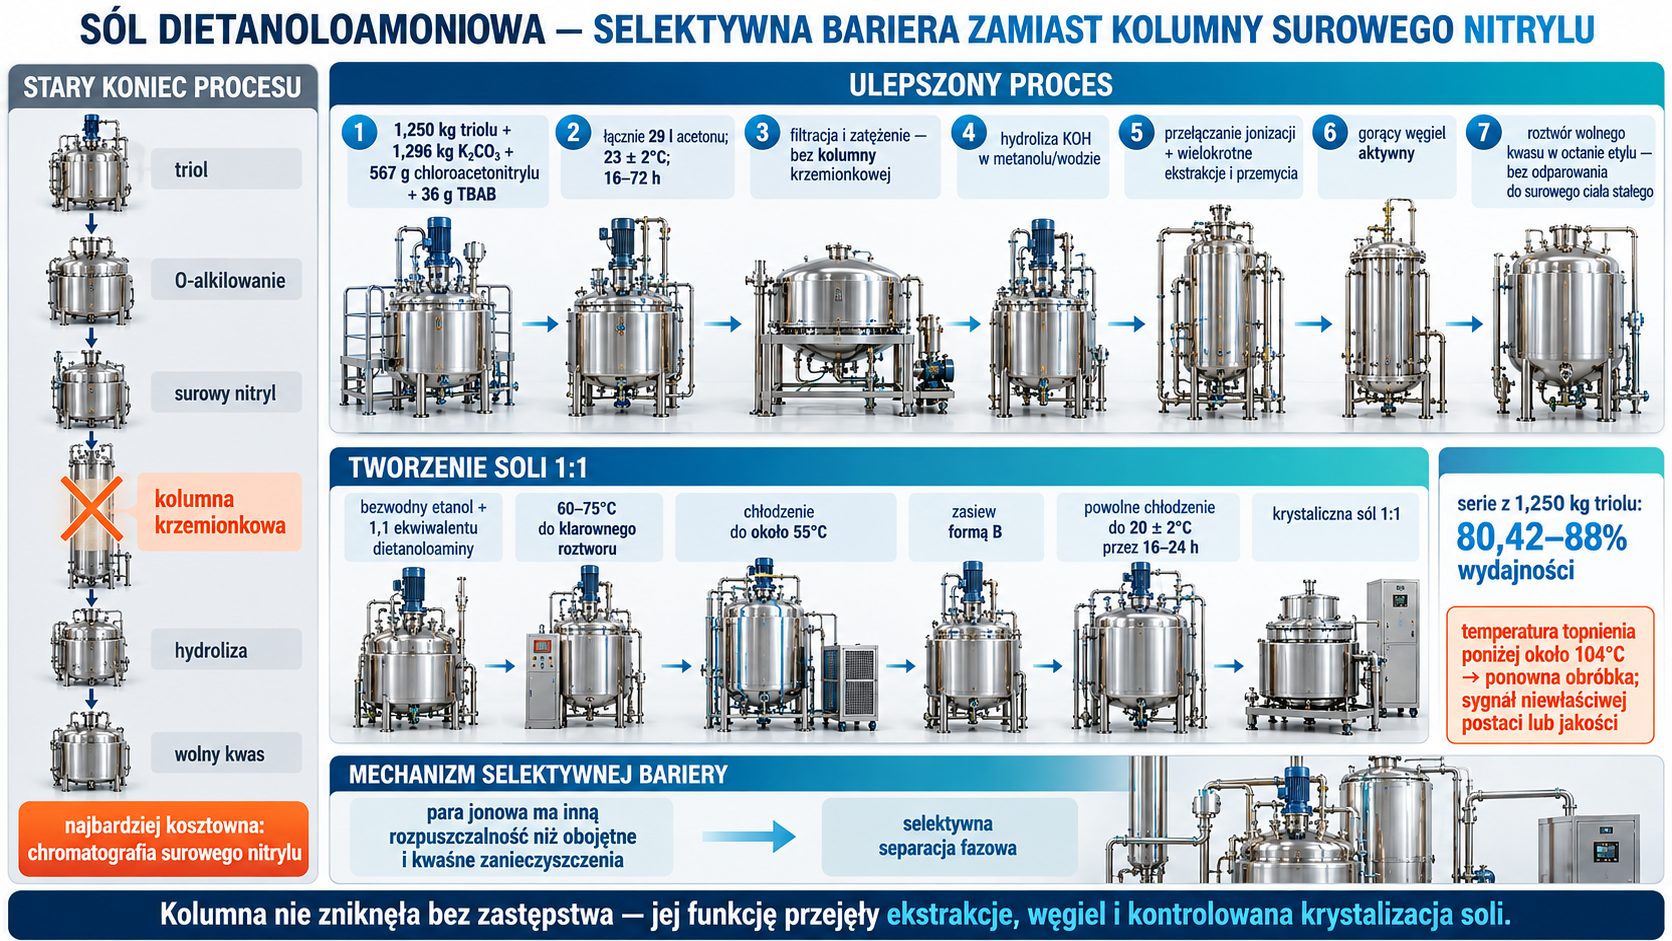
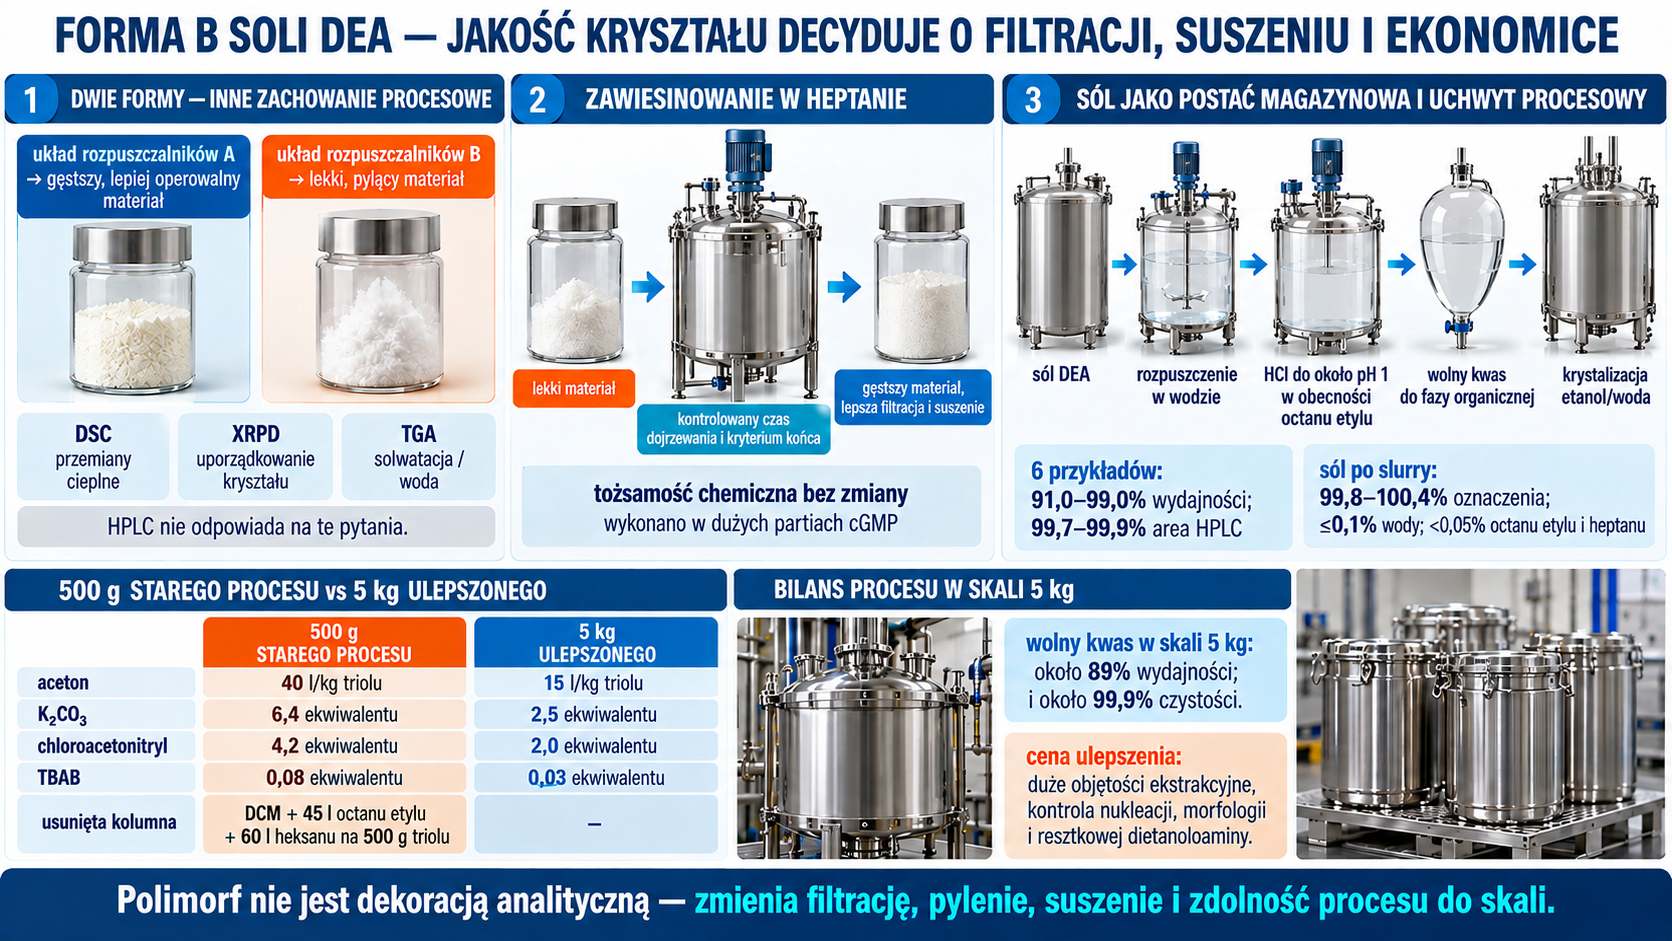
Krystalizacja rozwiązała dwa problemy jednocześnie. Para jonowa miała inną rozpuszczalność niż obojętne i kwaśne zanieczyszczenia procesu, więc zastąpiła kolumnę selektywną separacją fazową. Kontrolowany polimorf zapewniał filtrację i powtarzalne suszenie. Publikacja o rozwoju krystalizacji opisuje dwie formy badane DSC, XRPD i TGA: jeden układ rozpuszczalników dawał gęste cząstki, drugi lekki, pylący materiał. Zawiesinowanie w heptanie przekształcało lekkie cząstki w gęstsze, poprawiając operowalność bez zmiany tożsamości chemicznej. Procedurę wykonano w dużych partiach cGMP.
Sól można przechowywać, a następnie rozpuścić w wodzie i zakwasić HCl do około pH 1 w obecności octanu etylu. Wolny kwas przechodzi do fazy organicznej, po czym krystalizuje z etanolu/wody. W sześciu przykładach konwersji uzyskano 91,0–99,0% wydajności i 99,7–99,9% area HPLC. Partie soli po zawiesinowaniu miały 99,8–100,4% oznaczenia, najwyżej 0,1% wody i mniej niż 0,05% octanu etylu oraz heptanu.
Porównanie 500 g starego procesu z 5 kg ulepszonego pokazuje praktyczny zysk: stosunek acetonu spadł z 40 do 15 l/kg triolu, K₂CO₃ z 6,4 do 2,5 ekwiwalentu, chloroacetonitryl z 4,2 do 2,0, a TBAB z 0,08 do 0,03. Zniknęła kolumna nitrylu zużywająca dichlorometan, 45 l octanu etylu i 60 l heksanu na 500 g triolu. Końcowa wydajność wolnego kwasu w skali 5 kg wyniosła około 89%, a czystość około 99,9%. Cena ulepszenia to duże objętości ekstrakcyjne i konieczność rygorystycznego sterowania nukleacją, morfologią i resztkową dietanoloaminą.
7. Genealogia zanieczyszczeń, analityka i uczciwy bilans procesu
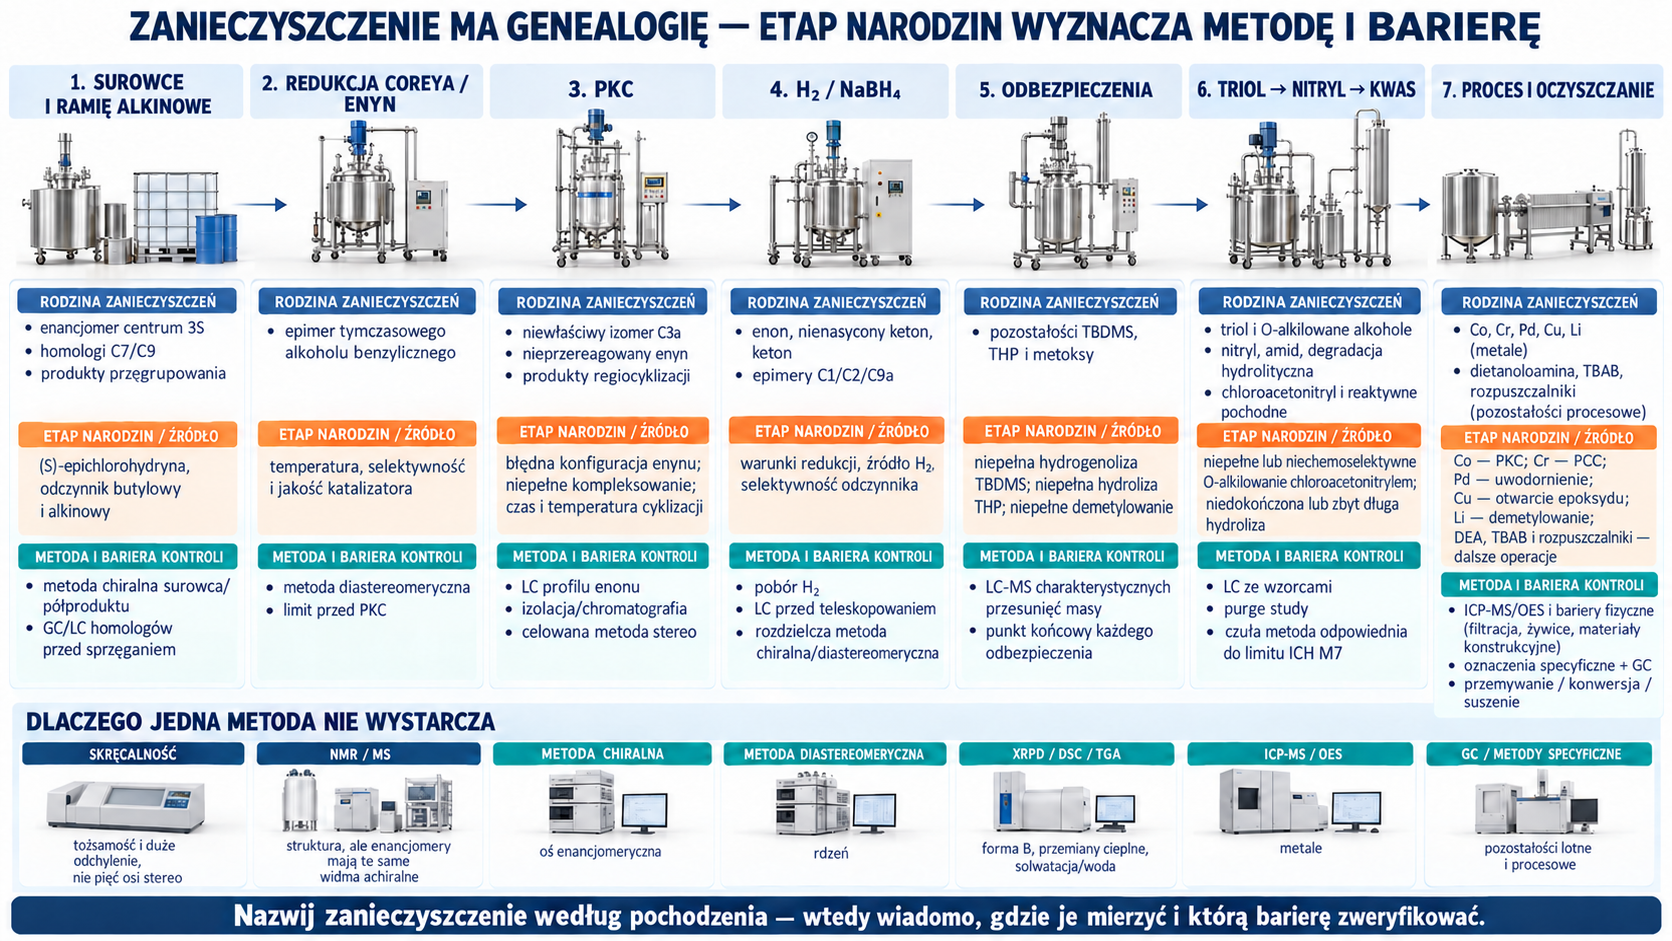
Zanieczyszczenie końcowe należy nazywać według pochodzenia, nie tylko numeru piku. W tej drodze struktura wskazuje etap powstania oraz najbardziej prawdopodobną barierę:
| Rodzina zanieczyszczeń | Miejsce i mechanizm powstania | Najważniejsza kontrola / bariera |
|---|---|---|
| enancjomer centrum 3S łańcucha i homologi C7/C9 | jakość (S)-epichlorohydryny, odczynnika butylowego i alkinowego ramienia | chiralna metoda surowca i półproduktu; GC/LC homologów przed sprzęganiem |
| epimer tymczasowego alkoholu benzylicznego | niewystarczająca selektywność redukcji Coreya, zła temperatura lub jakość katalizatora | metoda diastereomeryczna enynu; limit przed PKC, bo to centrum steruje C3a |
| niewłaściwy izomer PKC / nieprzereagowany enyn | błędna konfiguracja substratu, niepełne kompleksowanie, czas i temperatura cyklizacji | LC profilu enonu, izolacja i chromatografia; później celowana metoda na epimer C3a |
| enon, nienasycony keton, keton po uwodornieniu | niepełny pobór H₂, zatrucie Pd/C, niepełna redukcja NaBH₄ | bilans poboru wodoru, LC przed teleskopowaniem, limit karbonylu |
| epimery C1/C2/C9a | niewłaściwa chemoselektywność uwodornienia, warunki równoważenia i redukcji ketonu | rozdzielcza metoda chiralna/diastereomeryczna; nie tylko skręcalność |
| reszty TBDMS, THP i metoksy | niepełna hydrogenoliza, hydroliza kwaśna lub demetylowanie | LC/MS charakterystycznych przesunięć masy; punkty końcowe każdej deprotekcji |
| triol oraz O-alkilowane alkohole | niepełna albo niechemoselektywna reakcja z chloroacetonitrylem | LC surowego nitrylu; ekstrakcje, sól dietanoloamoniowa i końcowa krystalizacja |
| nitryl, amid i produkty degradacji hydrolitycznej | niedokończona hydroliza albo nadmierny czas w mocnej zasadzie | LC z wzorcami nitrylu i amidu; czas, temperatura i stężenie KOH |
| Co, Cr, Pd, Cu i Li | PKC, PCC, hydrogenacja, otwarcie epoksydu i demetylowanie | ICP-MS/OES oparty na ocenie procesu; filtracja, węgiel, ekstrakcje i krystalizacje |
| chloroacetonitryl i potencjalne reaktywne pochodne | późne O-alkilowanie | purge study i czuła metoda odpowiednia do limitu ICH M7, nie zwykła area HPLC |
| dietanoloamina, TBAB i rozpuszczalniki | izolacja soli, kataliza przeniesienia fazowego i work-up | oznaczenia specyficzne, GC i ICH Q3C; przemywanie, konwersja do kwasu, suszenie |
Skręcalność właściwa jest użyteczna jako kontrola tożsamości i alarm dla dużego odchylenia, ale nie rozdziela wszystkich pięciu osi stereochemicznych. NMR i MS potwierdzają strukturę, lecz enancjomery mają te same widma w achiralnym środowisku. Potrzebna jest zatem co najmniej metoda chiralna dla osi enancjomerycznej oraz metoda zdolna rozdzielić diastereoizomery rdzenia. Dla formy B soli dietanoloamoniowej XRPD, DSC i TGA odpowiadają na inne pytanie niż HPLC: określają uporządkowanie kryształu, przemiany cieplne i solwatację/wodę.
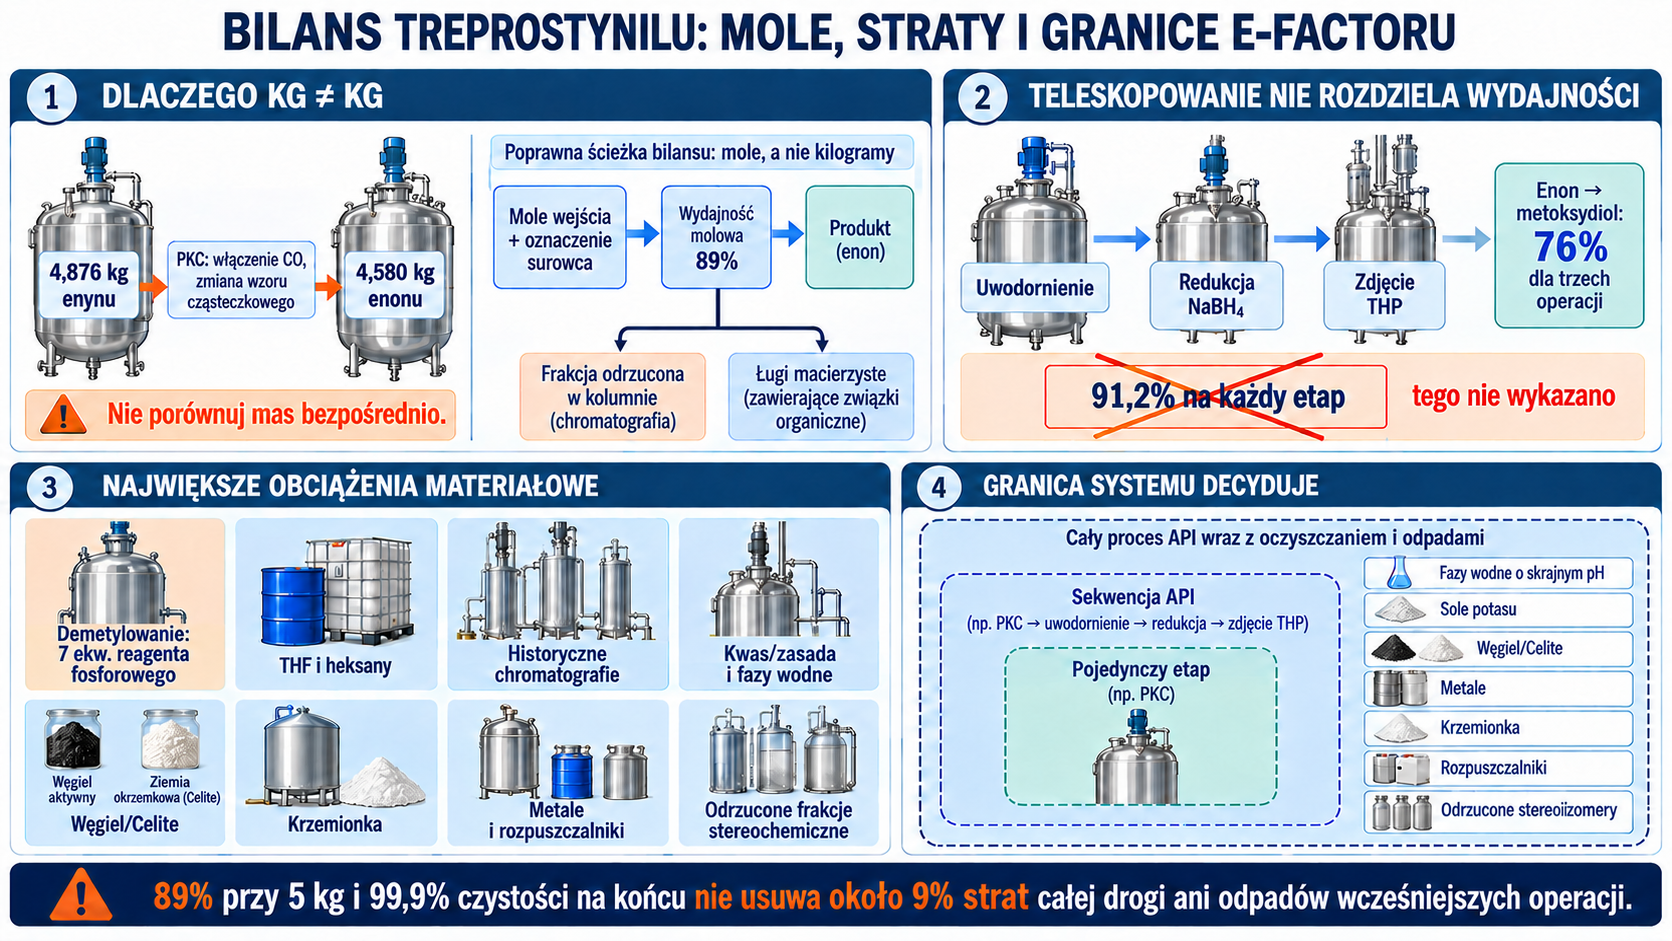
Bilans masy należy liczyć w molach albo w masie skorygowanej o zawartość. 4,876 kg enynu nie można bezpośrednio porównać z 4,580 kg enonu, bo w PKC zostaje włączony CO i zmienia się wzór cząsteczkowy. Prawidłowy bilans zapisuje liczbę moli wejścia, oznaczenie surowca, wydajność molową 89%, ilość odrzuconą w kolumnie i resztę w ługach. Podobnie 76% dla enon → metoksydiol jest wydajnością trzech teleskopowanych operacji, a nie dowodem, że każda z nich miała po 91,2%.
Największe jawne obciążenia materiałowe występują w demetylowaniu — siedem ekwiwalentów odczynnika fosforowego oraz wielkie ilości THF i heksanów — i w historycznych chromatografiach. Ulepszenie końcowej sekwencji podniosło wydajność triol → kwas do około 89% w skali 5 kg i czystość do 99,9%, lecz nie usuwa strat wcześniejszej, około 9-procentowej drogi całkowitej. E-factor samego końca procesu nie może być przedstawiany jako E-factor całego API. Powinien uwzględnić wodne fazy o skrajnym pH, sole potasu, zużyty węgiel i Celite, metale, krzemionkę, rozpuszczalniki oraz odrzucone frakcje stereochemiczne.
8. Od wolnego kwasu do Remodulinu: roztwór, fiolka i pompa
Co wiadomo o składzie produktu
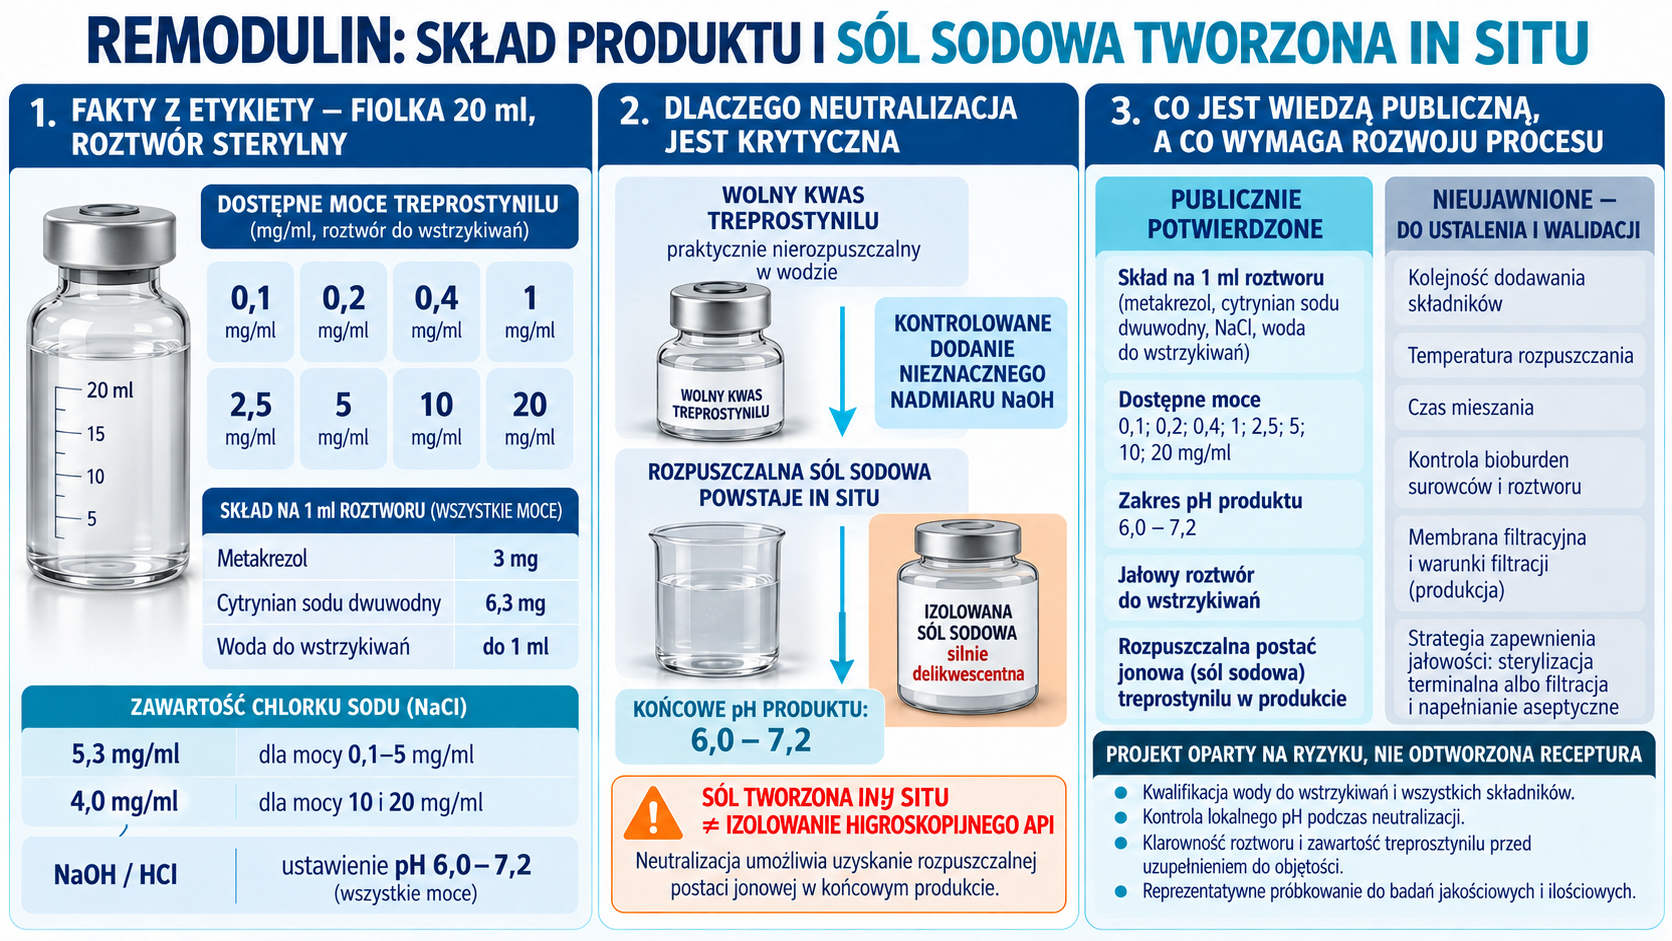
Aktualna etykieta Remodulinu z rewizją w kwietniu 2026 r. opisuje sterylny roztwór w 20-ml fiolkach wielodawkowych. Osiem stężeń zawiera 0,1; 0,2; 0,4; 1; 2,5; 5; 10 albo 20 mg treprostynilu w mililitrze. Każdy mililitr zawiera również 3 mg metakrezolu, 6,3 mg cytrynianu sodu dwuwodnego i wodę do wstrzykiwań. Chlorku sodu jest 5,3 mg/ml, z wyjątkiem dwóch najwyższych mocy — 10 i 20 mg/ml — gdzie jest go 4,0 mg/ml. NaOH i HCl mogą służyć do ustawienia pH 6,0–7,2.
FDA w przeglądzie CMC inhalacyjnego produktu na tej samej platformie wyjaśnia ważną zależność fizykochemiczną: wolny kwas jest praktycznie nierozpuszczalny w wodzie, izolowana sól sodowa jest silnie delikwescentna, a nieznaczny nadmiar NaOH zapewnia pełne przejście treprostynilu w rozpuszczalną sól in situ. Badania wymuszone wskazywały także większą stabilność w warunkach zasadowych. Nie znaczy to, że gotowy Remodulin ma pH silnie zasadowe — jego deklarowane pH jest bliskie obojętnemu — lecz że bilans molowy kwasu i zasady jest krytyczny dla rozpuszczenia i postaci jonowej.
Publiczne źródła nie podają kolejności dodawania, temperatury rozpuszczania, czasu mieszania, bioburdenu, membrany produkcyjnej ani sposobu sterylizacji. Racjonalny projekt procesu obejmowałby kwalifikację wody i składników, kontrolę lokalnego pH podczas neutralizacji, potwierdzenie klarowności i zawartości przed uzupełnieniem do objętości oraz reprezentatywne próbkowanie. Są to jednak wymagania inżynierskie wynikające z ryzyka, a nie odtworzona receptura United Therapeutics.
Zapewnienie sterylności bez dopowiadania procesu
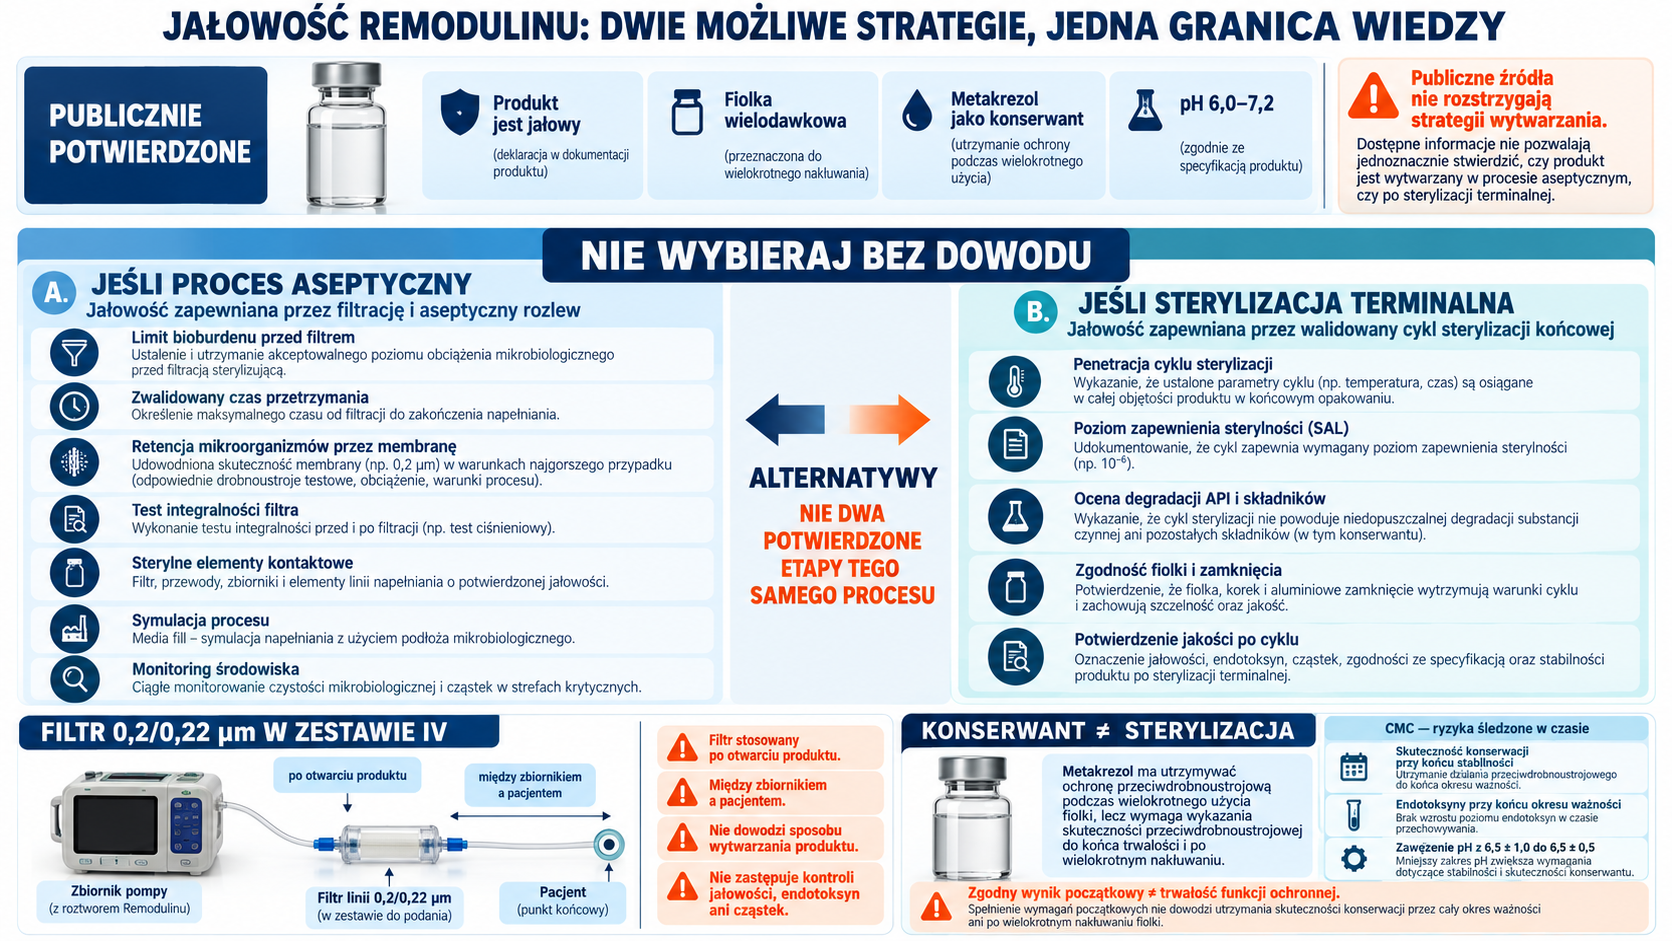
Etykieta potwierdza jałowość produktu, lecz nie rozstrzyga publicznie, czy dana konfiguracja jest sterylizowana terminalnie, czy napełniana aseptycznie po filtracji sterylizującej. Strategia dla procesu aseptycznego musiałaby obejmować limit bioburdenu przed filtrem, krótki i zwalidowany czas przetrzymania, retencję mikroorganizmów przez membranę w warunkach najgorszego przypadku, test integralności, sterylne elementy kontaktowe, symulację procesu i monitoring środowiska. Strategia terminalna wymagałaby natomiast wykazania penetracji cyklu, poziomu zapewnienia sterylności oraz braku niedopuszczalnej degradacji. Bez jawnego dowodu nie należy wybierać jednej i przedstawiać jej jako faktu.
Filtr 0,2 lub 0,22 µm wymagany w zestawie do podania dożylnego jest innym elementem niż hipotetyczny filtr produkcyjny. Działa po otwarciu produktu, w linii między zbiornikiem pompy a pacjentem. Jego obecność w instrukcji nie dowodzi sposobu wytwarzania i nie zwalnia produktu z wymagań jałowości, endotoksyn ani cząstek. Również metakrezol nie „sterylizuje” fiolki. Jako konserwant ma utrzymać ochronę w okresie wielokrotnego użycia, lecz skuteczność przeciwdrobnoustrojowa musi być wykazana do końca trwałości i po wielokrotnym nakłuwaniu.
Historyczna korespondencja CMC FDA właśnie te punkty traktowała jako żywe ryzyka: oczekiwano wyników skuteczności konserwacji w ostatnim punkcie stabilności i wyników endotoksyn przy końcu okresu ważności dla wskazanych serii, a zakres pH produktu zaostrzono z 6,5 ± 1,0 do 6,5 ± 0,5. Pokazuje to różnicę między zgodnym wynikiem początkowym a trwałością funkcji ochronnej przez całe życie produktu.
Ciągłość dawki jest atrybutem jakości systemu
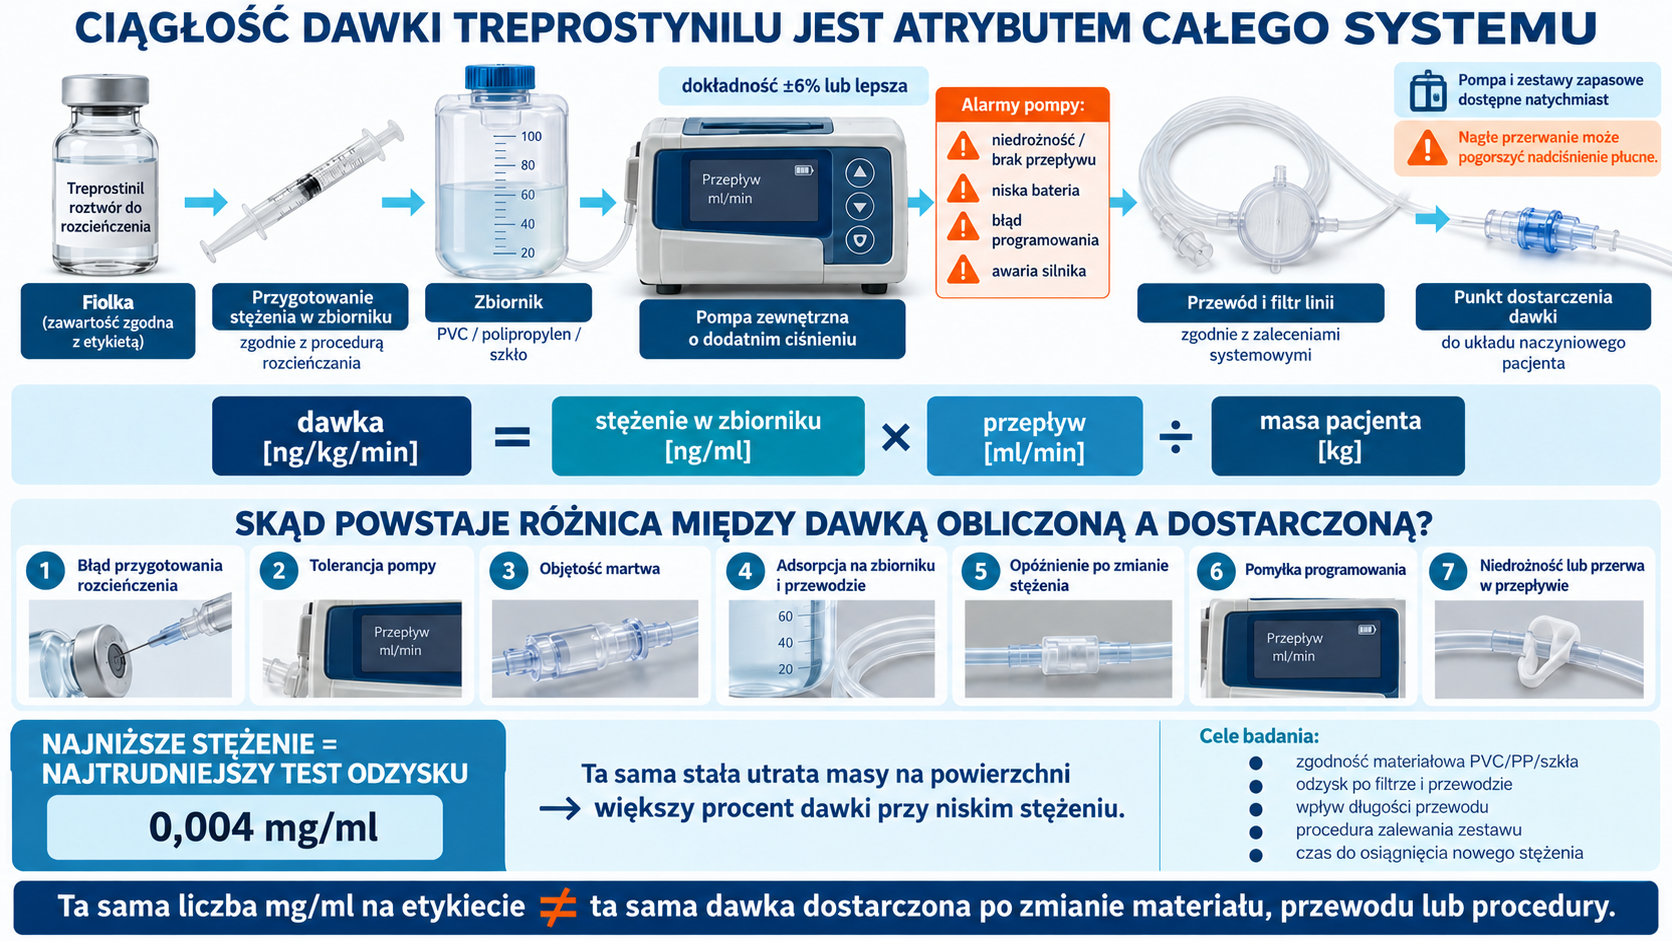
Remodulin podaje się w ciągłej infuzji; preferowana jest droga podskórna, a dożylna jest stosowana, gdy podskórna nie jest tolerowana. Pompa zewnętrzna ma być napędzana dodatnim ciśnieniem, osiągać dokładność ±6% lub lepszą i alarmować o niedrożności/braku przepływu, niskim poziomie baterii, błędzie programowania i awarii silnika. Zbiornik może być wykonany z PVC, polipropylenu albo szkła. Pacjent musi mieć natychmiast dostęp do pompy i zestawów zapasowych, ponieważ nagłe przerwanie lub duże zmniejszenie dawki może pogorszyć nadciśnienie płucne.
Rzeczywista dawka wynika z równania:
dawka [ng/kg/min] = stężenie w zbiorniku [ng/ml] × przepływ [ml/min] / masa pacjenta [kg].
Do błędu chemicznego stężenia dochodzą błąd przygotowania rozcieńczenia, tolerancja pompy, objętość martwa, ewentualna adsorpcja na zbiorniku i przewodzie, opóźnienie po zmianie stężenia oraz pomyłka programowania. Dlatego zgodność materiałowa i badanie odzysku przy najniższym stężeniu są elementami jakości leku, a nie wyłącznie kwalifikacją urządzenia. Ta sama liczba mg/ml na etykiecie nie gwarantuje tej samej dawki dostarczonej, jeżeli zmieniono długość przewodu, materiał zbiornika lub procedurę zalewania zestawu.
9. CQA–CPP–CMA, stabilność, skalowanie i dochodzenia
Macierz kontroli od surowca do pacjenta
| Etap / CQA | Krytyczny materiał (CMA) | Parametr procesu (CPP) lub kontrola | Dowód zakończenia |
|---|---|---|---|
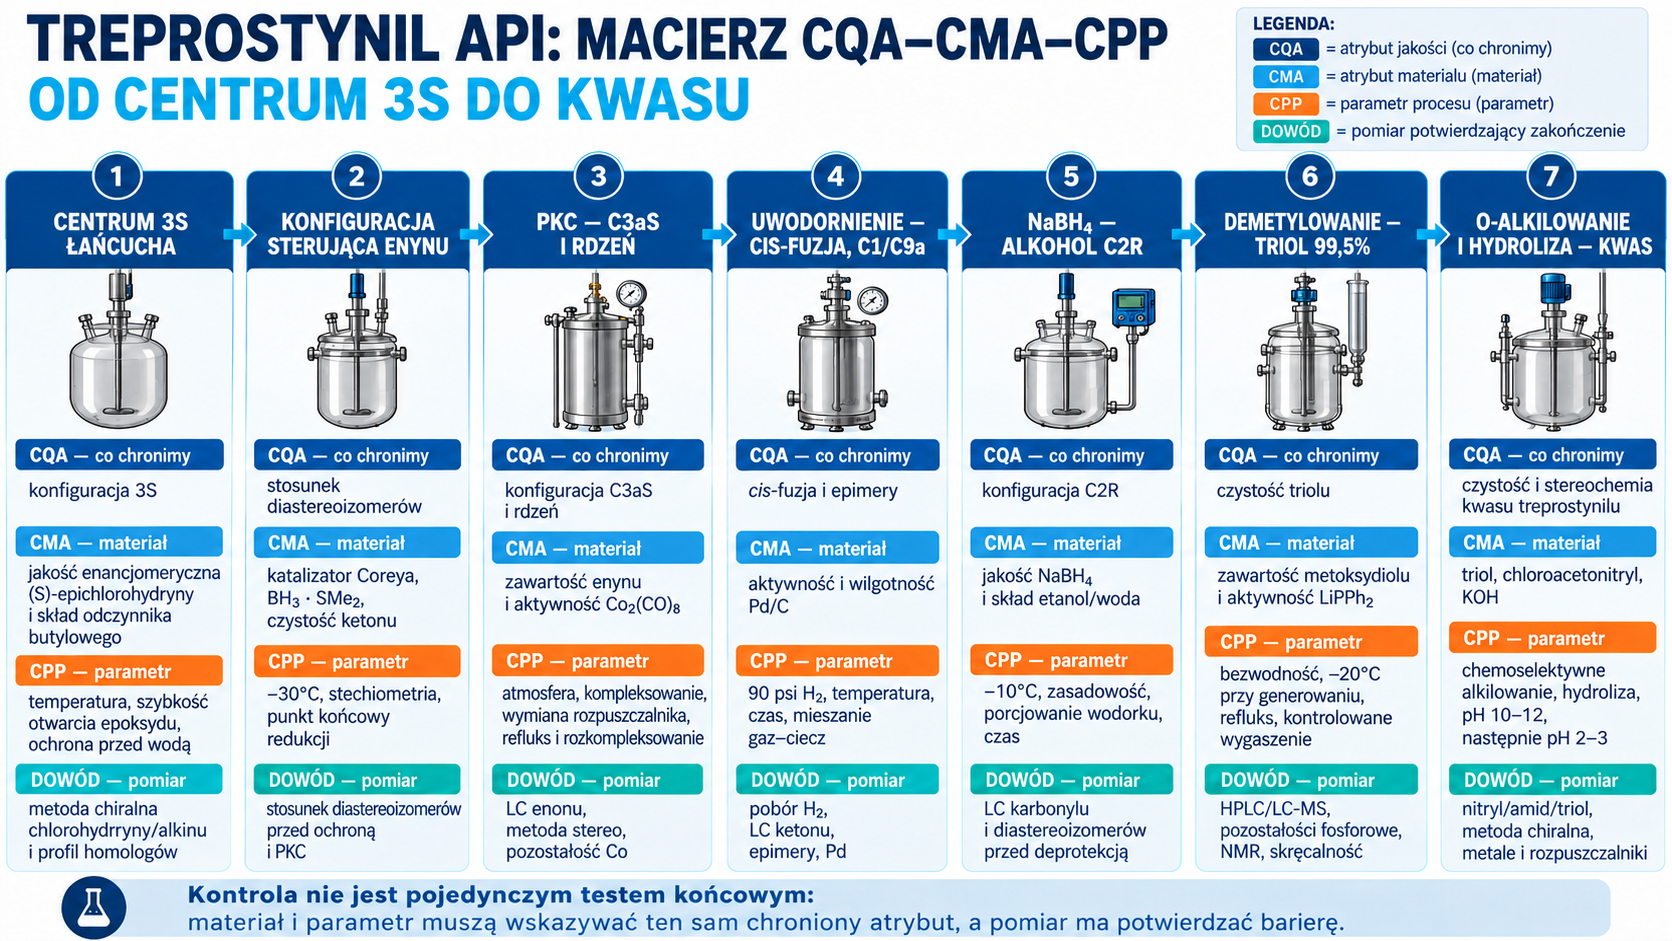
| centrum 3S łańcucha | enancjomeryczna jakość (S)-epichlorohydryny; skład odczynnika butylowego | temperatura i szybkość otwarcia epoksydu; ochrona przed wodą | chiralna metoda chlorohydryny/alkinu, profil homologów |
| konfiguracja sterująca enynu | jakość katalizatora Coreya i BH₃·SMe₂; czystość ketonu | −30°C, stechiometria, punkt końcowy redukcji | stosunek diastereoizomerów przed ochroną i PKC |
| konfiguracja C3aS i rdzeń | zawartość enynu i aktywność Co₂(CO)₈ | atmosfera, czas kompleksowania, wymiana rozpuszczalnika, refluks i rozkompleksowanie | LC enonu, metoda stereo, Co po oczyszczaniu |
| cis-fuzja oraz C1/C9a | aktywność i wilgotność Pd/C | 90 psi H₂, temperatura, czas, mieszanie gaz–ciecz | pobór H₂, LC ketonu, epimery, Pd |
| alkohol C2R | jakość NaBH₄, skład etanol/woda | −10°C, zasadowość, porcjowanie wodorku, czas | LC karbonylu i diastereoizomerów przed deprotekcją |
| triol 99,5% | zawartość metoksydiolu; aktywność LiPPh₂ | bezwodność, −20°C podczas generowania, refluks, kontrolowane wygaszenie | HPLC/LC-MS, fosforowe pozostałości, NMR, skręcalność |
| kwas treprostynilu | triol, chloroacetonitryl, KOH | chemoselektywne alkilowanie, hydroliza, pH 10–12 i następnie 2–3 | nitryl/amid/triol, metoda chiralna, metale i rozpuszczalniki |
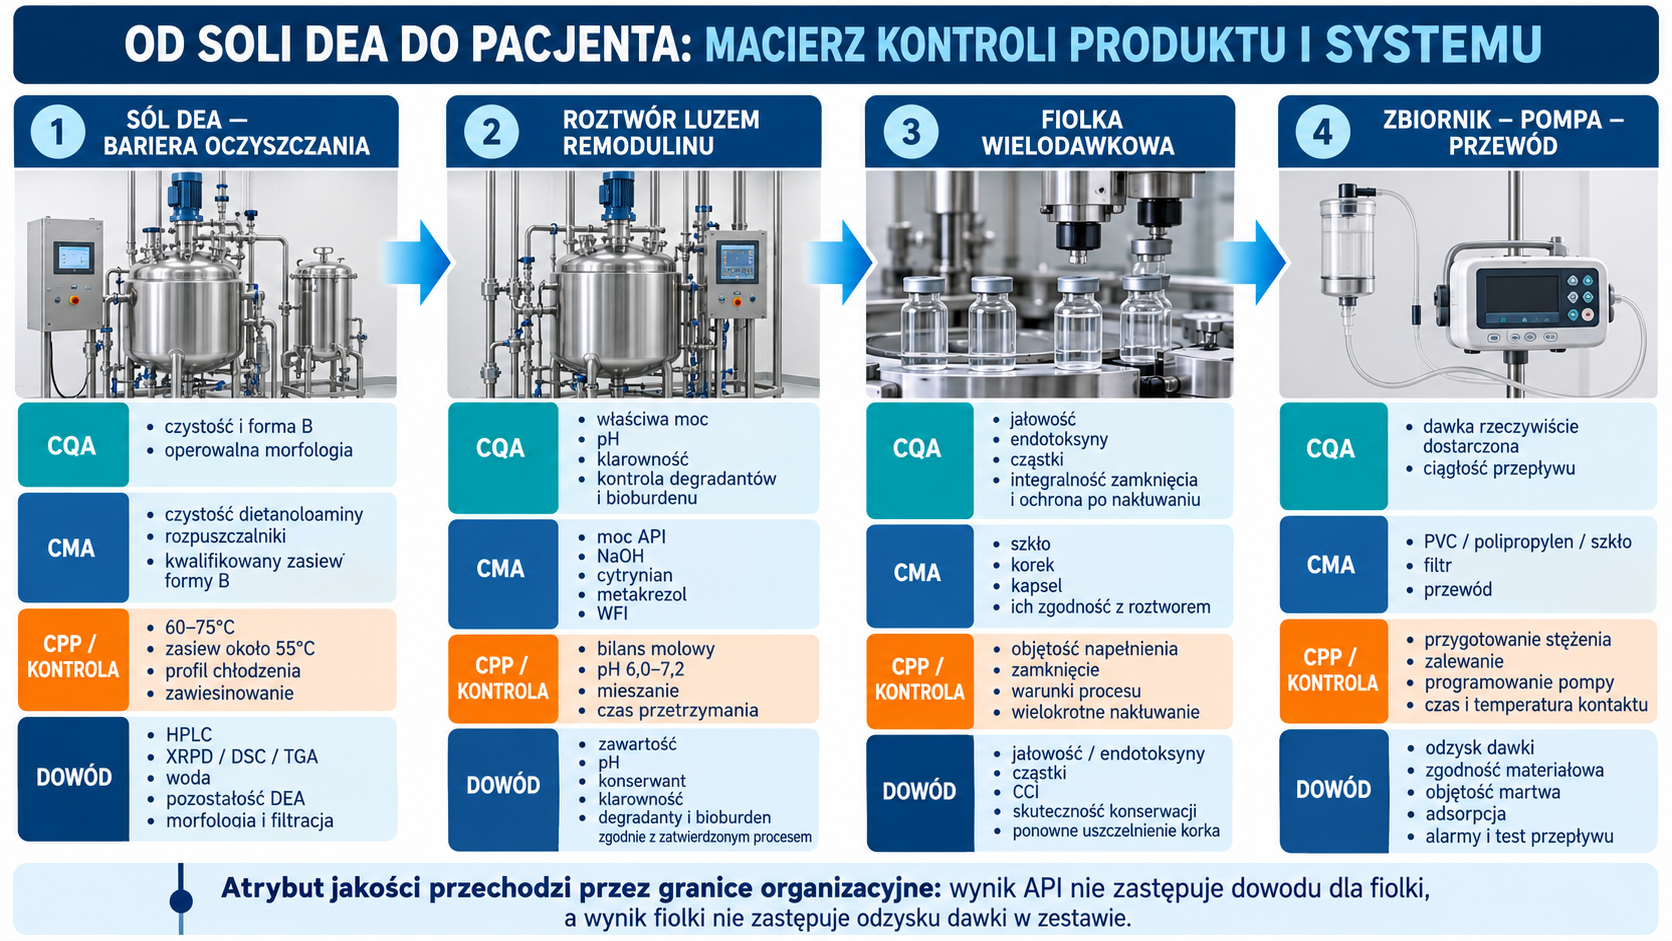
| oczyszczająca sól DEA | czystość DEA, rozpuszczalniki, kwalifikowany zasiew formy B | 60–75°C, zasiew ok. 55°C, profil chłodzenia, zawiesinowanie | HPLC, XRPD/DSC/TGA, woda, DEA, morfologia i filtracja |
| roztwór luzem Remodulinu | moc API, NaOH, cytrynian, metakrezol, WFI | bilans molowy, pH 6,0–7,2, mieszanie, czas przetrzymania | zawartość, pH, konserwant, klarowność, degradanty i bioburden zgodnie z zatwierdzonym procesem |
| fiolka i system podania | szkło, korek, kapsel, zbiornik i przewód | objętość napełnienia, zamknięcie, nakłuwanie, przygotowanie pompy | jałowość/endotoksyny, cząstki, CCI, skuteczność konserwacji, odzysk dawki |
Trzy różne zegary stabilności
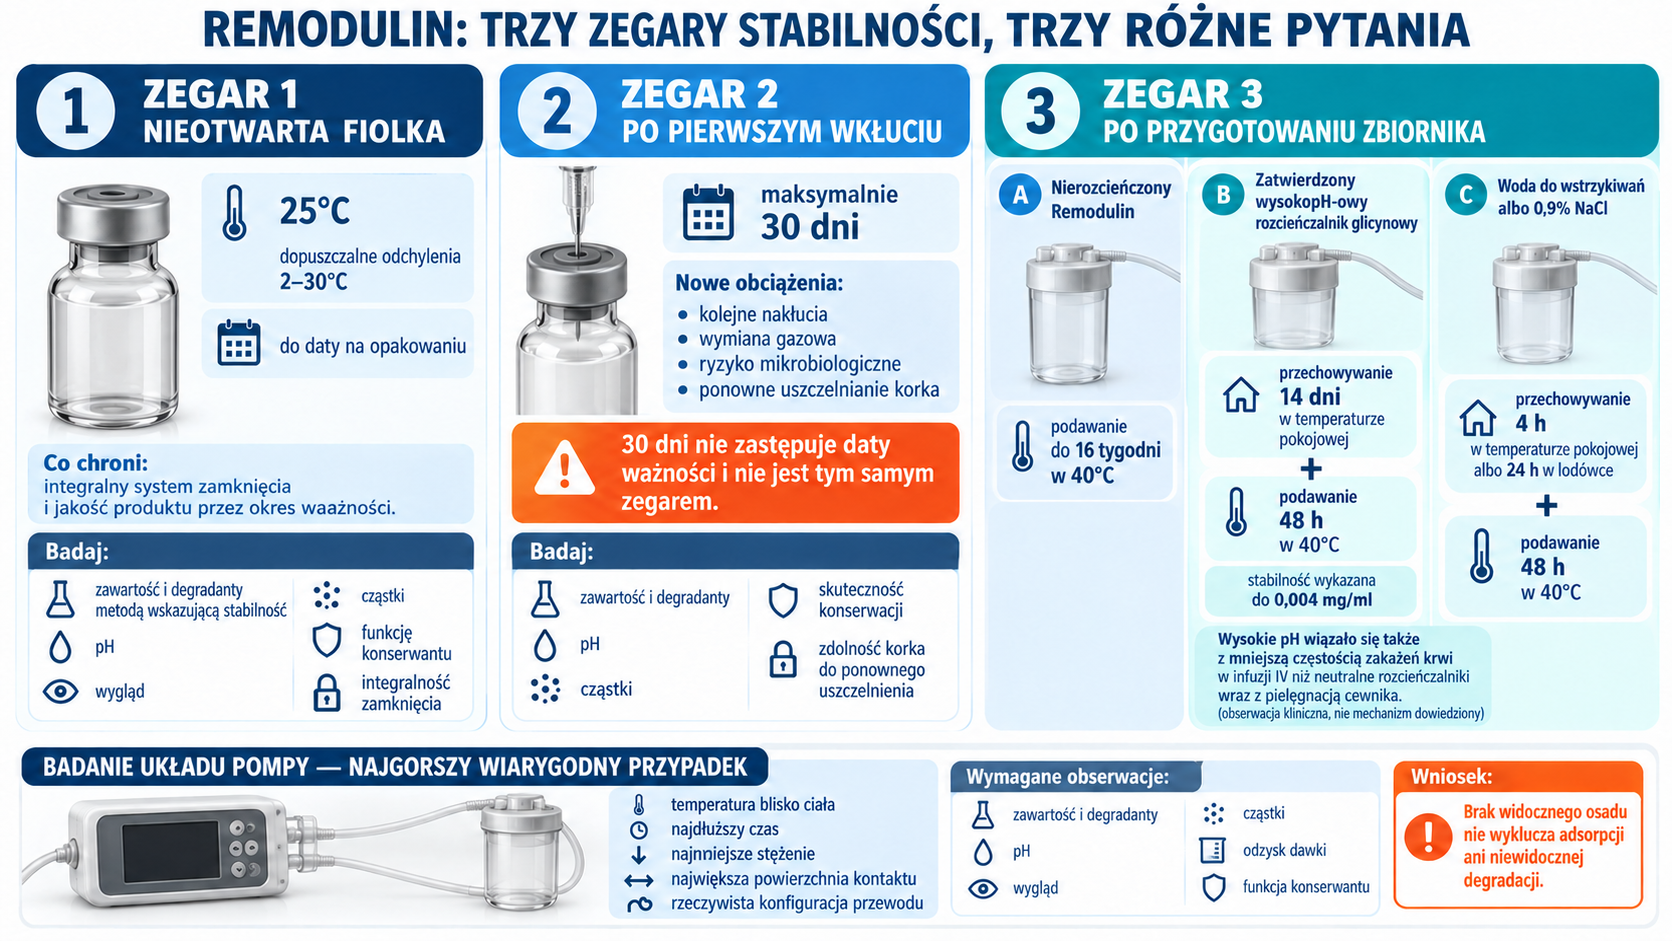
Nieotwarte fiolki przechowuje się w 25°C z dopuszczalnymi odchyleniami 2–30°C do daty na opakowaniu. Po pierwszym wkłuciu pojedynczej fiolki nie wolno używać dłużej niż 30 dni. To dwa różne okresy: pierwszy dotyczy integralnego systemu zamknięcia, drugi dodaje kolejne nakłucia, wymianę gazową i obciążenie mikrobiologiczne.
Trzeci zegar rozpoczyna się po przygotowaniu zbiornika. Nierozcieńczony Remodulin ma limit podawania 16 tygodni w 40°C. Po rozcieńczeniu zatwierdzonym wysokopH-owym rozcieńczalnikiem glicynowym roztwór może być przechowywany 14 dni w temperaturze pokojowej i podawany 48 godzin w 40°C; stabilność wykazano do stężenia 0,004 mg/ml. Dla wody do wstrzykiwań albo 0,9% NaCl limit przechowywania wynosi cztery godziny w temperaturze pokojowej lub 24 godziny w lodówce, przy limicie podawania 48 godzin w 40°C. Różnica nie jest tylko chemiczna: wysokie pH rozcieńczalnika wiązało się także z mniejszą częstością zakażeń krwi w infuzji dożylnej niż neutralne rozcieńczalniki stosowane wraz z zaleceniami pielęgnacji cewnika.
Program stabilności powinien dla każdego zegara śledzić zawartość i degradanty metodą wskazującą stabilność, pH, wygląd, cząstki i funkcję konserwantu; dla okresu po otwarciu także zdolność korka do ponownego uszczelnienia. Badanie układu pompy musi używać reprezentatywnej temperatury blisko ciała, najdłuższego czasu, najmniejszego stężenia, największej powierzchni kontaktu i rzeczywistej konfiguracji przewodu. Brak widocznego osadu nie wyklucza adsorpcji ani niedostrzegalnej degradacji.
Bezpieczeństwo i skalowanie
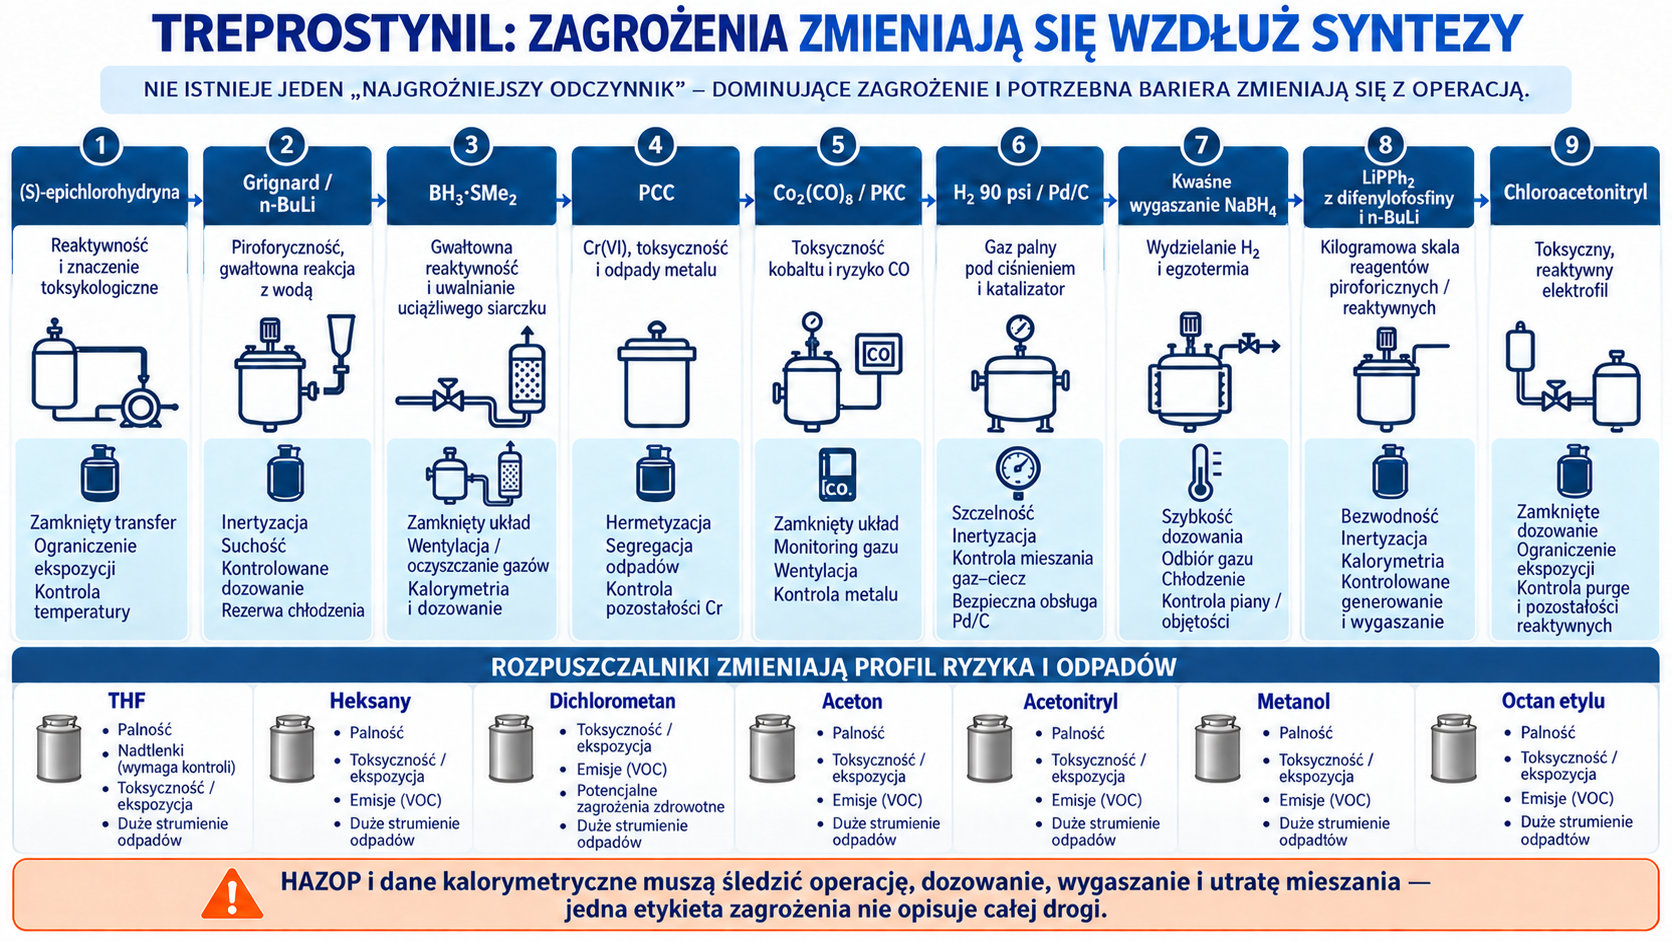
Nie ma jednego „najgroźniejszego odczynnika”. Zagrożenia zmieniają się wzdłuż procesu: (S)-epichlorohydryna jest reaktywna i toksykologicznie istotna; Grignard i n-BuLi są piroforyczne oraz reagują z wodą; BH₃·SMe₂ może gwałtownie reagować i uwalnia uciążliwy siarczek; PCC wnosi Cr(VI); Co₂(CO)₈ łączy toksyczność metalu z ryzykiem CO; uwodornienie używa H₂ pod 90 psi i Pd/C; kwaśne wygaszanie NaBH₄ wydziela wodór; LiPPh₂ powstaje z kilogramów difenylofosfiny i n-BuLi; chloroacetonitryl jest toksycznym, reaktywnym elektrofilem. Do tego dochodzą THF, heksany, dichlorometan, aceton, acetonitryl, metanol i octan etylu.
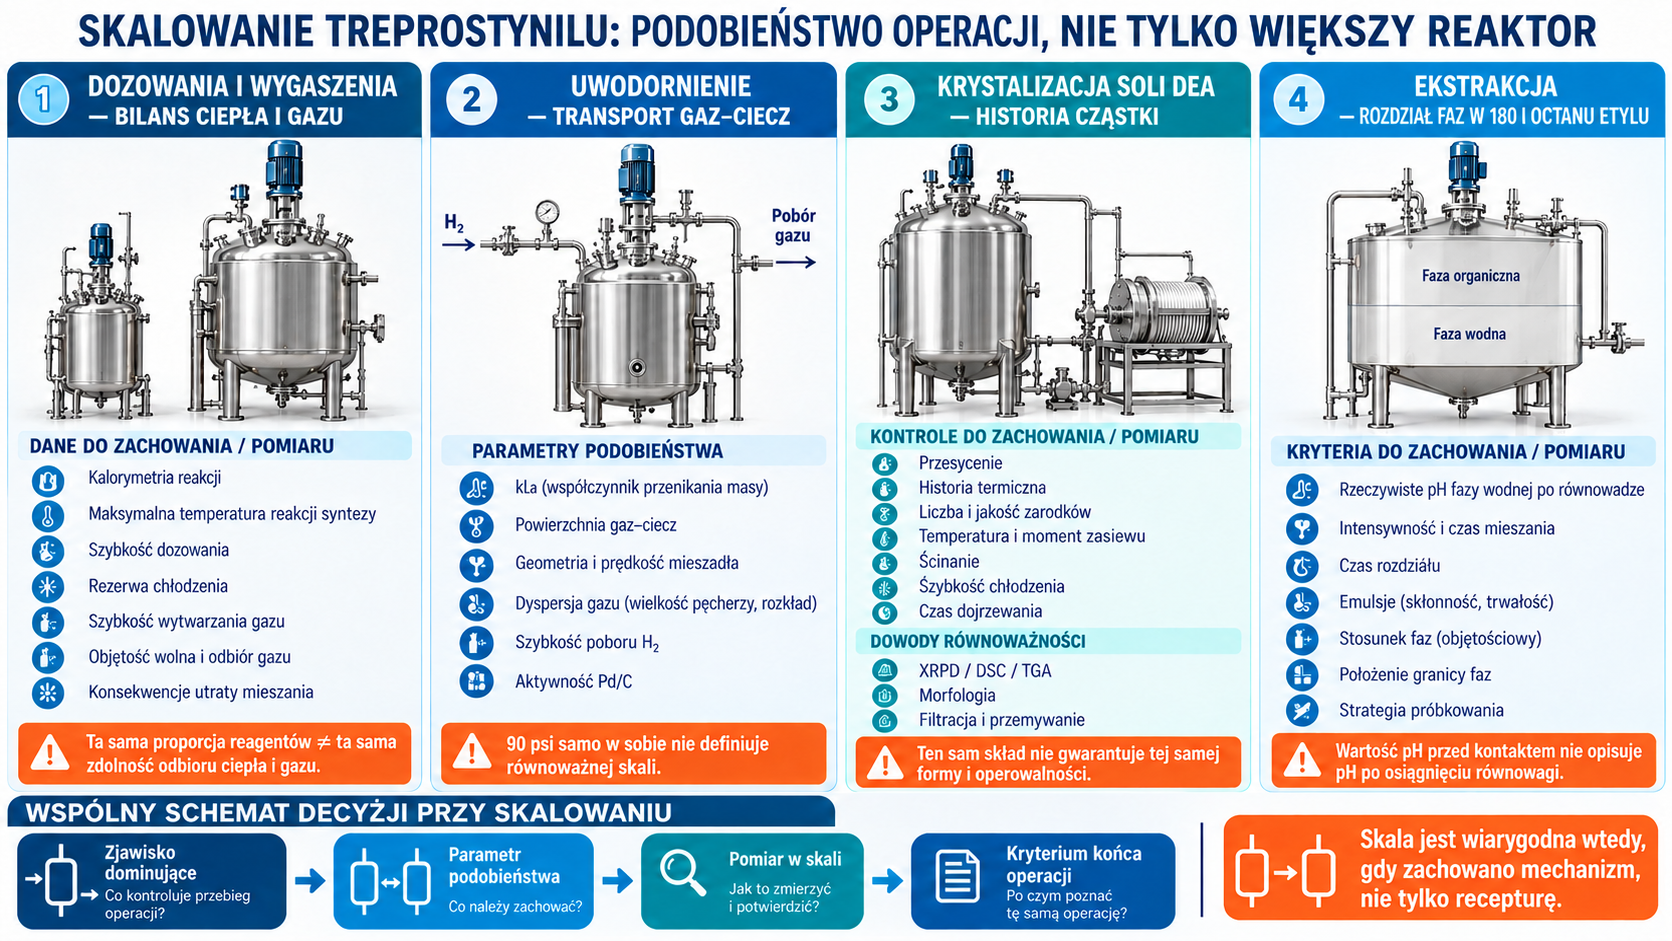
Skalowanie wymaga danych kalorymetrycznych dla dozowań i wygaszeń, określenia maksymalnej temperatury reakcji syntezy, rezerwy chłodzenia, szybkości wytwarzania gazu i konsekwencji utraty mieszania. Dla uwodornienia kryterium podobieństwa obejmuje kLa, powierzchnię gaz–ciecz, prędkość mieszadła i szybkość poboru, nie wyłącznie ciśnienie. Dla krystalizacji soli liczą się przesycenie, historia termiczna, liczba i jakość zarodków, ścinanie oraz czas dojrzewania. Dla ekstrakcji w skali 180 l octanu etylu znaczenie mają czas rozdziału, emulsje i rzeczywiste pH fazy wodnej po osiągnięciu równowagi.
Dochodzenia, które sprawdzają strategię, a nie tylko próbkę końcową
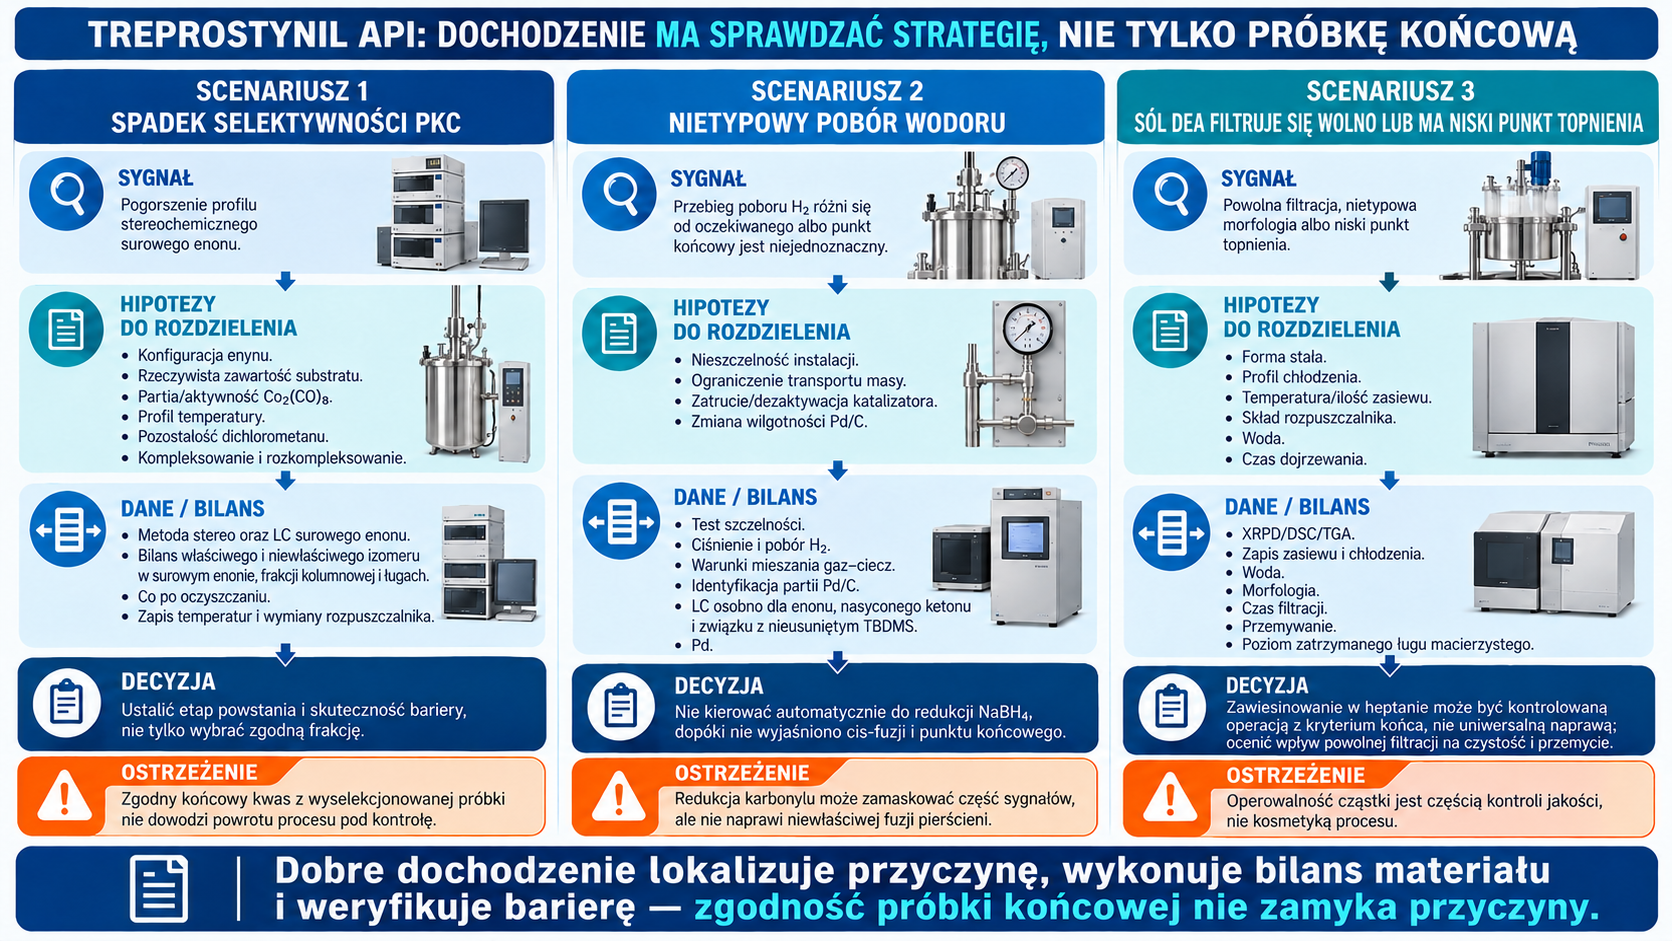
Spadek selektywności PKC. Najpierw porównuje się konfigurację enynu, rzeczywistą zawartość substratu, partię Co₂(CO)₈, profil temperatury, pozostałość dichlorometanu i dane rozkompleksowania. Następnie wykonuje bilans właściwego i niewłaściwego izomeru w surowym enonie, kolumnie i ługach. Zgodny wynik końcowego kwasu z wyselekcjonowanej próbki nie dowodzi, że proces wrócił pod kontrolę.
Nietypowy pobór wodoru. Należy rozdzielić nieszczelność instalacji, ograniczenie transportu masy, zatrucie katalizatora i zmianę wilgotności Pd/C. LC powinno osobno oznaczyć enon, nasycony keton i związek z nieusuniętym TBDMS. Partii nie kieruje się automatycznie do NaBH₄, bo redukcja karbonylu może zamaskować część sygnałów, ale nie naprawi niewłaściwej fuzji pierścieni.
Sól DEA filtruje się wolno albo ma niski punkt topnienia. Bada się XRPD/DSC, profil chłodzenia, temperaturę i ilość zasiewu, skład rozpuszczalnika, wodę oraz czas dojrzewania. Zawiesinowanie w heptanie może poprawić morfologię i przekształcić formę, lecz musi być kontrolowaną operacją z kryterium końca, nie uniwersalną naprawą. Równolegle sprawdza się, czy powolna filtracja nie zmieniła przemywania i poziomu ługu macierzystego.
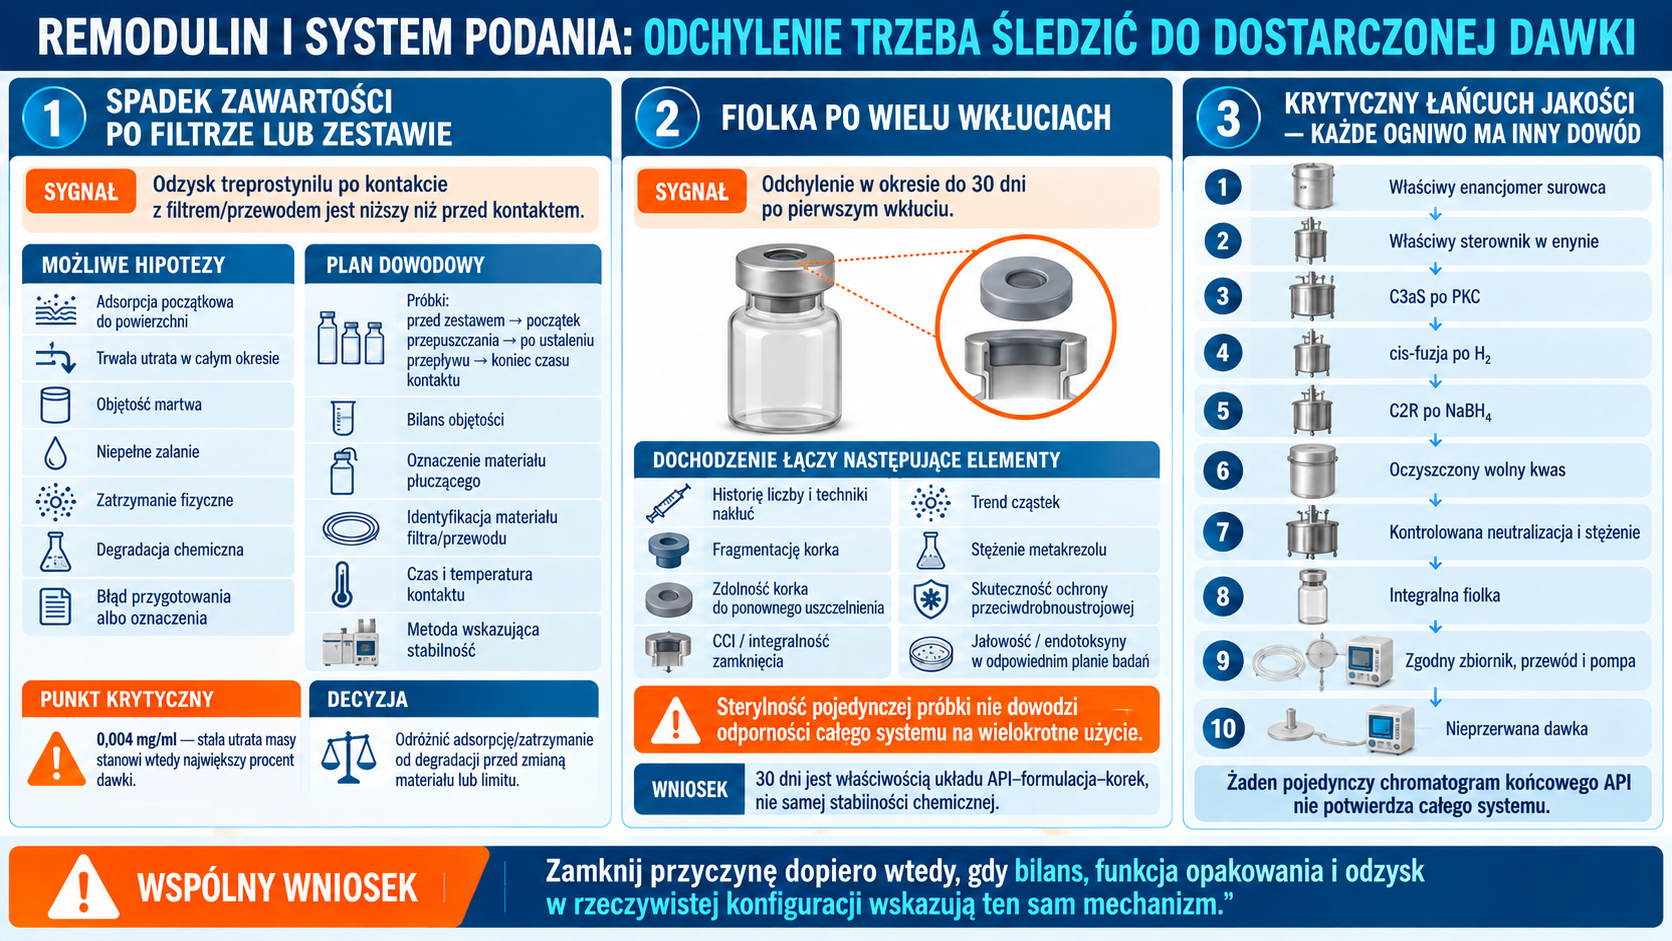
Spadek zawartości po kontakcie z filtrem lub zestawem. Seria próbek w funkcji przepuszczonej objętości odróżnia adsorpcję początkową od trwałej utraty; bilans objętości martwej i oznaczenie materiału płuczącego odróżniają zatrzymanie fizyczne od degradacji. Wyniki ocenia się szczególnie dla 0,004 mg/ml, bo strata stałej masy na powierzchni stanowi wtedy największy procent dawki.
Odchylenie dotyczące fiolki po wielu wkłuciach. Sterylność pojedynczej próbki nie wystarcza. Dochodzenie łączy historię nakłuć, fragmentację i samouszczelnienie korka, integralność zamknięcia, stężenie metakrezolu, skuteczność ochrony przeciwdrobnoustrojowej oraz trend cząstek. Granica 30 dni po pierwszym wkłuciu jest właściwością systemu API–formulacja–korek, a nie samej stabilności chemicznej.
Krytyczny łańcuch jakości ma więc postać: właściwy enancjomer surowca → właściwy sterownik w enynie → 3aS po PKC → cis-fuzja po H₂ → C2R po NaBH₄ → oczyszczony wolny kwas → kontrolowana neutralizacja i stężenie → integralna fiolka → zgodny zbiornik, przewód i pompa → nieprzerwana dawka. Każde ogniwo ma inny dowód; żaden pojedynczy chromatogram końcowego API nie potwierdza całego systemu.
Źródła
- The Intramolecular Asymmetric Pauson–Khand Cyclization as a Novel and General Stereoselective Route to Benzindene Prostacyclins: Synthesis of UT-15 (Treprostinil), J. Org. Chem. 2004, DOI 10.1021/jo0347720 — pełny tekst
- US8748657B2 — Process to prepare treprostinil
- Crystallization Process Development for a Stable Polymorph of Treprostinil Diethanolamine (UT-15C) by Seeding, Org. Process Res. Dev. 2009
- FDA, NDA 022387 — przegląd CMC produktu Tyvaso i postaci treprostynilu
- FDA, NDA 208276 — Quality Assessment: pięć centrów stereogenicznych i charakterystyka API
- DailyMed — aktualna informacja o Remodulinie, rewizja 04/2026
- FDA, NDA 21-272 — oryginalny przegląd chemiczny Remodulinu
- FDA, NDA 21-272 — dokumentacja administracyjna i zobowiązania dotyczące stabilności
- ICH Q7 — GMP dla substancji czynnych
- ICH Q3A(R2) — zanieczyszczenia w nowych substancjach czynnych
- ICH Q3C(R8) — pozostałości rozpuszczalników
- ICH Q3D(R2) — zanieczyszczenia pierwiastkowe
- ICH M7(R2) — reaktywne zanieczyszczenia mutagenne
- ICH Q8(R2) — rozwój farmaceutyczny
- ICH Q9(R1) — zarządzanie ryzykiem jakości
- EU GMP Annex 1 — wytwarzanie sterylnych produktów leczniczych