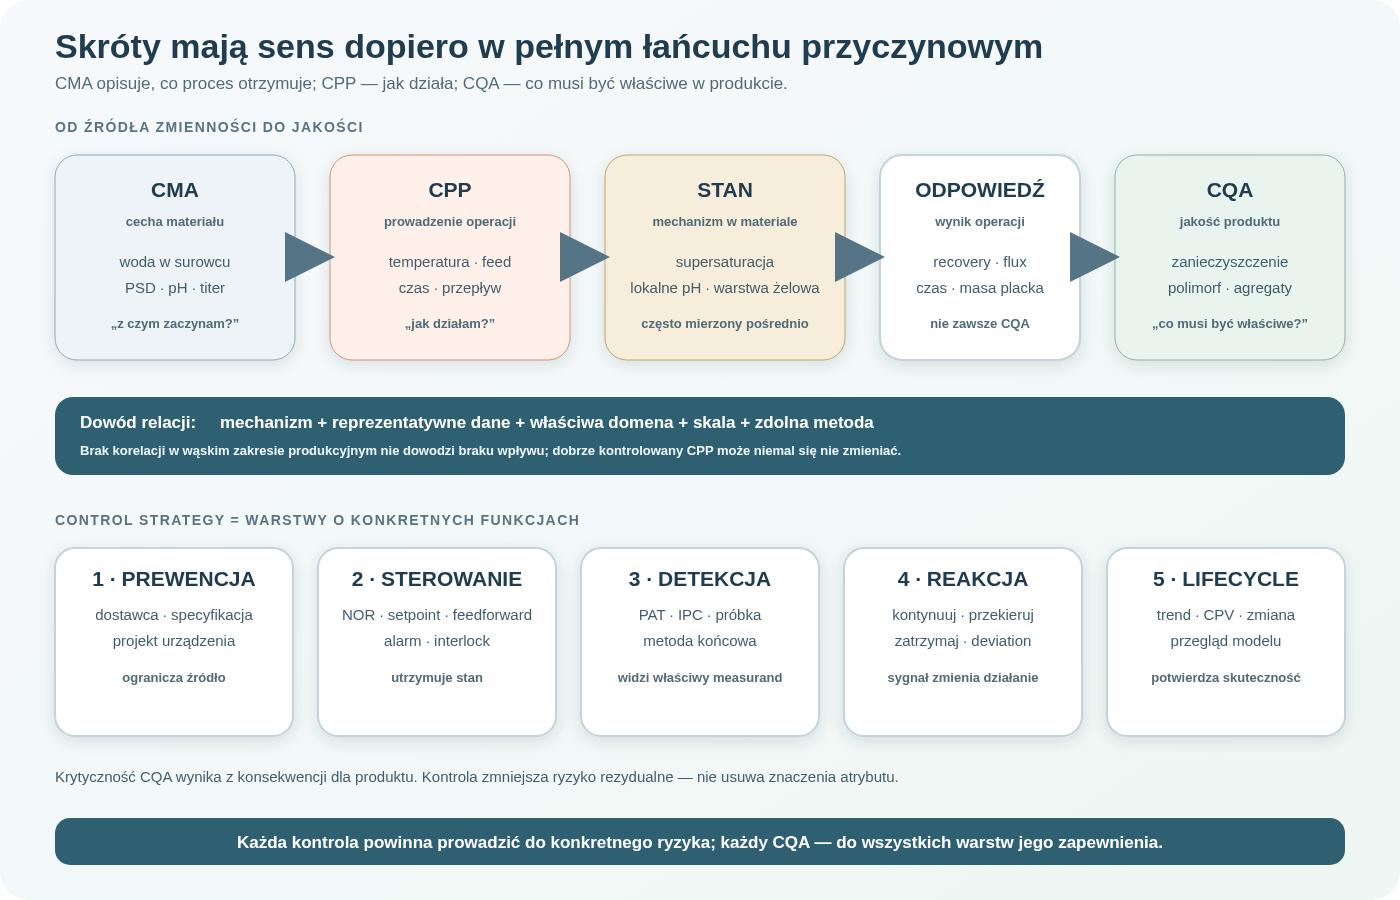
CQA, CMA i CPP opisują trzy różne miejsca w łańcuchu przyczynowym procesu. Krytyczny atrybut jakości (critical quality attribute, CQA) jest właściwością produktu lub materiału, która powinna mieścić się w odpowiednim limicie, zakresie albo rozkładzie, aby zapewnić wymaganą jakość. Krytyczny atrybut materiału (critical material attribute, CMA) opisuje istotną cechę materiału wejściowego lub pośredniego. Krytyczny parametr procesu (critical process parameter, CPP) jest wielkością opisującą prowadzenie operacji, której zmienność wpływa na CQA i dlatego wymaga monitorowania lub kontroli.
Te etykiety nie tworzą jeszcze strategii kontroli. Potrzebny jest udowodniony łańcuch: źródło zmienności → CMA lub parametr → stan materiału w operacji → odpowiedź procesu → CQA. Dopiero wtedy można zdecydować, czy ryzyko ogranicza specyfikacja surowca, projekt aparatury, zakres CPP, kontrola feedforward, pomiar in-process, test końcowy, procedura, czy kilka niezależnych warstw naraz.
Krytyczność nie zależy od tego, czy zmienna jest łatwa do zmierzenia ani czy w danych produkcyjnych ma mały rozrzut. Dobrze kontrolowany CPP może wyglądać na statystycznie nieistotny właśnie dlatego, że nigdy nie pozwolono mu wejść w obszar ryzyka. CQA nie przestaje być krytyczny po ustanowieniu skutecznej kontroli; zmniejsza się ryzyko jego nieakceptowalnego wyniku. Z drugiej strony nie każdy alarm, setpoint, IPC, wskaźnik wydajności ani atrybut pośredni jest automatycznie „krytyczny”.
Control strategy, czyli strategia kontroli, jest zintegrowanym układem kontroli materiałów, procesu, półproduktów i produktu, opartym na aktualnej wiedzy. Dobra strategia nie jest listą skrótów. Wyjaśnia, które ryzyko ogranicza każdy element, gdzie wykrywa się odchylenie, jak szybko można zareagować, co dzieje się po utracie kontroli i jak skuteczność systemu jest potwierdzana w cyklu życia.
Trzy poziomy jednego łańcucha przyczynowego
Najbardziej użyteczna mapa przebiega od tego, co ma być zapewnione, do tego, czym można sterować:
potrzeba jakościowa → CQA → mechanizm powstawania lub utraty → CMA i parametry procesu → elementy control strategy
CQA jest odpowiedzią jakościową. CMA opisuje stan materiału, który proces otrzymuje. CPP opisuje sposób, w jaki proces działa na materiał. Pomiędzy nimi często występuje zmienna stanu: temperatura rzeczywista materiału, supersaturacja, stężenie tlenu rozpuszczonego, wilgotność złoża, stopień wysycenia żywicy albo grubość placka. Zmienna stanu może być mierzona, modelowana lub nieobserwowalna bezpośrednio.
Przykład krystalizacji pokazuje pełny łańcuch:
- skład rozpuszczalnika i profil zanieczyszczeń roztworu wejściowego są potencjalnymi CMA;
- szybkość chłodzenia, profil temperatury, sposób zaszczepienia i dozowanie antyrozpuszczalnika są potencjalnymi CPP;
- supersaturacja i liczba aktywnych zarodków opisują stan procesu;
- rozkład wielkości kryształów, postać polimorficzna i czystość mogą być CQA API;
- kontrola materiału, receptura, sterowanie temperaturą, kryterium seeding, IPC i badanie postaci stałej tworzą warstwy strategii kontroli.
Samo narysowanie strzałki nie dowodzi związku. Mechanizm, dane rozwojowe, prior knowledge, model, scale-down lub dane produkcyjne muszą pokazać kierunek, siłę i zakres wpływu. W przeciwnym razie tabela jest hipotezą do zbadania.
CQA: co musi być właściwe w produkcie
ICH Q8 definiuje CQA jako właściwość albo cechę fizyczną, chemiczną, biologiczną lub mikrobiologiczną, która powinna mieścić się w odpowiednim limicie, zakresie lub rozkładzie, aby zapewnić pożądaną jakość produktu. W odniesieniu do substancji czynnej ICH Q11 stosuje tę logikę do drug substance/API.
Dla małocząsteczkowego API potencjalne CQA mogą obejmować:
- tożsamość i zawartość;
- określone zanieczyszczenia, genotoksyczne impurities lub metale;
- pozostałości rozpuszczalników i wodę;
- stereochemię;
- postać polimorficzną, hydrat lub solwat;
- rozkład wielkości cząstek, jeżeli wpływa na dalsze wytwarzanie lub działanie produktu;
- bioburden lub endotoksyny, gdy są istotne dla zastosowania i procesu.
Dla biologicznej substancji czynnej lista może obejmować tożsamość strukturalną, potency, agregaty, fragmenty, warianty ładunku, glikozylację, HCP, resztkowe DNA, endotoksyny i bezpieczeństwo wirusowe. Nie jest to uniwersalny katalog. To, co krytyczne dla jednego produktu, może być nieważne dla innego albo kontrolowane na innym etapie.
CQA powinien być wyprowadzony z intended use, wiedzy o cząsteczce, bezpieczeństwie, aktywności, stabilności i wpływie na drug product. Dla API rozmiar cząstek może być krytyczny, jeśli determinuje rozpuszczanie, biodostępność lub jednorodność mieszaniny. Jeżeli późniejszy, zwalidowany etap zawsze nadaje wymagany rozkład i materiał pośredni nie ma ograniczenia funkcjonalnego, wcześniejszy PSD nie musi być CQA tego etapu — może być odpowiedzią procesu albo atrybutem ważnym dla przetwarzalności.
Potencjalny CQA, CQA i cecha ze specyfikacji
Na początku rozwoju identyfikuje się potencjalne CQA: cechy, których znaczenie trzeba ocenić. Lista jest celowo szeroka, bo niepewność jest duża. Badania i risk assessment pozwalają potwierdzić znaczenie, wykazać brak istotnego wpływu w zamierzonym zakresie albo przenieść kontrolę do wcześniejszego etapu.
Nie każda pozycja specyfikacji jest automatycznie CQA z tego samego powodu, a nie każdy CQA musi być badany w końcowej specyfikacji każdej partii. ICH Q11 wyraźnie przedstawia specyfikację drug substance jako jedną część całej strategii kontroli. Niektóre CQA mogą być zapewniane przez kontrolę materiału, mechanizm procesu, wykazany purge, IPC, kontrolę parametryczną lub okresową weryfikację.
Rozróżnienie ma praktyczne skutki:
- CQA mówi, jaka cecha ma znaczenie dla jakości;
- specification attribute mówi, jaka cecha i kryterium są formalnie badane przy określonej decyzji;
- in-process attribute opisuje materiał podczas procesu i może przewidywać późniejszy CQA;
- process response służy do developmentu lub monitorowania, ale nie musi być atrybutem jakości produktu.
Recovery, cycle time, wydajność filtra i zużycie buforu są ważnymi odpowiedziami procesu, lecz zwykle nie są CQA API. Mętność po clarification może chronić kolumnę i przewidywać obciążenie cząstkami, ale nie reprezentuje wszystkich zanieczyszczeń. Zapisanie każdej mierzonej odpowiedzi jako CQA zaciera hierarchię decyzji.
Krytyczność CQA nie znika po wdrożeniu kontroli
Ocena CQA powinna zaczynać się od konsekwencji jego zmienności dla jakości, nie od aktualnej zdolności procesu. Jeżeli agregaty biologicu wpływają na bezpieczeństwo lub aktywność, skuteczna chromatografia nie czyni agregatów „niekrytycznymi”. Zmniejsza prawdopodobieństwo, że końcowy wynik przekroczy wymagany poziom.
Pomieszanie krytyczności z ryzykiem rezydualnym prowadzi do błędnego koła: atrybut uznaje się za niekrytyczny, ponieważ jest kontrolowany, a następnie osłabia kontrolę, ponieważ atrybut „nie jest krytyczny”. Lepszy zapis rozdziela:
- znaczenie CQA dla pacjenta i produktu;
- źródła oraz wielkość zmienności;
- prawdopodobieństwo nieakceptowalnego wyniku przy istniejących kontrolach;
- zdolność wykrycia i reakcji;
- siłę dowodów oraz pozostałą niepewność.
Ocena może ewoluować wraz z wiedzą. Nie oznacza to dowolnego przepisywania historii. Zmiana statusu powinna mieć rationale, dane i ocenę wpływu na strategię kontroli oraz dokumentację rejestracyjną.
CMA: materiał wchodzi do operacji z własną historią
Termin critical material attribute jest szeroko używany w rozwoju farmaceutycznym, choć ICH Q8 i Q11 częściej mówią ogólnie o material attributes i ich wpływie na CQA niż ustanawiają osobną uniwersalną definicję CMA w glosariuszu. Praktycznie CMA oznacza cechę materiału wejściowego lub pośredniego, której zmienność ma istotny związek z jakością produktu albo zdolnością procesu do jej zapewnienia.
Materiałem może być starting material, surowiec, reagent, rozpuszczalnik, bufor, medium, żywica, filtr aid, seed, intermediate, harvest albo pula z poprzedniej operacji. Sama nazwa lub zgodność z ogólną specyfikacją nie opisuje wszystkich funkcjonalnych cech.
Przykładowe CMA to:
- profil określonego zanieczyszczenia w starting material;
- zawartość wody w rozpuszczalniku lub reagencie;
- PSD, polimorf i powierzchnia właściwa kryształu wejściowego;
- pH, przewodność, titer, lepkość i mętność puli;
- żywotność komórek i ładunek HCP w harvest;
- aktywność, porowatość i historia użycia żywicy;
- rozkład masy cząsteczkowej polimeru procesowego;
- potency biologicznego materiału odniesienia.
CMA jest specyficzny dla intended use. Ten sam rozpuszczalnik może wymagać ostrzejszej kontroli w ostatnim etapie niż we wczesnym, ponieważ później jest mniej możliwości purge. Ta sama wielkość cząstek surowca może być krytyczna dla szybkiej reakcji heterogenicznej, lecz nieistotna po pełnym rozpuszczeniu poprzedzającym etap kontrolujący jakość.
Atrybut półproduktu może zmieniać rolę
Pula chromatograficzna jest wyjściem jednej operacji i wejściem następnej. Jej pH może być odpowiedzią pierwszego etapu, kryterium IPC oraz CMA dla kolejnej kolumny. Nie ma sprzeczności: klasyfikacja zależy od granicy procesu i decyzji, której służy.
Warto opisywać rolę pełnym zdaniem, na przykład: „przewodność puli capture jest CMA dla wiązania na następnym etapie, ponieważ zmienia retencję produktu i zanieczyszczeń”. Sam skrót CMA nie wskazuje mechanizmu, operacji docelowej ani CQA zagrożonego.
Atrybut materiału nie staje się CPP tylko dlatego, że operator może go skorygować. pH wsadu przed uruchomieniem kolumny jest atrybutem materiału; ilość kwasu, szybkość dozowania i czas mieszania użyte do korekty są parametrami procesu. Zmierzone pH podczas korekty jest zmienną stanu i może być punktem końcowym. Te role należy rozdzielić w modelu danych.
CPP: parametr, którego zmienność wpływa na CQA
ICH Q8 definiuje CPP jako parametr procesu, którego zmienność wpływa na CQA i który dlatego powinien być monitorowany lub kontrolowany, aby proces dawał wymaganą jakość. Definicja zawiera relację przyczynową, a nie tylko obowiązek zapisu.
Potencjalne CPP mogą obejmować temperaturę, pH, czas, przepływ, szybkość dozowania, ciśnienie, mieszanie, obciążenie kolumny, residence time, transmembrane pressure, profil chłodzenia lub kryterium poolingu. Parametr może być wartością stałą, trajektorią w czasie, szybkością zmiany, całką ekspozycji albo relacją dwóch wielkości.
Przykładowo „temperatura 20–25°C” może być zbyt ubogim opisem, jeśli degradacja zależy od czasu ekspozycji. Maksymalna temperatura, czas powyżej progu i historia ogrzewania mogą lepiej opisywać ryzyko. Dla dozowania reagenta znaczenie może mieć nie tylko całkowita ilość, ale chwilowy feed na objętość, lokalizacja wlotu i mieszanie w miejscu dozowania.
Parametr jest krytyczny w określonym kontekście. Temperatura suszenia może być CPP dla resztkowego rozpuszczalnika i postaci stałej, ale jej wpływ zależy od ciśnienia, grubości złoża, wilgotności początkowej i czasu. Pojedyncza klasyfikacja bez zakresu i interakcji może być myląca.
Nie każdy parametr rejestrowany jest CPP
Zakład może rejestrować setki wartości. Część steruje aparaturą, część służy bezpieczeństwu, część diagnostyce i utrzymaniu ruchu, a część bezpośrednio ogranicza ryzyko jakościowe. Tylko wpływ na CQA uzasadnia nazwę CPP.
Przydatny podział obejmuje:
| Kategoria | Przykład | Główne znaczenie |
|---|---|---|
| CPP | profil temperatury wpływający na degradant | zapewnienie CQA |
| parametr procesowy niekrytyczny | prędkość mieszania w szerokim, wykazanym plateau | prowadzenie operacji bez istotnego wpływu na CQA w zakresie |
| parametr wydajności | czas transferu | capacity i harmonogram |
| wskaźnik stanu urządzenia | prąd silnika, wibracja łożyska | diagnostyka i maintenance |
| parametr bezpieczeństwa | ciśnienie chronione PSV | bezpieczeństwo procesu i instalacji |
| zmienna stanu | supersaturacja, której nie nastawia się bezpośrednio | opis mechanizmu |
| odpowiedź procesu | recovery, flux, masa placka | ocena wyniku operacji |
Kategorie mogą się nakładać. Ciśnienie może jednocześnie wpływać na jakość i bezpieczeństwo. Prąd mieszadła może pośrednio wykrywać zmianę lepkości istotną dla jakości. Należy wtedy opisać każdą funkcję i odpowiednie granice, zamiast wybierać jedną etykietę.
Alarm nie jest dowodem krytyczności. System może alarmować niski poziom smaru bez związku z CQA, a krytyczna lokalna ekspozycja może nie mieć bezpośredniego alarmu, bo nie jest mierzona. Podobnie obecność parametru w batch record nie czyni go CPP.
Setpoint, zakres operacyjny i granica krytyczna
Setpoint jest wartością docelową sterowania. Normal operating range (NOR) opisuje zakres zamierzonej rutynowej pracy. Szerszy zakres badany podczas developmentu może wykazać odporność procesu. Proven acceptable range dla jednego parametru nie jest tym samym co design space, ponieważ zwykle nie uwzględnia wielowymiarowych interakcji.
Granice te odpowiadają na inne pytania:
- setpoint: gdzie chcemy prowadzić proces;
- zakres sterowania: jakie odchylenia układ reguluje bez utraty celu;
- NOR: gdzie przewidywana jest rutynowa zmienność;
- zakres wykazany: gdzie istnieją dane o zachowaniu procesu;
- edge of failure: gdzie zaczyna się utrata jakości lub kontroli;
- limit alarmowy/action limit: kiedy system lub człowiek ma zareagować;
- kryterium odrzucenia albo deviation: jakie zdarzenie uruchamia formalną ocenę.
Nie muszą być symetryczne ani identyczne. Proces może być znacznie bardziej wrażliwy na wysoką temperaturę niż na niską. Alarm powinien uwzględniać dynamikę i czas potrzebny na reakcję; próg ustawiony dokładnie na granicy jakości może zadziałać za późno.
Wąski zakres nie dowodzi krytyczności, a szeroki nie dowodzi niekrytyczności. Szeroki kontrolowany zakres może należeć do dobrze rozumianego design space. Wąski może wynikać z ograniczenia pompy albo tradycji, mimo że jakość jest niewrażliwa.
Parametry receptury, aparatury i środowiska
Nie każdą istotną zmienną można wygodnie umieścić w jednej kolumnie CPP. Typ i geometria mieszadła, pozycja wlotu, materiał powierzchni kontaktowej, rozmiar poru membrany lub konstrukcja kolumny są cechami systemu. Po zatwierdzeniu mogą być stałe, ale zmiana wyposażenia może ujawnić ich wpływ na CQA.
Parametry receptury obejmują ilości i proporcje materiałów, kolejność dodatków oraz stężenia. Parametry operacyjne opisują wykonanie: feed, temperaturę, mieszanie i czas. Warunki środowiskowe mogą obejmować wilgotność, tlen, światło lub bioburden. Control strategy powinna objąć wszystkie istotne źródła zmienności, a nie tylko pozycje na ekranie SCADA.
Dobrym zapisem jest krytyczny aspekt procesu albo krytyczna cecha wyposażenia, jeśli zjawiska nie da się uczciwie nazwać parametrem zmienianym podczas batchu. Następnie kontrola może polegać na wymaganiu projektowym, kwalifikacji, identyfikacji części, maintenance i change control.
Jak ustala się związek z CQA
Początkowa mapa zwykle powstaje z wiedzy o cząsteczce, mechanizmu, platformy, literatury, doświadczeń podobnych produktów i risk assessment. Następnie hipotezy są testowane odpowiednio do ryzyka.
Źródła dowodu obejmują:
- prawa fizykochemiczne, bilanse i stechiometrię;
- badania jednoczynnikowe, jeżeli interakcje są mało prawdopodobne;
- zaplanowane eksperymenty wieloczynnikowe;
- modele mechanistyczne i empiryczne;
- badania scale-down reprezentujące stan komercyjny;
- badania robustness i edge-of-failure;
- dane historyczne oraz naturalną zmienność materiałów;
- partie inżynieryjne, PPQ i continued process verification;
- odchylenia, reklamacje i wyniki stabilności.
Korelacja jest wskazówką, nie wystarcza do przyczynowości. Dwie zmienne mogą poruszać się razem, ponieważ obie zależą od trzeciej. Brak korelacji w wąskim zakresie produkcyjnym również nie dowodzi braku wpływu. Eksperyment powinien zakłócić czynnik na tyle, by zobaczyć odpowiedź, ale pozostać naukowo i bezpiecznie uzasadniony.
Dowód musi dotyczyć właściwego CQA i reprezentatywnego materiału. Wysoki recovery nie zastępuje badania agregatów. Model rozwinięty na buforze może nie opisywać lepkiej puli procesowej. Wynik małej kolumny nie przenosi się automatycznie, jeśli zmieniły się residence time, dystrybucja przepływu lub sposób poolingu.
Risk assessment ustala priorytety, nie tworzy faktów
Quality risk management pomaga zdecydować, które potencjalne CQA, CMA i parametry wymagają najwięcej danych oraz najsilniejszych kontroli. Narzędziem może być diagram przyczynowo-skutkowy, FMEA, hazard analysis, ranking albo ustrukturyzowane pytania. Format powinien odpowiadać znaczeniu decyzji.
Punkty severity, probability i detectability nie są pomiarami fizycznymi. Ich skale, definicje i progi trzeba uzgodnić. Iloczyn RPN może dać ten sam wynik dla całkiem różnych profili ryzyka i ukryć bardzo wysoką severity. ICH Q9(R1) zwraca uwagę na subiektywność oraz na dobór formalności do ryzyka.
Ocena przed eksperymentem odzwierciedla stan wiedzy, nie ostateczną prawdę. Po badaniu należy zaktualizować relacje i niepewność. Dwa częste błędy to pozostawienie wszystkich zmiennych jako „wysokie” na zawsze albo mechaniczne obniżenie oceny tylko dlatego, że ustanowiono kontrolę. W pierwszym przypadku system traci priorytety; w drugim zaciera się krytyczny mechanizm.
Użyteczna karta ryzyka zapisuje oddzielnie:
- potencjalne źródło zmienności;
- mechanizm wpływu;
- zagrożony CQA;
- istniejący dowód i jego ograniczenia;
- kontrolę prewencyjną i detekcyjną;
- ryzyko przed oraz po kontroli;
- właściciela brakującej wiedzy i termin aktualizacji.
Control strategy jest architekturą, nie tabelą limitów
ICH Q10 opisuje control strategy jako planowany zestaw kontroli wywiedziony z aktualnego rozumienia produktu i procesu, zapewniający performance procesu oraz jakość produktu. Obejmuje ona parametry i atrybuty materiałów, warunki urządzeń, IPC, specyfikacje oraz metody i częstotliwość monitorowania. ICH Q8 podkreśla, że strategia ma zapewniać powtarzalne wytwarzanie produktu wymaganej jakości, a ICH Q11 odnosi tę logikę bezpośrednio do drug substance.
Typowe warstwy to:
- kwalifikacja dostawcy i specyfikacja materiału;
- wymagania wobec starting material, surowców i półproduktów;
- projekt procesu oraz urządzenia ograniczający możliwość błędu;
- zakresy CPP, setpointy, recipe logic i sekwencje;
- automatyczne sterowanie feedback i feedforward;
- alarmy, interlocki i kryteria zatrzymania;
- pomiary in-line, on-line, at-line i off-line;
- IPC oraz kryteria kontynuacji, poolingu lub endpointu;
- purge zanieczyszczeń w kolejnych operacjach;
- specyfikacja API i badania stabilności;
- monitoring trendów, maintenance, szkolenie i procedury;
- system obsługi deviation, change control i CAPA.
Nie każdy CQA wymaga każdej warstwy. Układ powinien być proporcjonalny do ryzyka, wykrywalności i niezależności mechanizmów. Dwie kontrole oparte na tej samej próbce i tej samej metodzie nie są w pełni niezależne.
Prewencja, detekcja i reakcja
Kontrola prewencyjna ogranicza prawdopodobieństwo powstania problemu. Limit zanieczyszczenia w starting material, kontrola tlenu, zamknięty transfer i interlock kolejności dodatków działają przed lub podczas zdarzenia.
Kontrola detekcyjna ujawnia stan: IPC, chromatogram, pomiar pH, trend ciśnienia albo test końcowy. Jej wartość zależy od reprezentatywności, czułości, czasu wyniku i możliwości działania. Wynik po zakończeniu całej kampanii może wykryć problem, ale nie zapobiec ekspozycji kolejnych partii.
Reakcja określa, co dzieje się po sygnale. Może obejmować automatyczną korektę, zatrzymanie feedu, diversion, przedłużenie mieszania w zatwierdzonych granicach, kwarantannę albo investigation. Pomiar bez ustalonego znaczenia i reakcji jest obserwacją, nie kompletną kontrolą.
Każdy element warto opisać pięcioma pytaniami:
- Jakie ryzyko i CQA kontroluje?
- Czy zapobiega, wykrywa, czy umożliwia korektę?
- Jak szybko daje informację względem dynamiki procesu?
- Jaka jest zdolność pomiaru i reprezentatywność próbki?
- Co dokładnie następuje po wyniku poza zakresem?
Sterowanie feedback i feedforward
Feedback control reaguje na zmierzony wynik procesu. Jeśli przewodność puli jest zbyt wysoka, system może skorygować rozcieńczenie przed kolumną. Reakcja występuje po pojawieniu się odchylenia, dlatego musi być dostatecznie szybka i stabilna.
Feedforward control wykorzystuje zmierzoną zmienność wejścia do wyprzedzającej zmiany nastawy. Jeżeli titer harvestu jest wyższy, objętość ładowana na kolumnę może zostać dostosowana, aby utrzymać masę produktu na litr żywicy. Wymaga wiarygodnego modelu oraz pomiaru wejścia przed decyzją.
Sterowanie kaskadowe, ratio control i modele predykcyjne mogą łączyć obie logiki. Złożoność nie jest celem samym w sobie. Prosty, dobrze uzasadniony limit materiału może być odporniejszy niż model zależny od wielu sensorów. Jeżeli model jest elementem control strategy, jego wersja, zakres, monitoring wydajności, obsługa brakujących danych i maintenance muszą być kontrolowane.
Test końcowy nie może sam „wbudować” jakości
Test API bada próbkę z wytworzonej partii. Nie cofa reakcji, nie usuwa agregatu i nie odtwarza niewidocznego transientu. Ma ograniczoną zdolność wykrycia rzadkiego, niejednorodnego albo niestabilnego zjawiska. Dlatego control strategy zwykle łączy test produktu z kontrolami wcześniejszymi.
Przykład zanieczyszczenia o wysokiej toksyczności może obejmować:
- limit prekursora w starting material;
- warunki reakcji ograniczające powstawanie;
- IPC przed przejściem do izolacji;
- wykazany purge w ekstrakcji i krystalizacji;
- metodę końcową o odpowiednim limicie oznaczalności;
- okresowe potwierdzenie, że purge i zdolność metody pozostają aktualne.
Test końcowy jest wtedy ważną warstwą, ale nie jedyną. Jeśli próbka nie reprezentuje całej partii albo metoda nie wykrywa właściwej formy zanieczyszczenia, formalnie zgodny wynik nie daje oczekiwanej pewności.
Z drugiej strony „kontrolujemy wszystko procesem” nie usprawiedliwia usunięcia testu bez dowodów. Parametric release lub real-time release testing wymaga odpowiedniego rozumienia, pomiarów, modeli i ram regulacyjnych. ICH Q8 zaznacza, że real-time release testing może zastępować określone badanie końcowe, ale nie zastępuje przeglądu i decyzji jakościowej wymaganych do zwolnienia partii.
Kontrola jednego CQA w wielu miejscach
ICH Q11 dopuszcza kontrolę konkretnego CQA w jednym lub wielu punktach procesu zależnie od ryzyka i zdolności poszczególnych kontroli do wykrycia problemu. To ważne dla API, bo wiele zanieczyszczeń powstaje wcześnie, jest usuwanych później i badanych jeszcze w innym miejscu.
Mapa fate and purge powinna pokazać:
- źródło lub reakcję tworzącą zanieczyszczenie;
- ilość albo zakres na wejściu do każdego etapu;
- mechanizm usuwania, a nie tylko obserwowany spadek;
- wpływ parametrów i CMA na purge;
- miejsce pomiaru oraz zdolność metody;
- konsekwencję przeciążenia następnego etapu;
- końcową warstwę potwierdzającą.
Jeżeli krystalizacja usuwa zanieczyszczenie tylko do pewnego obciążenia, limit w crude intermediate jest częścią kontroli końcowego CQA. Akceptowalny wynik końcowy jednej partii nie dowodzi, że etap ma nieograniczoną zdolność purge.
Dla biologics analogiczna logika łączy jakość materiałów pochodzenia biologicznego, kontrolę hodowli, inaktywację lub usuwanie wirusów, HCP clearance, filtrację i aseptyczne postępowanie. Niektórych rzadkich zanieczyszczeń nie można zapewnić samym testem końcowym, więc znaczenie mają kontrole źródła i procesu.
Przykład chemiczny: zanieczyszczenie X
Załóżmy, że zanieczyszczenie X powstaje z niepożądanego składnika A* w starting material. Szybkość tworzenia X rośnie przy lokalnym nadmiarze reagenta i wysokiej temperaturze, a krystalizacja usuwa X tylko wtedy, gdy jego poziom w crude nie przekracza zdolności odrzutu do ługu.
| Element | Rola | Dowód lub kontrola |
|---|---|---|
zawartość A* w starting material |
CMA | specyfikacja dostawcy i incoming test |
| rzeczywista masa oraz potency reagenta | CMA/wejście receptury | identyfikacja, assay i kontrola dozowania |
| szybkość dozowania | potencjalny CPP | badanie wpływu na lokalne stężenie i X |
| temperatura masy reakcyjnej | CPP | profil w czasie, alarm i interlock feedu |
| mieszanie i pozycja wlotu | krytyczny aspekt procesu/urządzenia | scale-down, kwalifikacja konfiguracji |
| X w crude | atrybut pośredni/IPC | kryterium gotowości do krystalizacji |
| skład solventu i woda przed krystalizacją | CMA kolejnego etapu | korekta składu i IPC |
| X w API | CQA | limit i metoda końcowa |
Strategia nie polega na uznaniu wszystkich wierszy za CPP. Kontrola źródła ogranicza maksymalne wejście A*; sterowanie feedem i temperaturą zapobiega tworzeniu X; IPC chroni krystalizację przed przeciążeniem; końcowe badanie potwierdza CQA. Zmiana skali wymaga sprawdzenia mieszania i lokalnego feedu, nawet jeśli nominalna temperatura i czas pozostają takie same.
Jeśli development zbadał szybkość dozowania tylko przy jednym typie mieszadła, zakres CPP nie jest automatycznie przenośny na inną geometrię. Dowód dotyczy systemu oddziaływań, nie izolowanej liczby w L/min.
Przykład biologiczny: capture przeciwciała
Załóżmy etap Protein A po harvest. CQA puli obejmują agregaty, HCP, DNA, wymyty ligand i aktywność produktu. Feed różni się titerem, żywotnością komórek, mętnością i ładunkiem zanieczyszczeń.
Potencjalne CMA to titer i HCP load feedu, przewodność, pH, zmętnienie oraz historia hold time. Parametry obejmują masę produktu na objętość żywicy, residence time, skład wash, warunki elucji i granice poolingu. Ciśnienie jest ważnym wskaźnikiem hydraulicznym, lecz samo nie dowodzi czystości puli.
Control strategy może:
- wymagać clarification do określonej jakości wejścia;
- obliczać objętość ładowania z aktualnego titeru;
- ograniczać maksymalny ładunek produktu i zanieczyszczeń;
- sterować przepływem dla docelowego residence time;
- monitorować UV, pH, przewodność i ciśnienie;
- ustalać pooling według zwalidowanej kombinacji sygnałów i/lub assay;
- badać HCP, agregaty i ligand w puli;
- kontrolować liczbę cykli, cleaning i stan żywicy.
Ten sam titer może dać inny wynik, jeśli harvest ma wyższy HCP lub dłuższy hold. Kontrola wyłącznie masy produktu na litr żywicy nie obejmuje całej zmienności materiału. Z kolei bardzo ciasny limit ciśnienia nie skompensuje błędnego poolingu.
Przykład postaci stałej: CMA staje się CQA
W krystalizacji kształt, wielkość i polimorf kryształu są wynikami operacji. Po izolacji ten sam PSD i postać stała stają się atrybutami materiału wejściowego dla suszenia, mielenia i formulacji. Mogą być jednocześnie CQA API, jeżeli wpływają na działanie lub przetwarzalność produktu.
Łańcuch może wyglądać następująco:
skład roztworu (CMA) + chłodzenie/seeding/mieszanie (CPP) → supersaturacja i nukleacja → polimorf/CSD (CQA operacji i CMA następnego etapu)
Mielenie potrafi skorygować duże cząstki, ale może zwiększyć udział fines, temperaturę, amorfizację i metale. Nie powinno być traktowane jako uniwersalna korekta źle kontrolowanej krystalizacji. Strategia wybiera miejsce kontroli, które najlepiej ogranicza cały profil ryzyka.
Interakcje: kiedy pojedyncze zakresy nie wystarczają
Parametr może być bezpieczny w jednym stanie materiału, a krytyczny w innym. Wysoka temperatura suszenia może być akceptowalna przy niskiej zawartości rozpuszczalnika, lecz powodować zmianę postaci przy mokrym, zwartym placku. W TFF ten sam TMP może działać prawidłowo przy małym stężeniu, a po zatężeniu tworzyć warstwę żelową i zwiększać agregację.
Tabela niezależnych minimów i maksimów tworzy prostokąt, który zawiera kombinacje nigdy niezbadane. Badania wieloczynnikowe, modele i mechanizm pomagają opisać interakcje. To prowadzi do design space tylko wtedy, gdy wielowymiarowa kombinacja została wykazana jako zapewniająca jakość i ma odpowiedni status regulacyjny. Osobny artykuł będzie omawiał QbD i design space; tutaj najważniejszy jest wniosek, że control strategy nie może ignorować interakcji tylko dlatego, że batch record ma osobne pola.
Control strategy może reagować na interakcje przez:
- zależne setpointy i recipe logic;
- normalizację parametru do masy, objętości lub powierzchni;
- feedforward ze zmierzonego CMA;
- endpoint zamiast stałego czasu;
- ograniczenie kombinacji w systemie sterowania;
- dodatkowy IPC przy materiale wysokiego ryzyka.
Scale-up zmienia fizyczne znaczenie parametru
Ta sama liczba obrotów na minutę nie zapewnia tego samego mieszania w innym zbiorniku. Ten sam przepływ w L/min nie daje tej samej prędkości liniowej, residence time ani obciążenia powierzchni. Ta sama temperatura płaszcza nie oznacza tej samej historii temperatury materiału.
Przed transferem trzeba rozdzielić:
- parametr manipulowany — nastawa dostępna operatorowi lub sterowaniu;
- zmienną skalującą — na przykład power per volume, tip speed, czas mieszania,
kLa, flux lub residence time; - lokalny stan materiału — gradient pH, temperatura, ścinanie, supersaturacja;
- CQA lub odpowiedź, którą należy zachować.
Parametr laboratoryjny może być tylko surogatem mechanizmu. Po zmianie geometrii trzeba dobrać nową nastawę, która odtwarza istotny stan, zamiast kopiować wartość. Czasem nie da się zachować wszystkich kryteriów podobieństwa jednocześnie; decyzja powinna wynikać z CQA i ryzyka.
Skala wpływa też na pomiar. Czujnik może być dalej od wlotu, próbka mniej reprezentatywna, a opóźnienie analityczne większe. CPP bez odpowiedniej lokalizacji i częstotliwości pomiaru może istnieć tylko na papierze.
Strategia pomiarowa i zdolność metody
Element kontroli działa tylko wtedy, gdy metoda mierzy właściwy measurand w potrzebnym czasie i zakresie. Dla każdego CQA, CMA lub CPP trzeba rozważyć:
- selektywność i czułość;
- dokładność, precyzję i zakres;
- reprezentatywność próbki;
- częstotliwość oraz opóźnienie wyniku;
- stabilność próbki;
- lokalizację sensora;
- odporność na matrycę, fouling i drift;
- ścieżkę kalibracji i status danych;
- obsługę awarii lub braku wyniku.
Pomiar at-line po 30 minutach może być wystarczający dla kilkugodzinnego hold, ale bezużyteczny dla reakcji biegnącej w sekundach. Sensor in-line daje dużo danych, lecz nie gwarantuje selektywności. Model soft sensor dziedziczy ograniczenia danych wejściowych i domeny kalibracji.
Granica sterowania nie powinna być ciaśniejsza niż zdolność pomiaru bez świadomego uwzględnienia niepewności. Jeśli różnica między wynikiem akceptowanym a odrzucanym jest mniejsza niż łączna niepewność, decyzje będą niestabilne. Guard band może ograniczyć ryzyko błędnej decyzji, ale zmniejsza dostępny margines operacyjny.
Alarm, interlock i deviation
Alarm informuje, że wartość lub stan wymaga uwagi. Interlock wymusza określoną reakcję, na przykład zatrzymuje dozowanie przy utracie chłodzenia. Deviation dokumentuje nieplanowane odejście od zatwierdzonego wymagania lub oczekiwanego stanu i uruchamia ocenę zgodnie z systemem jakości.
Przekroczenie CPP nie oznacza automatycznie, że CQA jest poza specyfikacją. Oznacza utratę elementu control strategy i potrzebę oceny wpływu z użyciem czasu, wielkości przekroczenia, innych parametrów, stanu materiału i danych jakościowych. Sam zgodny wynik końcowy może nie wystarczyć do zamknięcia, jeśli zdarzenie dotyczy cechy słabo próbkowalnej albo ryzyka niewykrywalnego testem końcowym.
Z kolei alarm techniczny nie zawsze jest deviation jakościowym. Klasyfikacja zależy od zatwierdzonych procedur i wpływu. System powinien zachowywać surowy przebieg, czas reakcji i działania operatora, a nie tylko pojedynczą wartość maksimum.
Racjonalny projekt alarmów uwzględnia deadband, opóźnienie, częstość odczytu i priorytet. Nadmiar alarmów powoduje alarm flood i utrudnia reakcję na sygnał krytyczny. Wyłączenie uciążliwego alarmu bez oceny przyczyny może usunąć ważną warstwę kontroli.
Macierz śledzenia od CQA do kontroli
Jedna tabela może połączyć wiedzę rozproszoną w raportach, risk assessment, batch record i metodach. Nie powinna zastępować uzasadnień, lecz wskazywać ich lokalizację.
| Pole | Pytanie |
|---|---|
| CQA | Jaką cechę produktu trzeba zapewnić? |
| wymaganie/range | Jaki limit, zakres lub rozkład jest właściwy i dlaczego? |
| źródło zmienności | Co może przesunąć CQA? |
| mechanizm | Jak fizycznie lub biologicznie działa wpływ? |
| CMA/CPP/aspekt | Która wielkość reprezentuje źródło lub działanie procesu? |
| dowód | Gdzie wykazano zależność i w jakiej domenie? |
| kontrola prewencyjna | Co ogranicza wystąpienie? |
| kontrola detekcyjna | Gdzie i jak problem zostanie wykryty? |
| reakcja | Co nastąpi po sygnale? |
| ryzyko rezydualne | Co pozostaje niewykryte lub niekontrolowane? |
| lifecycle verification | Jak potwierdzana jest dalsza skuteczność? |
Macierz powinna umożliwiać ruch w obu kierunkach. Od CQA trzeba dojść do wszystkich warstw zapewnienia. Od każdego CPP i testu trzeba dojść do konkretnego ryzyka. Kontrola bez przypisanego celu może być historycznym zwyczajem; CQA bez kontroli — luką.
Wersjonowanie jest konieczne. Po zmianie dostawcy, aparatury, metody albo skali dowód może nie obejmować nowego stanu. Data ostatniego przeglądu i właściciel relacji są równie ważne jak kolor pola w macierzy.
Jak oceniać skuteczność control strategy
Skuteczność nie jest równoznaczna z brakiem OOS. Proces może powoli tracić margines, a wszystkie partie pozostawać w specyfikacji. Monitoring powinien obejmować odpowiednie wskaźniki wyprzedzające i wynikowe.
Można analizować:
- rozkład CMA i zmiany dostawców;
- położenie oraz zmienność CPP względem NOR i alarmów;
- częstość interwencji automatycznych i ręcznych;
- wyniki IPC i proximity to limit;
- CQA, OOS, OOT i stabilność;
- recovery, odrzuty i rework jako sygnały procesowe;
- alarmy, przerwy sensorów i obejścia interlocków;
- deviations oraz ich powtarzalność;
- zdolność metod i dryf modeli;
- maintenance krytycznych urządzeń.
Trend wzrostu ręcznych korekt może oznaczać, że automatyczna kontrola traci zdolność, nawet gdy CQA pozostaje zgodny. Spadek zmienności CPP po wymianie sensora może być rzeczywistą poprawą albo zmianą filtrowania sygnału. Dane muszą być interpretowane z wiedzą o systemie pomiarowym.
KPI nie powinien zachęcać do ukrywania sygnału. Cel „zero alarmów” może prowadzić do rozszerzenia limitów, a „100% right first time” do unikania rejestracji korekt. Miarą jest utrzymanie stanu kontroli i wczesne wykrywanie zmian, nie kosmetyczna gładkość raportu.
Lifecycle: klasyfikacja jest żywym modelem
ICH Q11 wskazuje, że control strategy może rozwijać się iteracyjnie wraz ze wzrostem rozumienia procesu i powinna być okresowo oceniana. Development tworzy początkowy model, transfer testuje go w nowym sprzęcie, PPQ dostarcza danych z procesu komercyjnego, a continued process verification ocenia jego trwałość.
Aktualizacji mogą wymagać:
- nowy dostawca albo szersza zmienność materiału;
- zmiana skali, geometrii lub lokalizacji sensora;
- nowa metoda z inną selektywnością;
- trend CQA albo nieoczekiwane zanieczyszczenie;
- deviation ujawniające brakującą ścieżkę wpływu;
- wydłużenie hold time lub kampanii;
- zużycie żywicy, membrany lub części aparatury;
- nowe dane stabilności lub kliniczne;
- zmiana wymagań i dokumentacji rejestracyjnej.
Zmiana statusu CPP na niekrytyczny wymaga więcej niż braku korelacji w danych rutynowych. Trzeba sprawdzić, czy zakres obserwowany był dostateczny, czy kontrola nie ograniczyła zmienności, czy interakcje są pokryte i czy mechanizm nadal obowiązuje. Analogicznie, nowy sygnał nie powinien automatycznie tworzyć CPP bez oceny wpływu na CQA.
Szeroką mapę developmentu, transferu, walidacji i CPV przedstawia Od pomysłu do procesu zatwierdzonego. Ten artykuł ogranicza się do modelu krytyczności i architektury kontroli.
Typowe failure modes klasyfikacji
| Failure mode | Dlaczego jest błędny | Skutek |
|---|---|---|
| wszystko jest krytyczne | brak priorytetu i dowodu | system nie odróżnia ryzyka wysokiego od niskiego |
| nic nie jest krytyczne, bo wyniki są zgodne | mylenie kontroli z brakiem wpływu | osłabienie warstw zapewnienia |
| CQA = każda pozycja specyfikacji | pominięcie uzasadnienia jakościowego | testowanie zastępuje rozumienie |
| CPP = każda nastawa w recipe | brak relacji z CQA | nadmierna liczba deviations i szum |
| CMA = nazwa każdego surowca | atrybut mylony z obiektem | brak informacji, jaka zmienność ma znaczenie |
| atrybut pośredni zawsze nazywany CQA | granica i rola nie są określone | niespójne dokumenty między etapami |
| niski RPN usuwa wysoką severity | matematyka przesłania konsekwencję | niedostateczna kontrola ryzyka istotnego |
| korelacja uznana za mechanizm | confounding i wąski zakres danych | kontrola niewłaściwej zmiennej |
| kopiowanie rpm lub L/min przy scale-upie | zmienia się stan fizyczny | nominalnie ten sam proces daje inne CQA |
| końcowy test jako jedyna kontrola | ograniczone próbkowanie i późny wynik | problem jest wykryty dopiero po wytworzeniu |
| alarm bez reakcji | sygnał nie zmienia procesu | pozorna warstwa kontroli |
| model bez planu awaryjnego | brak danych zatrzymuje decyzję | niekontrolowane obejście systemu |
| raz zatwierdzona macierz bez przeglądu | wiedza i proces ewoluują | control strategy rozmija się z praktyką |
Minimalny workflow od CQA do control strategy
- Zdefiniuj produkt, etap i granicę rozpatrywanego procesu.
- Zidentyfikuj potencjalne CQA z intended use, wiedzy o produkcie i dalszym przetwarzaniu.
- Określ konsekwencję zmienności oraz wymagany limit, zakres lub rozkład.
- Narysuj mechanizmy tworzenia, przekształcania i usuwania każdego CQA.
- Wskaż źródła zmienności materiałów, aparatury, środowiska i wykonania.
- Rozdziel CMA, parametry procesu, zmienne stanu, odpowiedzi i cechy urządzeń.
- Oceń prior knowledge, niepewność i ryzyko; zaplanuj brakujące badania.
- Potwierdź związki w reprezentatywnej domenie, uwzględniając interakcje i skalę.
- Dobierz warstwy prewencji, detekcji i reakcji dla każdego istotnego ryzyka.
- Ustal setpointy, zakresy, metody, częstotliwości, alarmy i odpowiedzialność.
- Sprawdź zdolność pomiarową, dynamikę procesu i sytuacje awaryjne.
- Zbuduj traceability matrix oraz uzasadnij ryzyko rezydualne.
- Zweryfikuj wykonanie podczas transferu i walidacji.
- Trenduj skuteczność oraz aktualizuj model przez change control.
Ten workflow nie wymaga nazywania każdej zmiennej trzyliterowym skrótem. Wymaga, aby każda ważna decyzja miała przyczynę, dowód, element kontroli i właściciela.
Pytania kontrolne
- Dlaczego zgodność wszystkich dotychczasowych partii nie dowodzi, że atrybut przestał być CQA?
- Czym różni się CQA od pozycji specyfikacji i odpowiedzi procesu?
- Dlaczego CMA musi być opisany jako konkretna cecha, a nie nazwa surowca?
- Kiedy pH jest atrybutem materiału, zmienną stanu, IPC albo wynikiem procesu?
- Co odróżnia CPP od parametru zapisywanego wyłącznie dla diagnostyki urządzenia?
- Dlaczego brak korelacji w danych komercyjnych może nie wystarczyć do usunięcia statusu CPP?
- Jak odróżnić setpoint, NOR, zakres wykazany i edge of failure?
- Dlaczego dwa niezależne limity jednoczynnikowe nie opisują automatycznie bezpiecznej kombinacji?
- Jak feedforward może kompensować zmienność CMA?
- Dlaczego test końcowy nie wystarcza dla każdego rodzaju ryzyka?
- Jak jeden CQA może być kontrolowany w kilku etapach procesu API?
- Co zmienia się przy scale-upie mimo zachowania tej samej wartości rpm?
- Jak szybkość wyniku analitycznego wpływa na wartość kontroli?
- Czy przekroczenie CPP automatycznie oznacza OOS produktu?
- Jakie dane pokazują utratę marginesu, zanim pojawi się OOS?
Źródła
- ICH Q8(R2) — Pharmaceutical Development
- ICH Q9(R1) — Quality Risk Management
- ICH Q10 — Pharmaceutical Quality System
- ICH Q11 — Development and Manufacture of Drug Substances (Chemical Entities and Biotechnological/Biological Entities)
- ICH Q12 — Pharmaceutical Product Lifecycle Management
- PAT — A Framework for Innovative Pharmaceutical Development, Manufacturing, and Quality Assurance
- Process Validation: General Principles and Practices
- ICH Q6A — Specifications: Test Procedures and Acceptance Criteria for New Drug Substances and New Drug Products: Chemical Substances
- ICH Q6B — Specifications: Test Procedures and Acceptance Criteria for Biotechnological/Biological Products