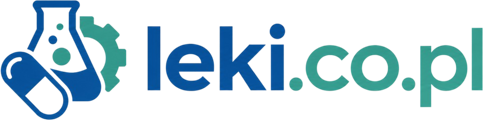
Sildenafil jest jednym z najlepiej udokumentowanych przykładów przejścia od syntezy odkrywczej do procesu komercyjnego. Wczesna, dziewięcioetapowa droga liniowa pozwoliła wytworzyć materiał do badań, lecz miała około 7,5% wydajności od wczesnego półproduktu, prowadziła chlorosulfonowanie na kosztownej zaawansowanej cząsteczce i wymagała wielokrotnej rekrystalizacji końcowego materiału. Zespół Pfizer nie „powiększył kolb”. Przestawił kolejność tworzenia wiązań, zbudował dwie gałęzie równolegle, przesunął reaktywne półprodukty ku początkowi i uczynił bardzo czystą cyklizację ostatnią reakcją tworzącą szkielet sildenafilu.
Publiczna droga komercyjna rozpoczyna analizowany bilans od kwasu 1-metylo-4-nitro-3-propylo-1H-pirazolo-5-karboksylowego. Z jednej strony kwas jest przekształcany przez chlorek kwasowy w karboksyamid, a następnie uwodorniany do aminopirazolu. Z drugiej kwas 2-etoksybenzoesowy jest chlorosulfonowany, a powstały chlorek sulfonylu reaguje w wodzie z N-metylopiperazyną do kwasu arylosulfonamidowego. Aktywacja tego kwasu karbonyldiimidazolem (CDI), sprzęganie z aminopirazolem i zasadowa cyklizacja tworzą wolną zasadę. Dopiero osobna operacja z kwasem cytrynowym daje krystaliczny cytrynian sildenafilu — rzeczywistą substancję czynną produktów takich jak Viagra.
Największa wartość tego przykładu leży w powiązaniach. Śladowe związki siarki po reakcji chlorkiem tionylu zatruwały katalizator uwodornienia. Higroskopijny, lepki CDI sprawiał problemy przy zasypie w instalacji. Podwójna sól półproduktu arylowego wymagała suchego chlorku sulfonylu i była słabo przetwarzalna, natomiast przypadkowo zaszczepiona wolna postać zwitterionowego półproduktu wytrącała się z wody i pozwoliła zrezygnować z suszenia reaktywnego chlorku sulfonylu. Zmiana cyklizacji z wodno-alkalicznej na bezwodny układ tert-butanolan potasu/tert-butanol usunęła hydrolizę karboksyamidu i umożliwiła bezpośrednie wytrącenie sildenafilu jakości klinicznej.
Proces jest również lekcją ostrożnego posługiwania się liczbami środowiskowymi. Pfizer raportował dla docelowego procesu około 6 kg odpadu/kg cytrynianu oraz 75–82% wydajności od przyjętego nitropirazolowego punktu startowego. Po doliczeniu pięciu etapów wytwarzania tego zaawansowanego półproduktu współczesne analizy otrzymują wyższy wskaźnik. Obie wartości mogą być poprawne przy innych granicach. Artykuł odtwarza proces i jego ewolucję, a nie przedstawia historycznej publikacji, patentu lub procesu generycznego jako jedynej aktualnej receptury handlowej.
1. Produkt, granice dowodu i oś chronologiczna
Co jest substancją czynną
Sildenafil jest achiralną zasadą zawierającą układ pirazolo[4,3-d]pirymidyn-7-onu, fragment 2-etoksyfenylowy i sulfonamid N-metylopiperazynowy. Produkty lecznicze zawierają cytrynian sildenafilu o wzorze sumarycznym C₂₂H₃₀N₆O₄S·C₆H₈O₇ i masie względnej około 666,7. Dawka na etykiecie jest zwykle wyrażana jako równoważnik sildenafilu, dlatego bilans masowy musi odróżniać wolną zasadę od soli.
Utworzenie soli nie jest kosmetycznym dopisaniem przeciwjonu. Zmienia rozpuszczalność zależną od pH, zachowanie w krystalizacji, zawartość wody, masę przeliczeniową i właściwości proszku. Publiczne raporty EMA opisują cytrynian jako biały lub prawie biały, lekko higroskopijny proszek krystaliczny, nieznacznie rozpuszczalny w wodzie i metanolu; dla konkretnych źródeł potwierdzano bezwodną postać i sprawdzano stabilność polimorficzną przez XRPD oraz DSC.
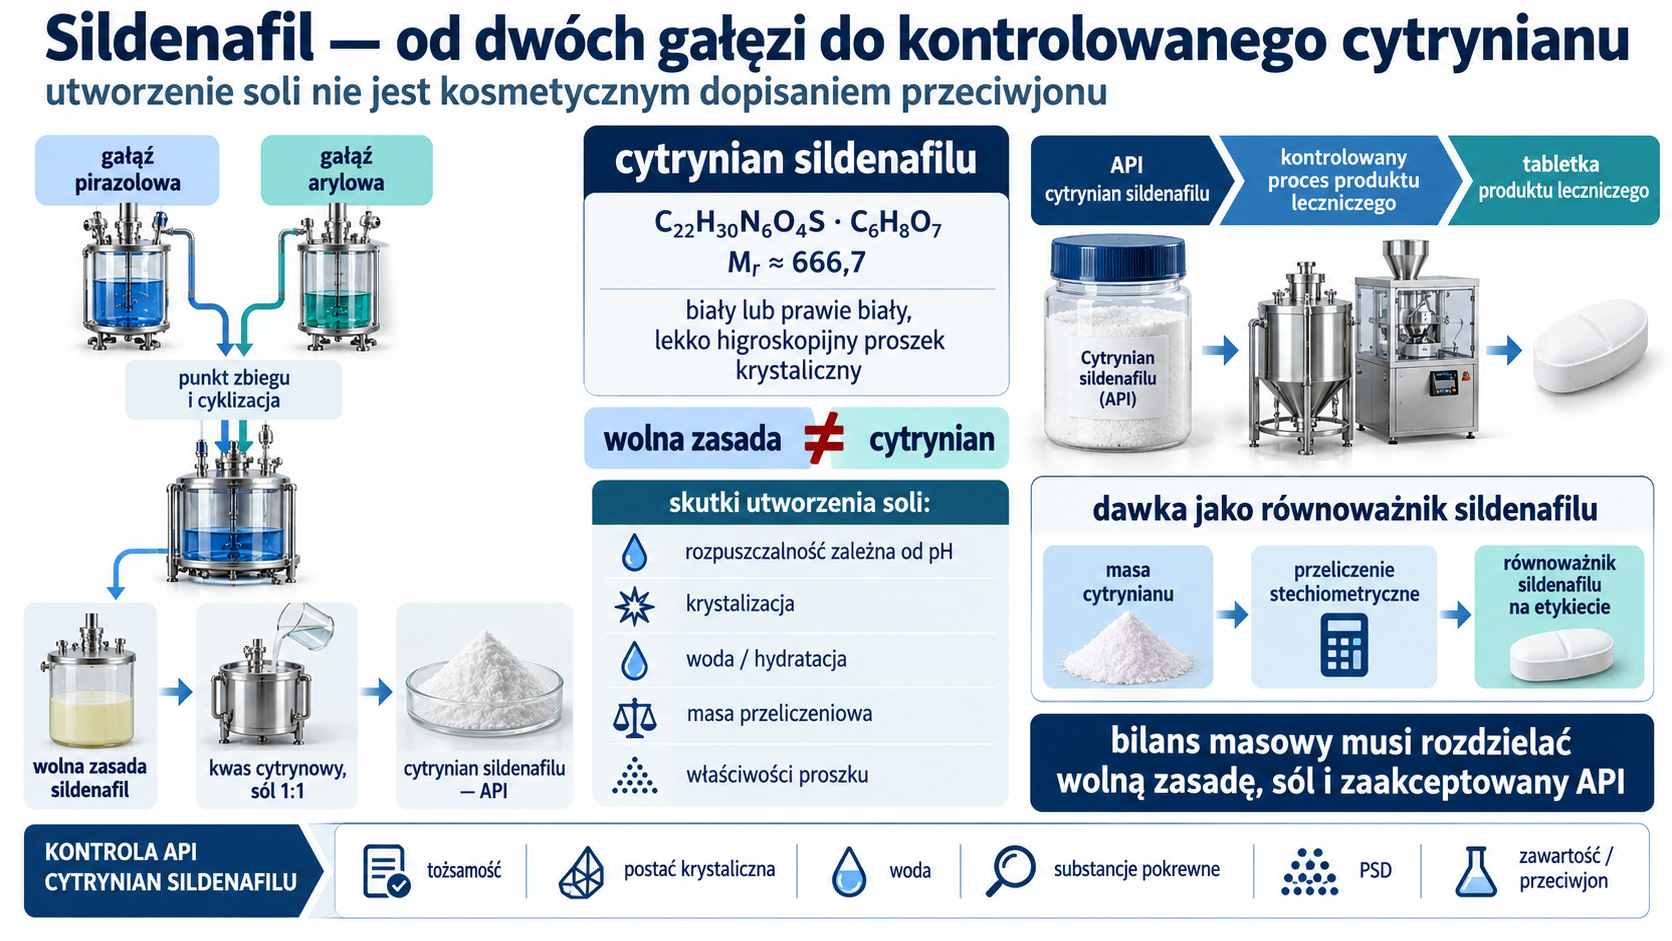
Cztery warstwy źródeł
| Warstwa | Co wnosi | Ograniczenie |
|---|---|---|
| publikacja procesu Pfizer z 2000 r. | wybór drogi, eksperymenty, bezpieczeństwo nitrowania, podwójna sól, CDI, cyklizacja i wydajność 75,8% | opisuje rozwój historyczny; procedury eksperymentalne nie muszą być ostateczną instrukcją produkcyjną |
| publikacja Pfizer z 2004 r. | stan procesu w 1994 i 1997 r., odzysk rozpuszczalników, bilanse odpadu, energii i emisji | granica bilansu rozpoczyna się od zaawansowanego nitropirazolu |
| patenty | konkretne warianty, półprodukty i możliwe parametry | zakres prawny i przykłady nie dowodzą obecnego stosowania przez każdy zakład |
| raporty EMA produktów generycznych | postać API, specyfikacja, wybrane swoiste zanieczyszczenia, stabilność i związek z tabletką | szczegóły syntezy często znajdują się w niepublicznym ASMF albo zostały ocenione przez EDQM |
W tekście określenie „droga komercyjna Pfizer” dotyczy opublikowanego procesu wprowadzonego w latach dziewięćdziesiątych. „Proces generyczny” oznacza zatwierdzoną, ale zwykle nieujawnioną drogę konkretnego wytwórcy API. Nie wolno zakładać, że każdy generyk powtarza wszystkie etapy Pfizer tylko dlatego, że kończy się tym samym cytrynianem.
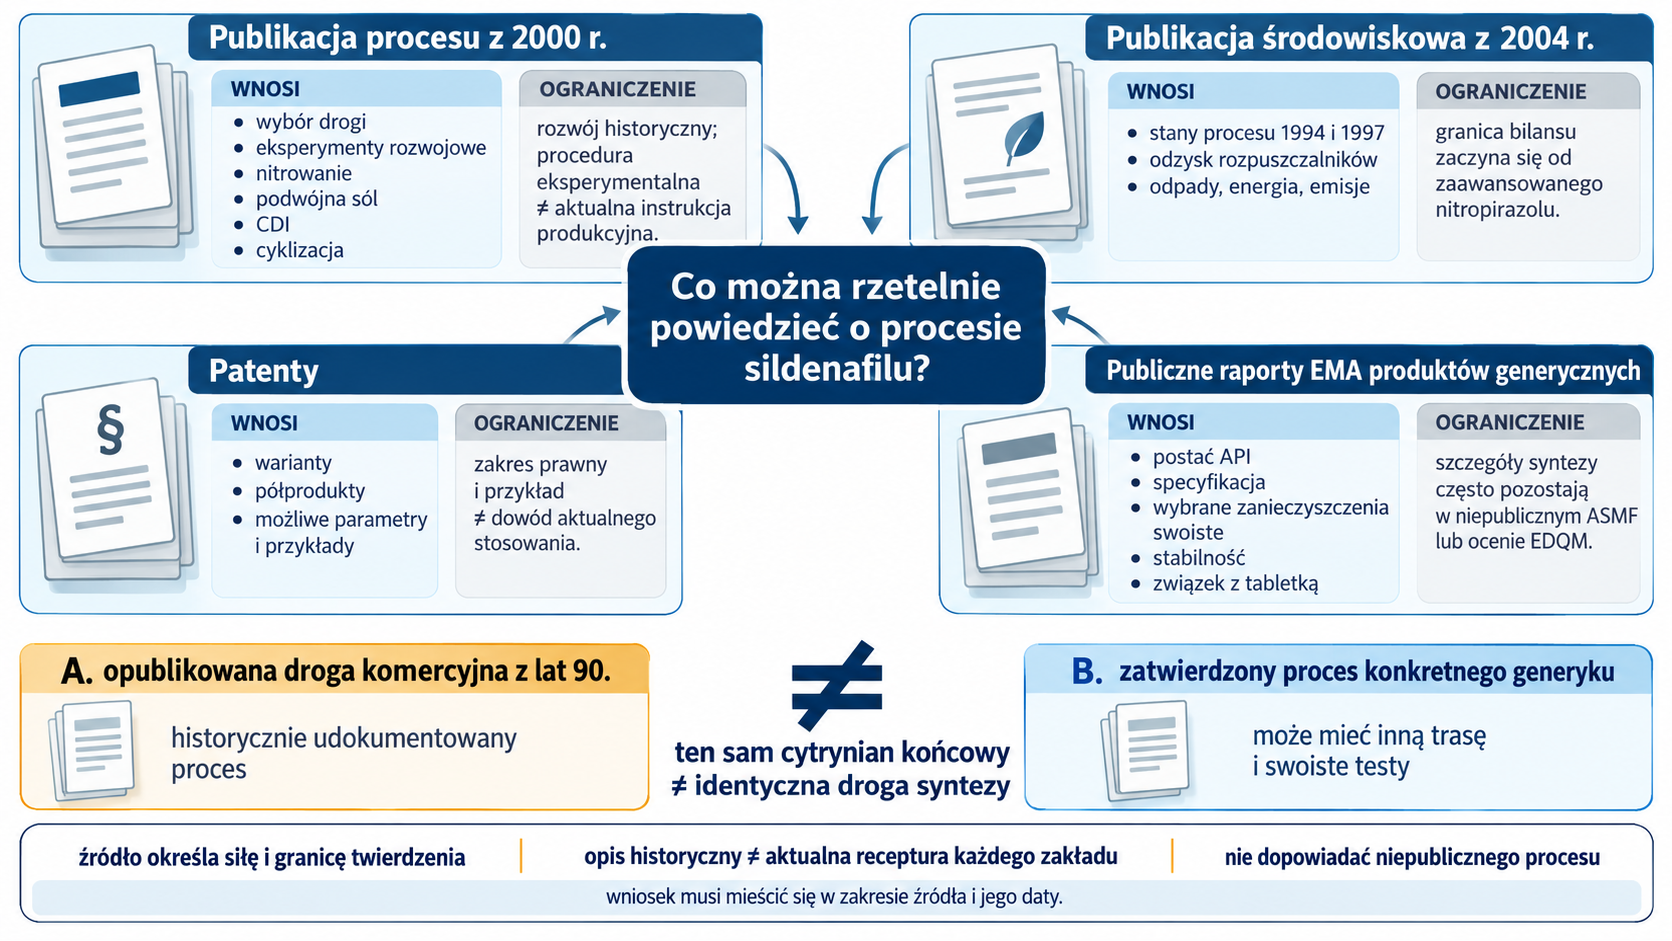
Chronologia zamiast dwóch schematów bez daty
- Droga chemii medycznej (około 1990 r.) — dziewięć etapów liniowych; późne chlorosulfonowanie i końcowe podstawienie piperazyną; około 7,5% wydajności od wczesnego pirazolu.
- Szybkie poprawki dla kilogramowych partii rozwojowych — katalityczne uwodornienie zamiast SnCl₂, stechiometryczny chlorek tionylu w rozpuszczalniku zamiast użycia go jako medium, usunięcie H₂O₂ z cyklizacji i bezpieczniejsza produkcja chlorku 2-etoksybenzoilu.
- Zbieżna droga komercyjna wdrożona do 1997 r. — wczesne chlorosulfonowanie taniego 2-etoksykwasu benzoesowego, równoległa gałąź pirazolowa, teleskopowy ciąg uwodornienie–aktywacja–sprzęganie oraz końcowa cyklizacja; około 75% od przyjętego punktu startowego.
- Doskonalenie po uruchomieniu — odzysk toluenu i octanu etylu od 1998 r., próby odzysku 2-butanonu i zastąpienia tert-butanolu rozpuszczalnikiem możliwym do zawracania.
- Późniejsze procesy generyczne — różne zatwierdzone drogi i dostawcy, kontrolowane przez monografię, CEP/ASMF oraz dodatkowe testy swoiste dla procesu.
2. Dlaczego droga odkrywcza została przeprojektowana
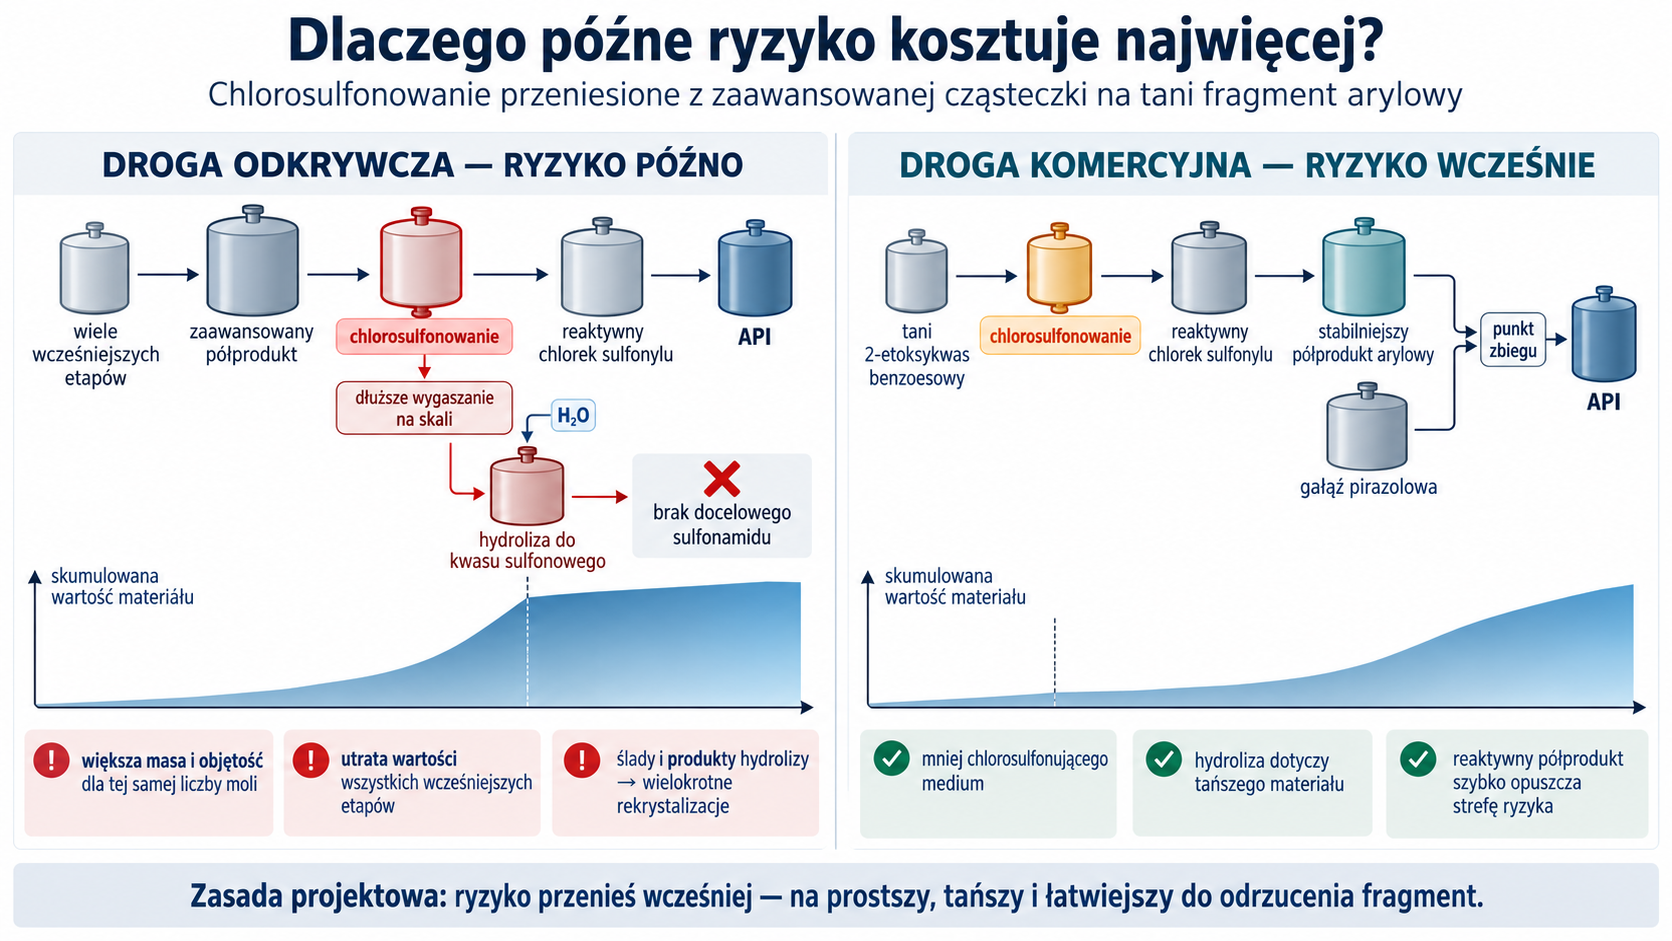
Późne ryzyko ma największą wartość materialną
W drodze chemii medycznej najpierw budowano rdzeń pirazolopirymidynonowy połączony z pierścieniem aromatycznym, a dopiero blisko końca wprowadzano grupę chlorosulfonylową i N-metylopiperazynę. Chlorek sulfonylu był reaktywnym, potencjalnie toksycznym półproduktem bezpośrednio poprzedzającym API. Jego ślady oraz produkty hydrolizy wymuszały wielokrotne rekrystalizacje sildenafilu.
Chlorosulfonowanie skaluje się trudniej niż pokazuje mała kolba. Wygaszenie trwa dłużej, więc chlorek sulfonylu dłużej styka się z wodą i przechodzi w kwas sulfonowy, który nie tworzy docelowego sulfonamidu. Gdy operacja dotyczy ciężkiej, zaawansowanej cząsteczki, do przereagowania tej samej liczby moli trzeba więcej masy i objętości, a strata obejmuje wartość wszystkich wcześniejszych etapów.
Przeniesienie tej operacji na 2-etoksykwas benzoesowy ograniczyło konsekwencje hydrolizy i ilość chlorosulfonującego medium. Reaktywny chlorek sulfonylu jest od razu przekształcany w stabilniejszy półprodukt arylowy, który dopiero później łączy się z gałęzią pirazolową. To nie tylko większa zbieżność; to świadome przesunięcie ryzyka w stronę materiału tańszego i łatwiejszego do odrzucenia.
Czysta cyklizacja wyznaczyła nową retrosyntezę
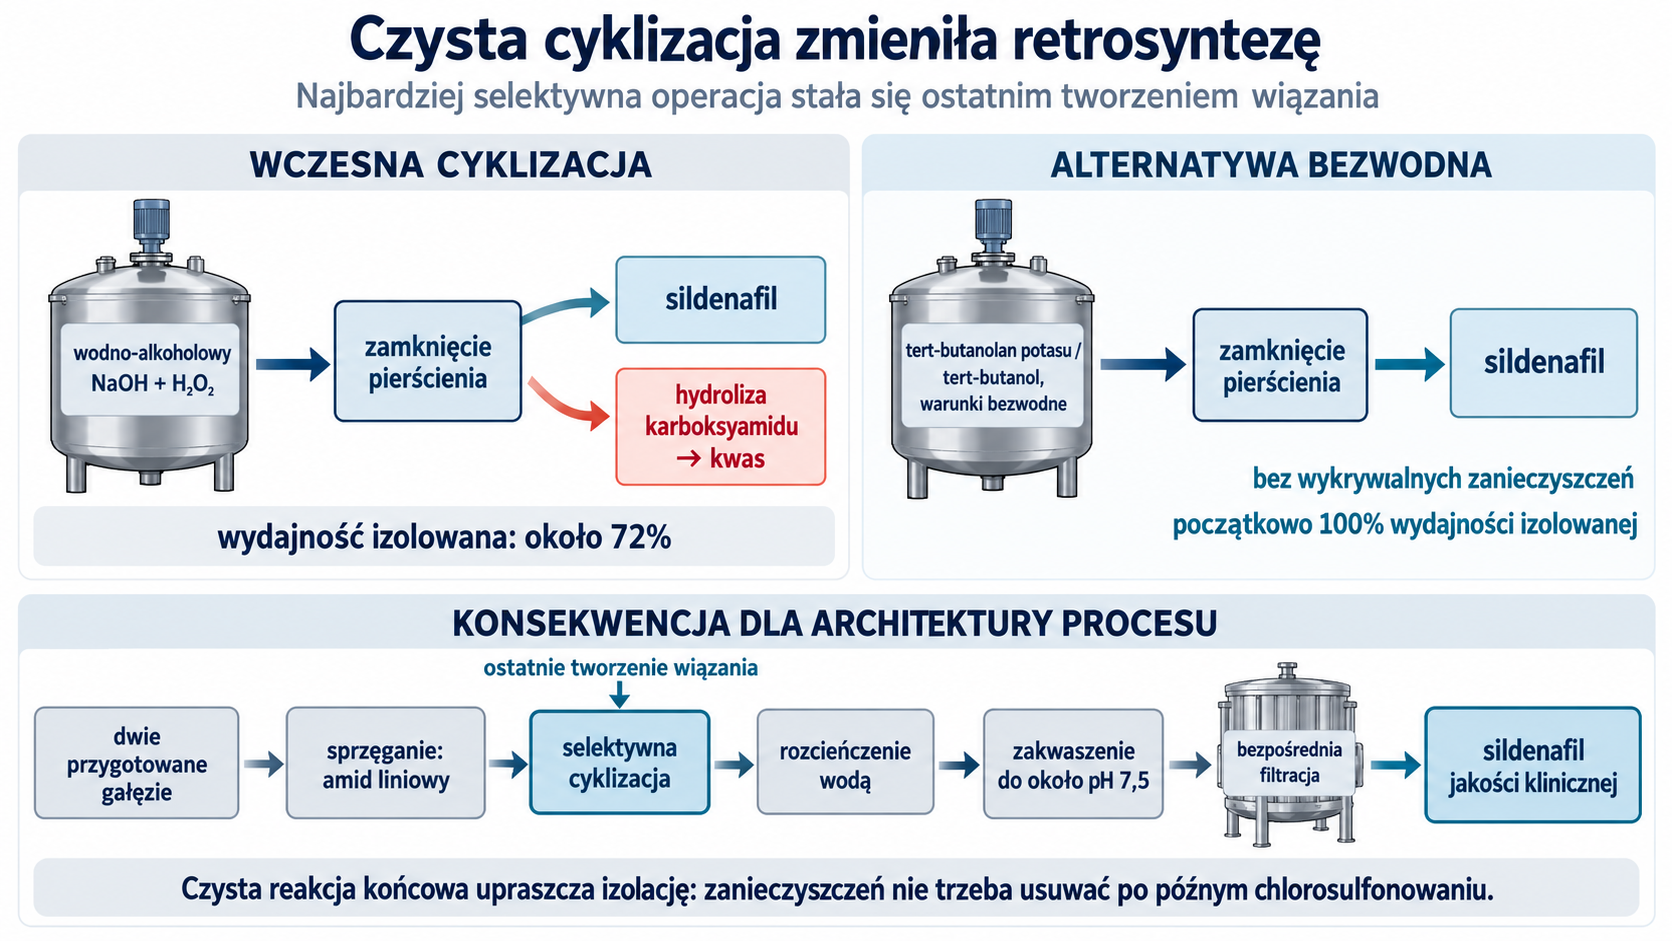
Wczesna cyklizacja wykorzystywała wodno-alkoholowy NaOH i H₂O₂. Główną reakcją uboczną była hydroliza karboksyamidu do kwasu, a izolowana wydajność wynosiła około 72%. Badanie alternatyw wykazało, że bezwodny tert-butanolan potasu w tert-butanolu może zamknąć pierścień bez wykrywalnych zanieczyszczeń i początkowo dać 100% izolowanej wydajności.
Ten wynik zmienił architekturę drogi. Skoro cyklizacja była najbardziej selektywną operacją, warto było uczynić ją ostatnim tworzeniem wiązania. W komercyjnym procesie po reakcji mieszaninę rozcieńczano wodą i zakwaszano w okolice punktu izoelektrycznego około pH 7,5, uzyskując sildenafil jakości klinicznej bezpośrednio przez filtrację. Zanieczyszczenia nie musiały już być usuwane po ryzykownym późnym chlorosulfonowaniu.
Zbieżność a rzeczywisty ciąg krytyczny
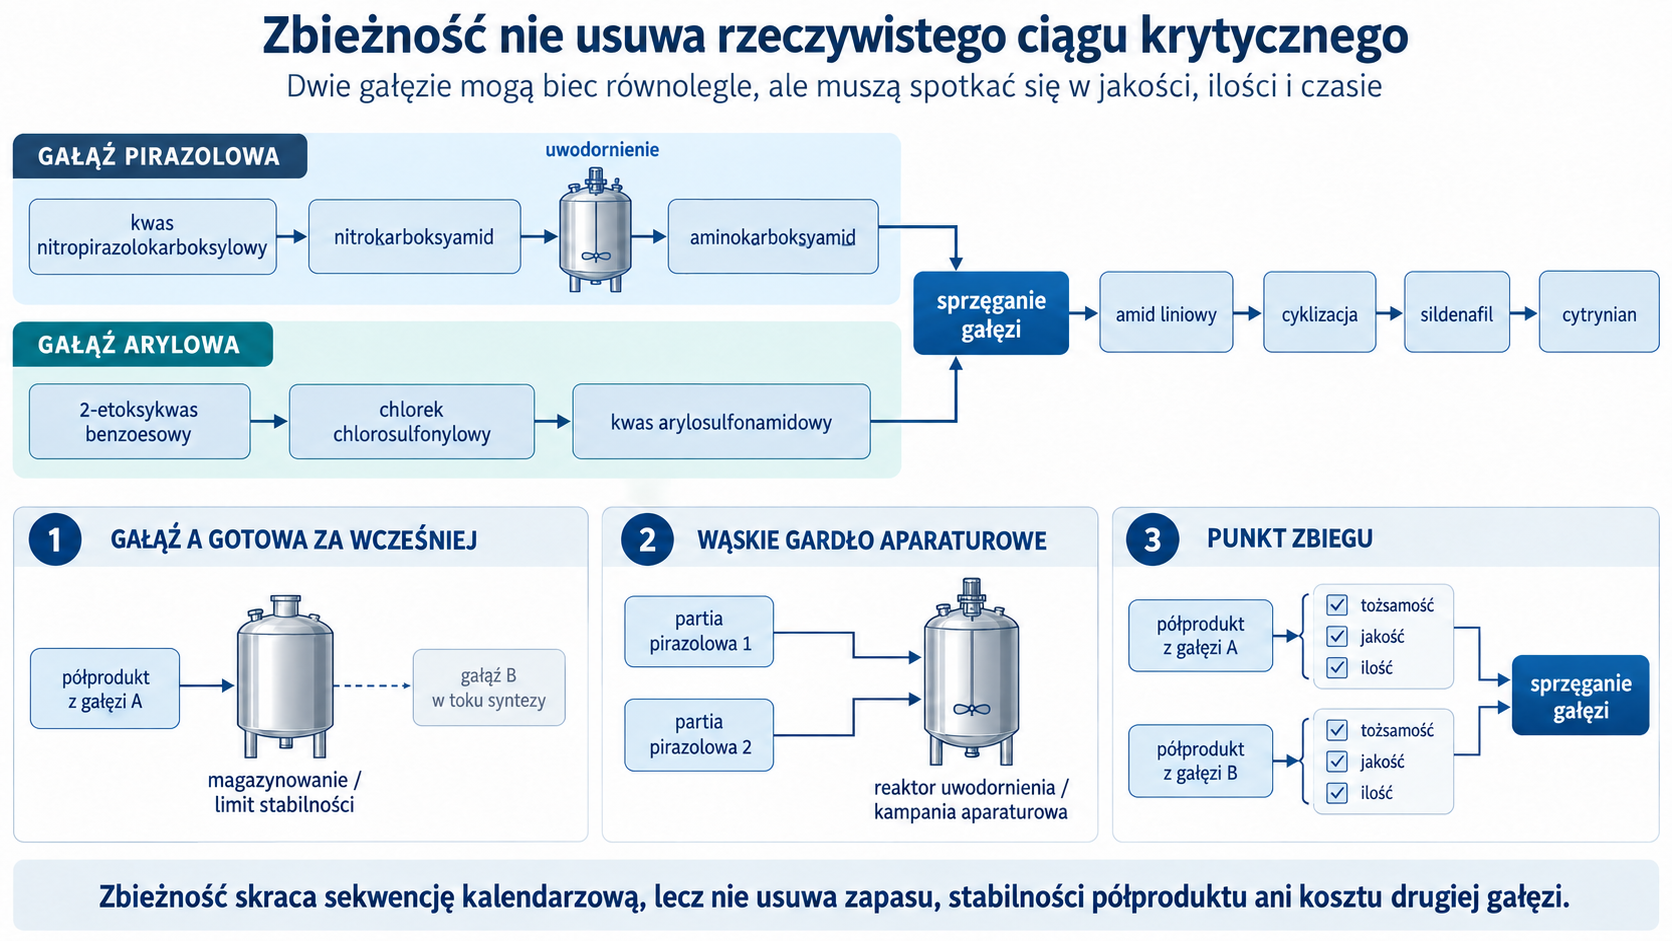
Zbieżna droga ma dwie gałęzie:
kwas nitropirazolokarboksylowy → nitrokarboksyamid → aminokarboksyamid
2-etoksykwas benzoesowy → chlorek chlorosulfonylowy → kwas arylosulfonamidowy
aktywacja kwasu arylowego + aminopirazol → amid liniowy → cyklizacja → sildenafil → cytrynian
Gałęzie mogą powstawać równolegle, ale muszą spotkać się w odpowiedniej jakości i ilości. Opóźnienie jednej wymusza magazynowanie drugiej. Stabilność półproduktu, kampanie aparaturowe i dostępność reaktora uwodornienia stają się częścią rzeczywistego harmonogramu. Zbieżność skraca najdłuższą sekwencję, lecz nie usuwa kosztów materiałowych drugiej gałęzi.
3. Punkt startowy i gałąź pirazolowa
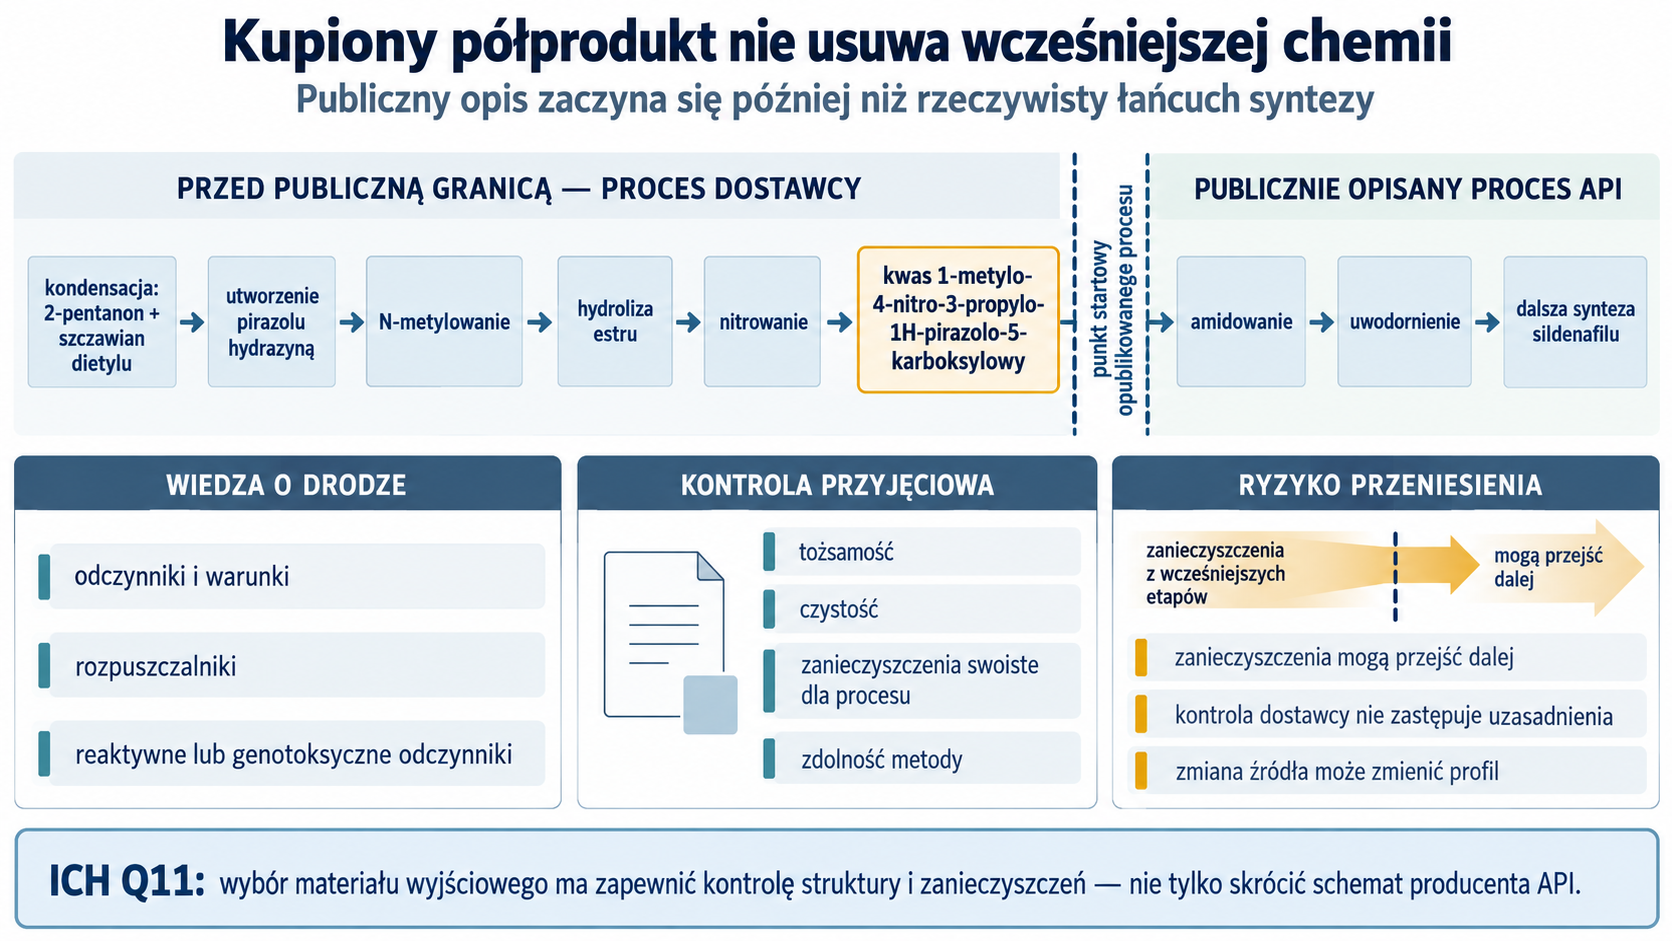
Co znajduje się przed publiczną granicą
Publikacja komercyjna szczegółowo opisuje proces od kwasu 1-metylo-4-nitro-3-propylo-1H-pirazolo-5-karboksylowego. Ten związek nie jest jednak prostym surowcem towarowym. Szersza publiczna sekwencja prowadzi od 2-pentanonu i szczawianu dietylu przez kondensację, utworzenie pirazolu hydrazyną, N-metylowanie, hydrolizę estru i nitrowanie.
W ocenie ICH Q11 wybór materiału wyjściowego musi zapewniać kontrolę struktury i zanieczyszczeń. Kupienie nitropirazolowego kwasu nie usuwa pięciu wcześniejszych reakcji; przenosi je do dostawcy. Dlatego trzeba znać co najmniej drogę, profile rozpuszczalników i genotoksycznych odczynników, zdolność metody przyjęciowej oraz zanieczyszczenia mogące przejść przez dalszy proces.
Nitrowanie i energia ukryta w półprodukcie
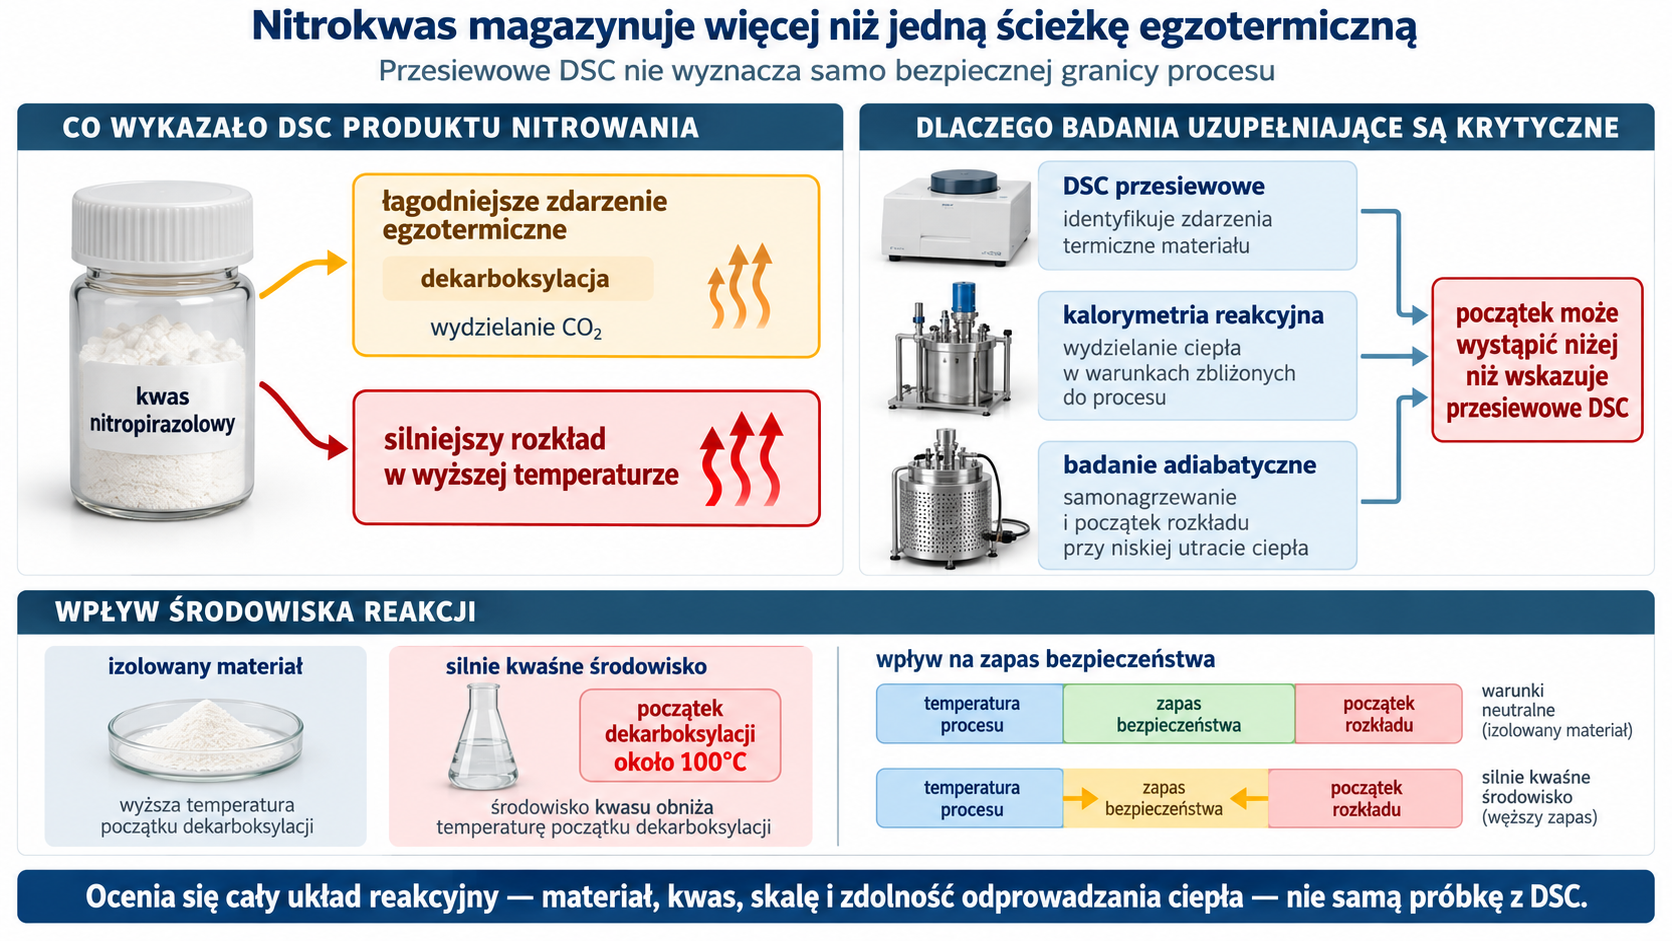
Proces rozwojowy nitrował kwas pirazolowy mieszaniną dymiącego HNO₃ i H₂SO₄. DSC produktu nitrowania wykazała dwa zdarzenia egzotermiczne: łagodniejsze, przypisane dekarboksylacji z wydzieleniem CO₂, oraz znacznie silniejszy rozkład w wyższej temperaturze. Badania kalorymetryczne i adiabatyczne wykazały niższe temperatury początku niż przesiewowe DSC, a silnie kwaśne środowisko obniżało początek dekarboksylacji w okolice 100°C.
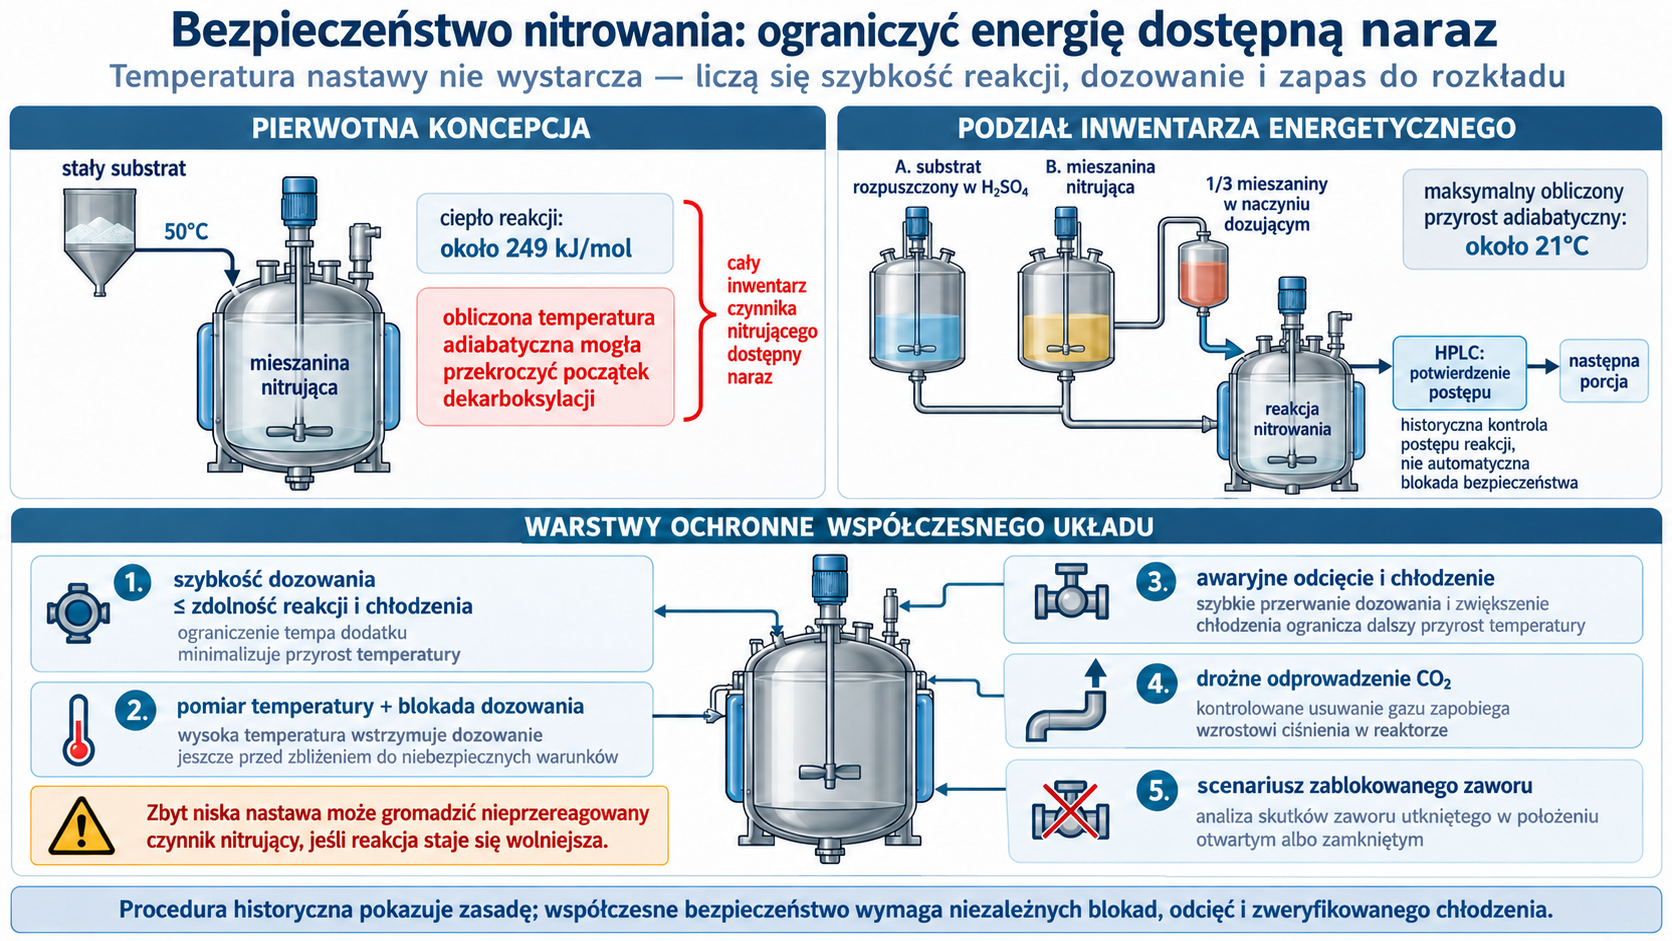
Pierwotne dodanie stałego substratu do mieszaniny nitrującej przy 50°C uwalniało około 249 kJ/mol. Obliczona adiabatyczna temperatura mogła przekroczyć początek dekarboksylacji. Proces podzielono więc energetycznie: osobno rozpuszczano substrat w H₂SO₄, osobno przygotowywano mieszaninę nitrującą, a do naczynia dozującego ładowano tylko jedną trzecią mieszaniny. Przed następną porcją HPLC potwierdzała odpowiedni postęp. Obliczony maksymalny przyrost adiabatyczny spadł do około 21°C.
To przykład, w którym niższa temperatura nastawy nie musiałaby zwiększyć bezpieczeństwa — mogłaby tylko zgromadzić nieprzereagowany czynnik nitrujący. Krytyczne są szybkość reakcji względem dozowania, ilość dostępnej energii, zapas do początku rozkładu, odprowadzenie CO₂ i scenariusz zablokowanego zaworu. Zabezpieczenia proceduralne z publikacji historycznej nie zastępują współczesnego układu blokad, odcięć i awaryjnego chłodzenia.
Kwas nitropirazolowy do karboksyamidu
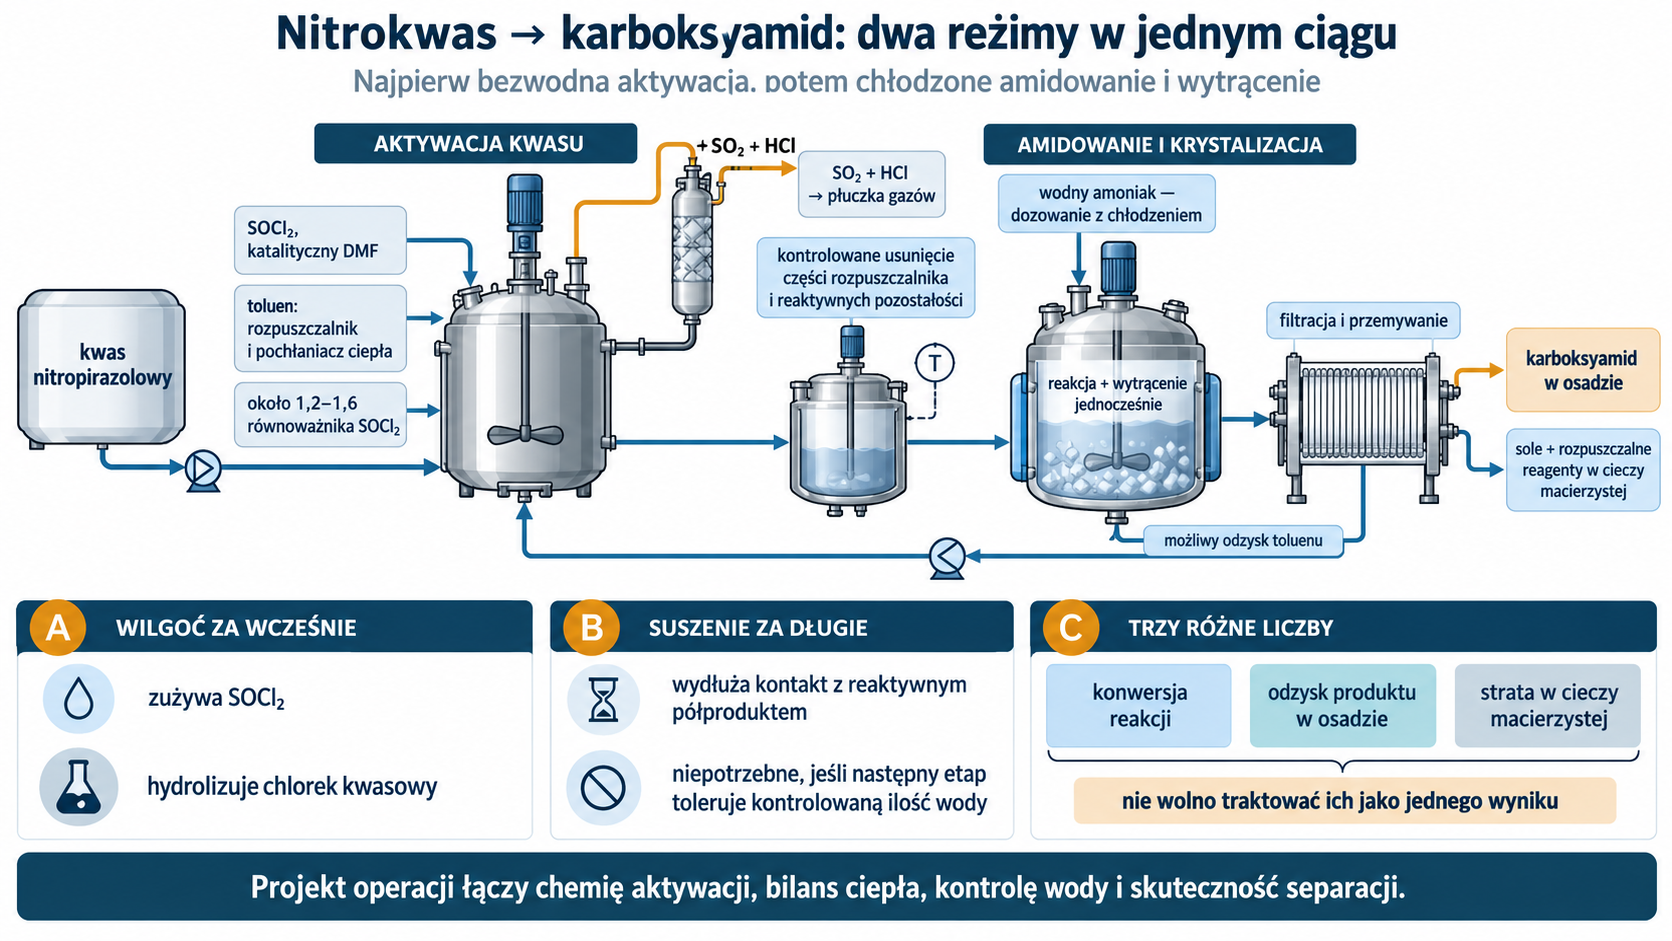
Grupa karboksylowa jest aktywowana chlorkiem tionylu przy katalitycznym udziale DMF, a następnie chlorek kwasowy reaguje z wodnym amoniakiem. Wprowadzenie toluenu jako rozpuszczalnika i pochłaniacza ciepła pozwoliło ograniczyć SOCl₂ do około 1,2–1,6 równoważnika zamiast używać go jako medium. Toluenu można było odzyskiwać.
Funkcje operacyjne są następujące:
- kontrolowana aktywacja kwasu i odprowadzenie SO₂/HCl;
- usunięcie części rozpuszczalnika i reaktywnych pozostałości bez przegrzania;
- chłodzone dozowanie amoniaku, podczas którego jednocześnie zachodzi reakcja i wytrącenie;
- filtracja i przemywanie amidu w celu usunięcia soli oraz rozpuszczalnych reagentów.
Wilgoć przed końcem aktywacji zużywa chlorek tionylu i hydrolizuje chlorek kwasowy. Z drugiej strony zbyt długie suszenie reaktywnego półproduktu zwiększa zagrożenie i nie jest potrzebne, jeśli następna operacja toleruje kontrolowaną ilość wody. Bilans powinien rozróżniać konwersję reakcji, odzysk w osadzie i stratę w cieczy macierzystej.
Uwodornienie nitrokarboksyamidu
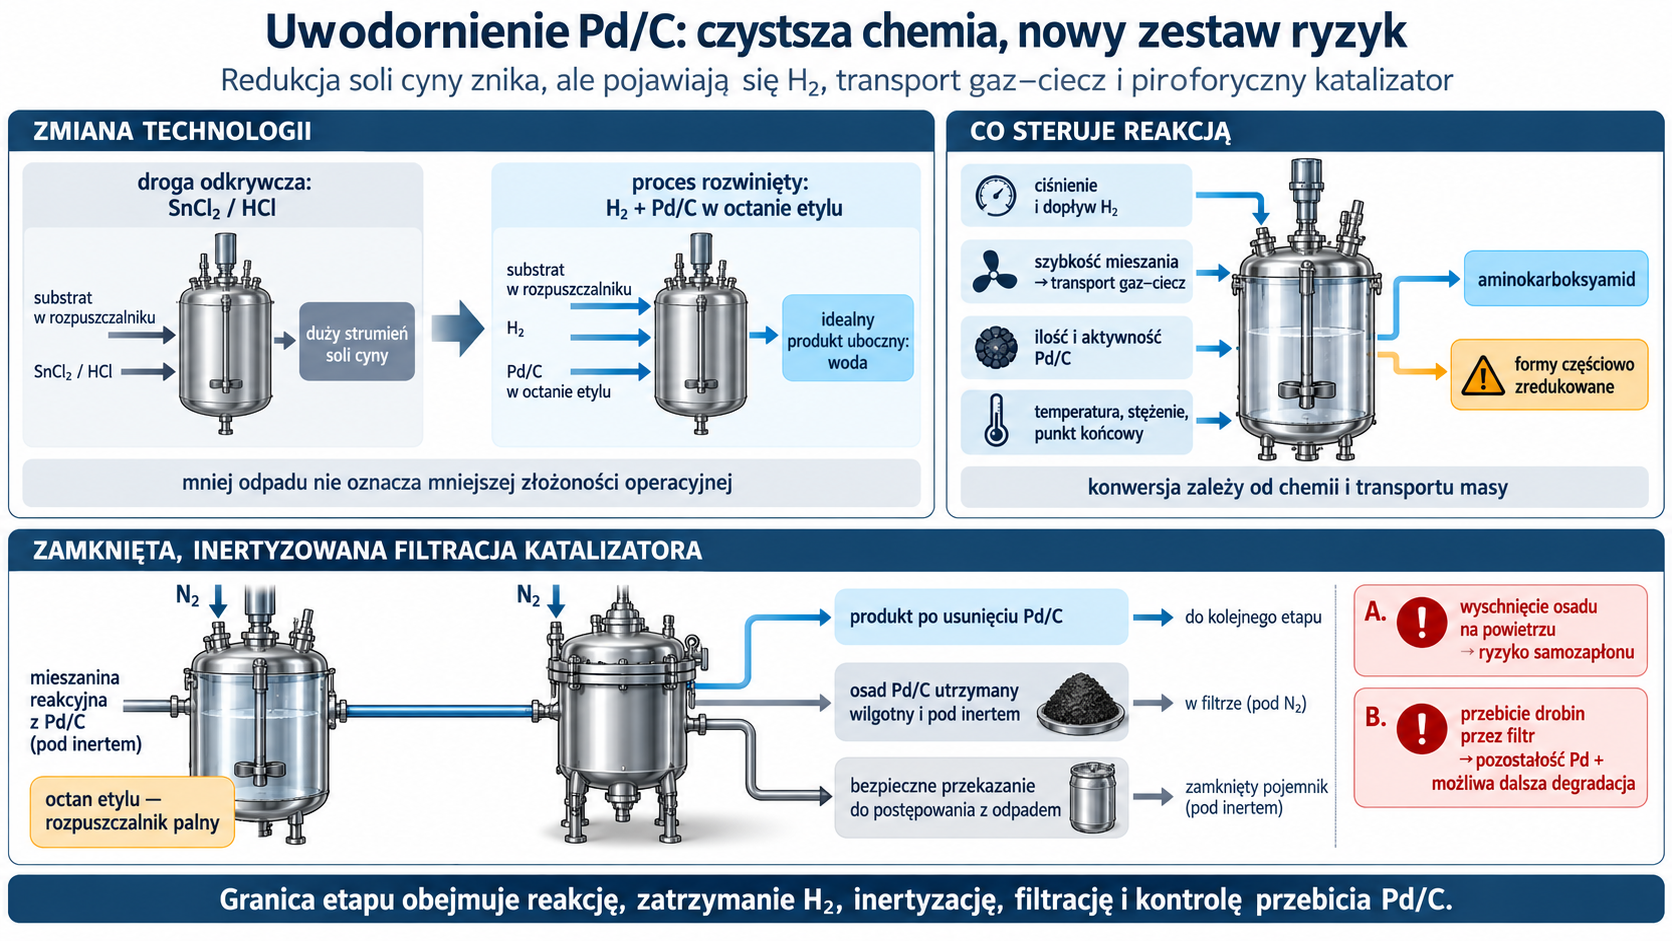
Redukcja SnCl₂/HCl z drogi odkrywczej została zastąpiona katalitycznym uwodornieniem Pd/C w octanie etylu. Idealnym produktem ubocznym redukcji grupy nitrowej jest woda, więc znika duży strumień soli cyny. Proces zyskuje jednak zagrożenie wodorem, palnym rozpuszczalnikiem, piroforycznym katalizatorem i ograniczeniem transportu gaz–ciecz.
Nieudane początkowo uwodornienia wyjaśniono śladowymi związkami siarki przeniesionymi z reakcji chlorkiem tionylu. Kontrola tych pozostałości umożliwiła zastosowanie katalizatora. Jest to wzorcowy związek CMA z CPP: jakość wejściowego nitroamidu determinuje aktywność katalizatora, a pozorny problem mieszania może być zatruciem powierzchni.
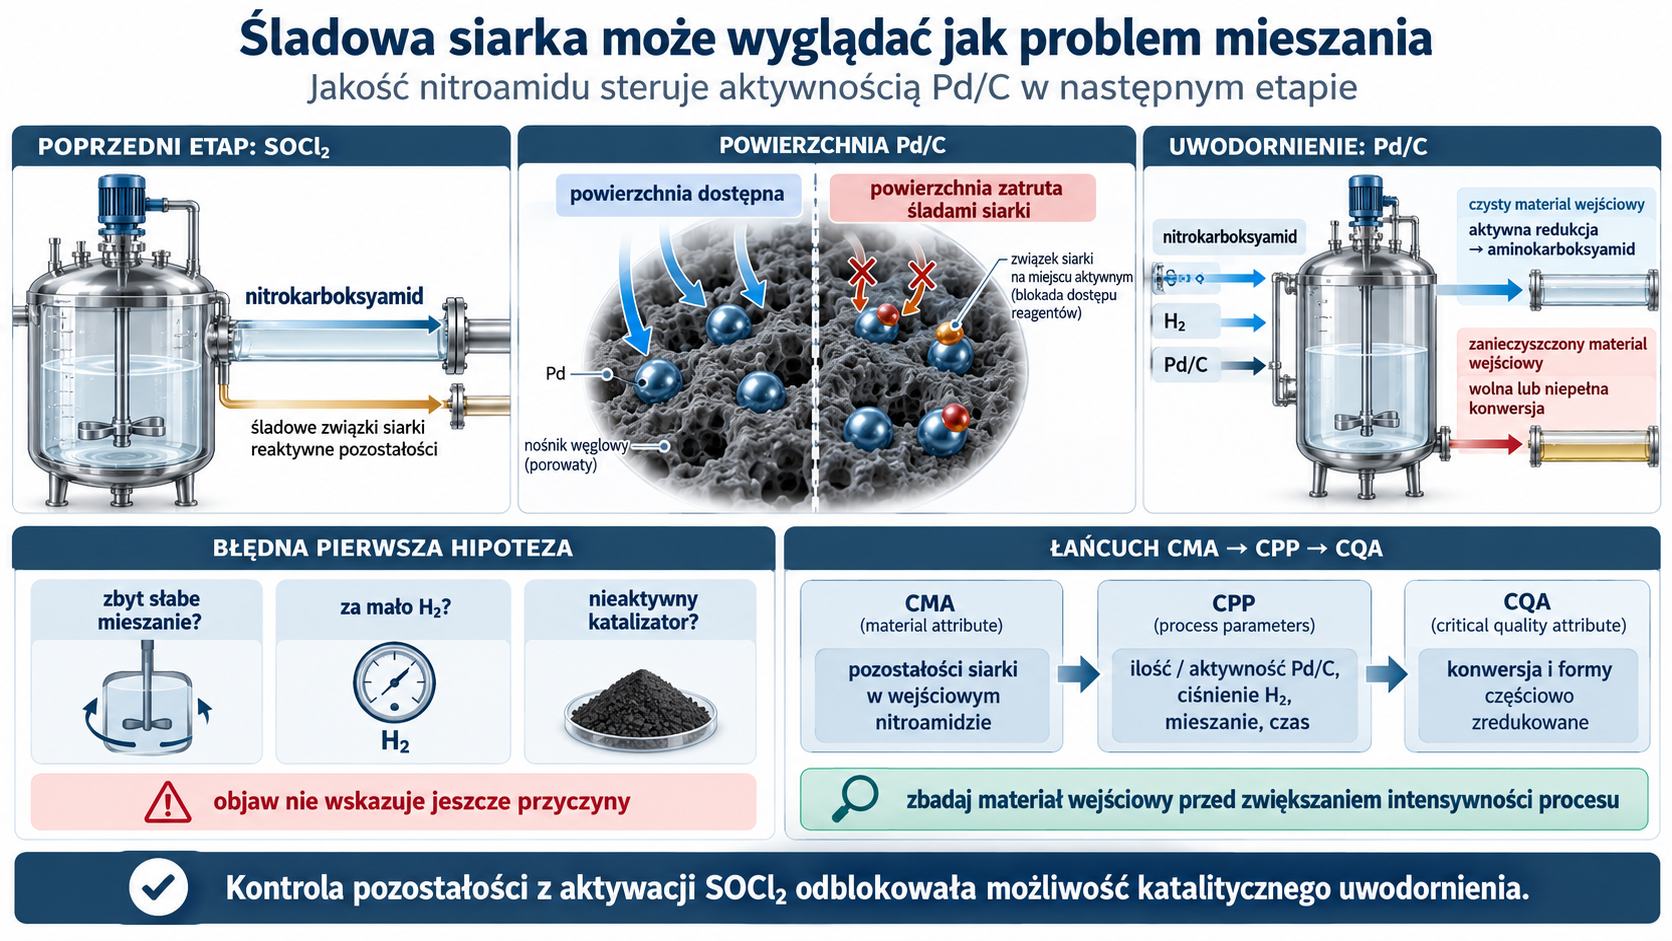
Ciśnienie wodoru, temperatura, ilość i aktywność Pd/C, szybkość mieszania, stężenie oraz punkt końcowy sterują konwersją i udziałem form częściowo zredukowanych. Po reakcji katalizator usuwa się w zamkniętej, inertyzowanej filtracji. Osad nie powinien wyschnąć na powietrzu. Przebicie drobin podnosi pozostałość palladu i może katalizować dalszą degradację.
4. Gałąź arylowa: chlorosulfonowanie i piperazyna
Funkcjonalizacja 2-etoksykwasu benzoesowego
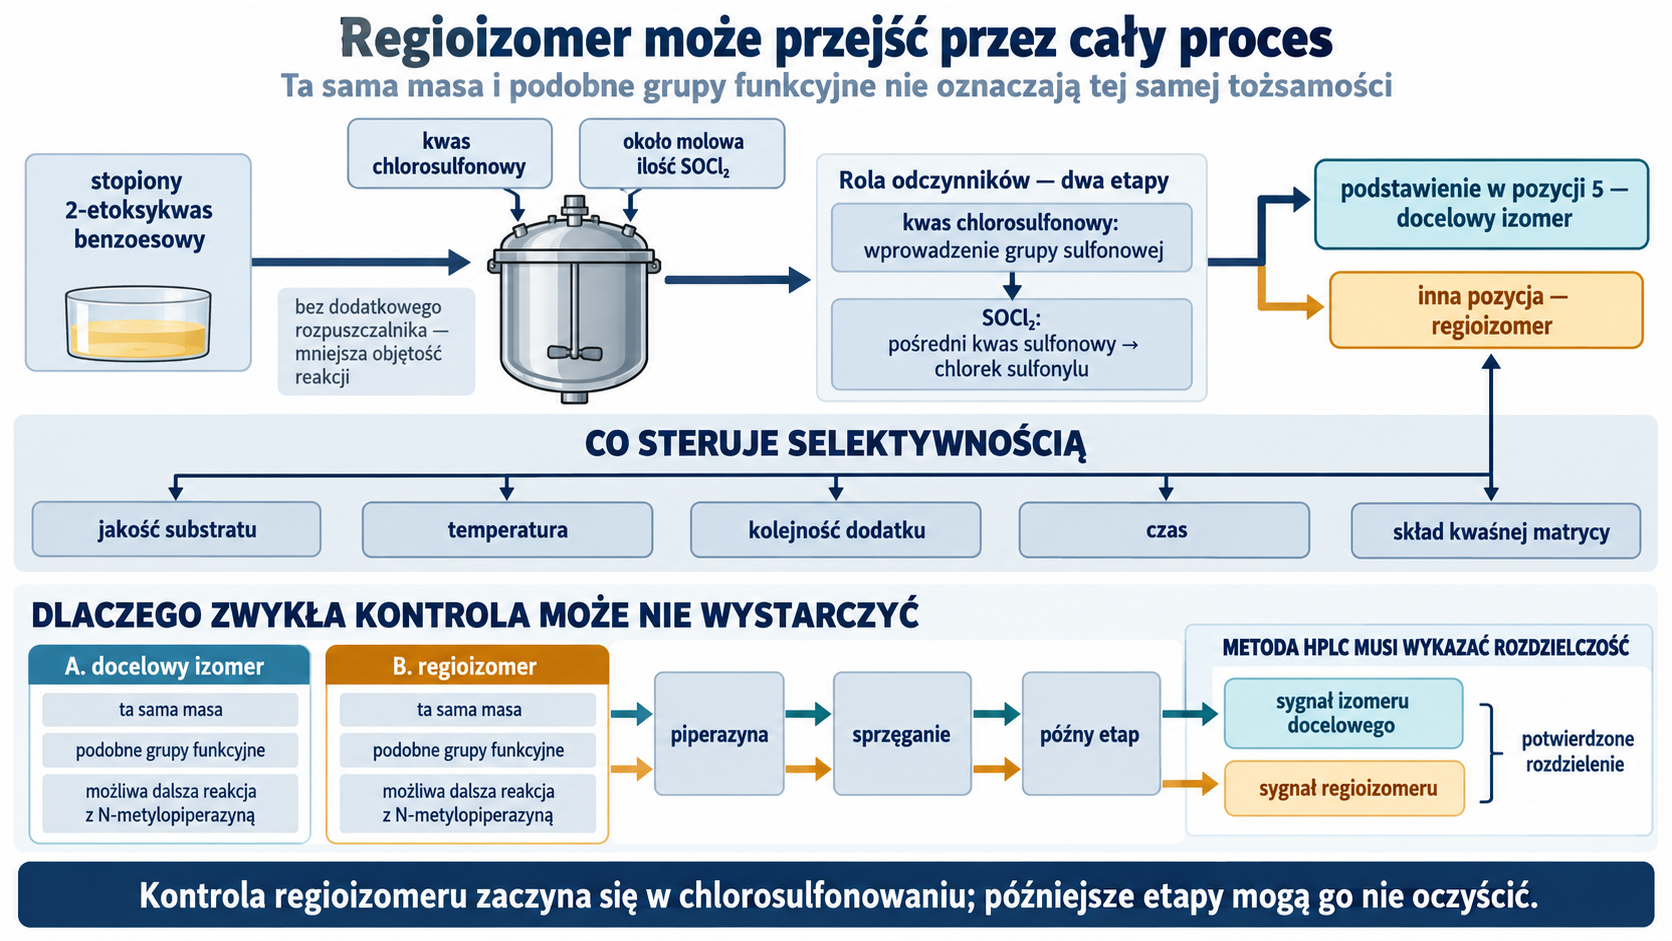
Stopiony 2-etoksykwas benzoesowy można dozować bez dodatkowego rozpuszczalnika do kwasu chlorosulfonowego z około molową ilością chlorku tionylu. Pierwszy reagent wprowadza grupę sulfonową, a SOCl₂ przesuwa pośredni kwas sulfonowy do chlorku sulfonylu. Użycie małocząsteczkowego, ciekłego lub niskotopliwego substratu ogranicza objętość reakcji.
Podstawniki kierują substytucję elektrofilową do pozycji 5, ale reakcja może tworzyć regioizomery. Izomer ma tę samą masę i podobne grupy funkcyjne, a po reakcji z N-metylopiperazyną może podążać przez cały proces. Selektywność kontrolują jakość substratu, temperatura, kolejność dodatku, czas i skład kwaśnej matrycy; metodę HPLC trzeba wykazać jako zdolną do rozdzielenia izomerów.
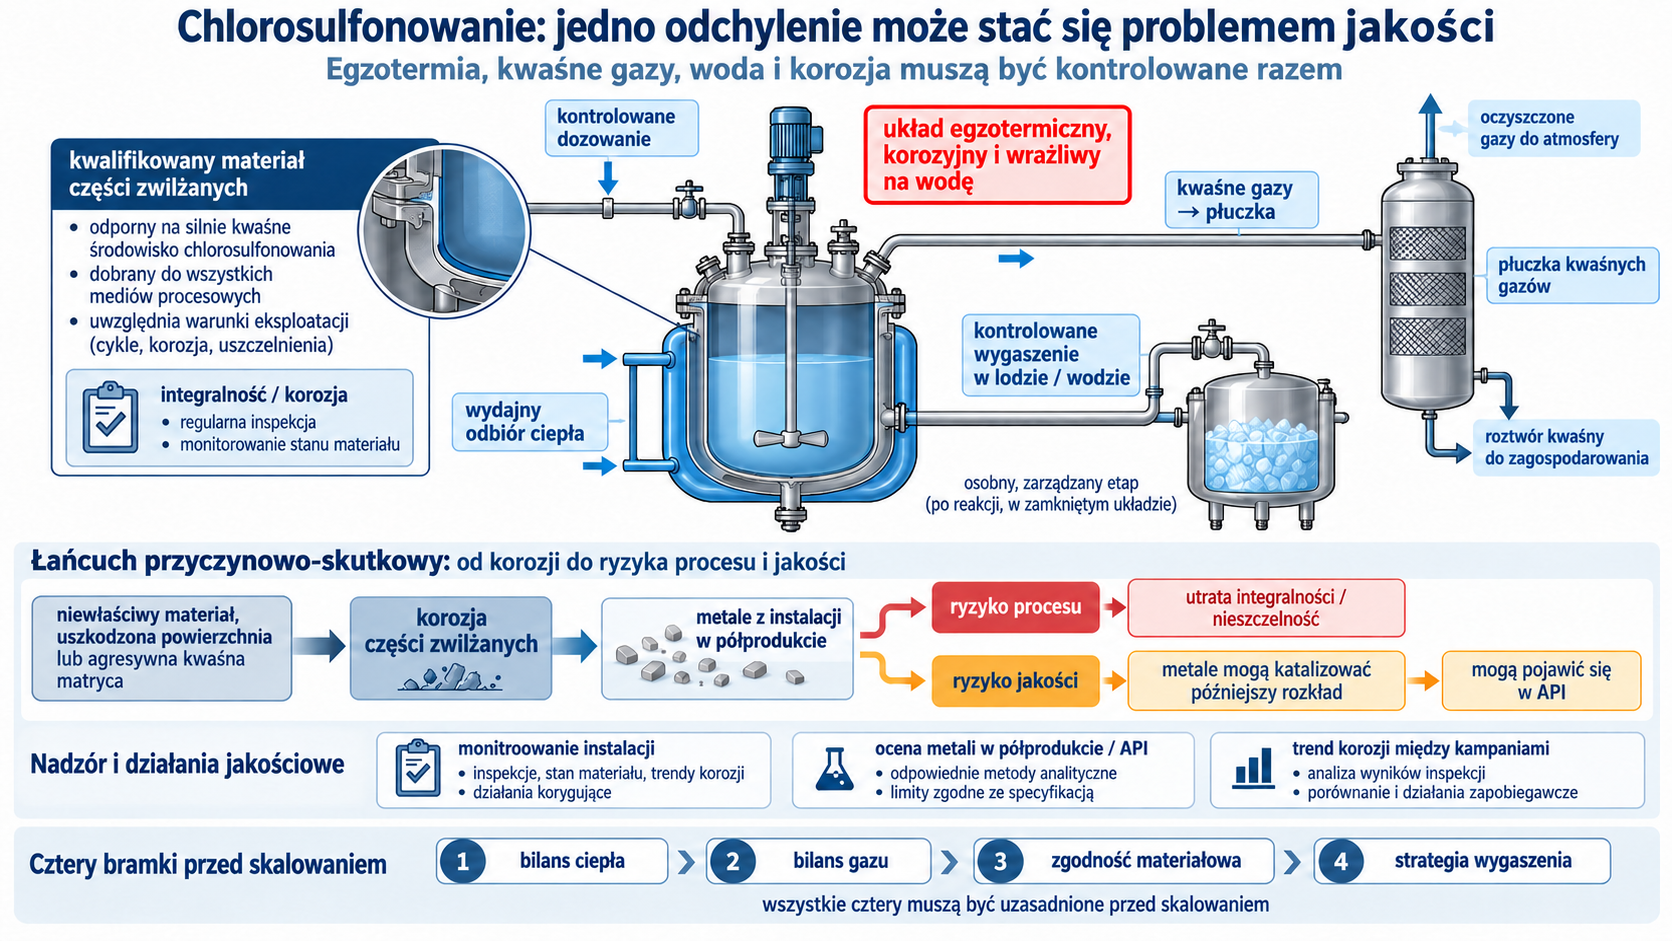
Operacja jest egzotermiczna, korozyjna i wrażliwa na wodę. Instalacja wymaga odpowiedniego materiału części zwilżanych, wydajnego chłodzenia, odprowadzenia kwaśnych gazów do płuczki i kontrolowanego wygaszenia w lodzie/wodzie. Korozja jest również ryzykiem jakościowym: metale z instalacji mogą przejść do półproduktu i później katalizować rozkład albo pojawić się w API.
Dlaczego wodno-wilgotny chlorek sulfonylu był zaletą
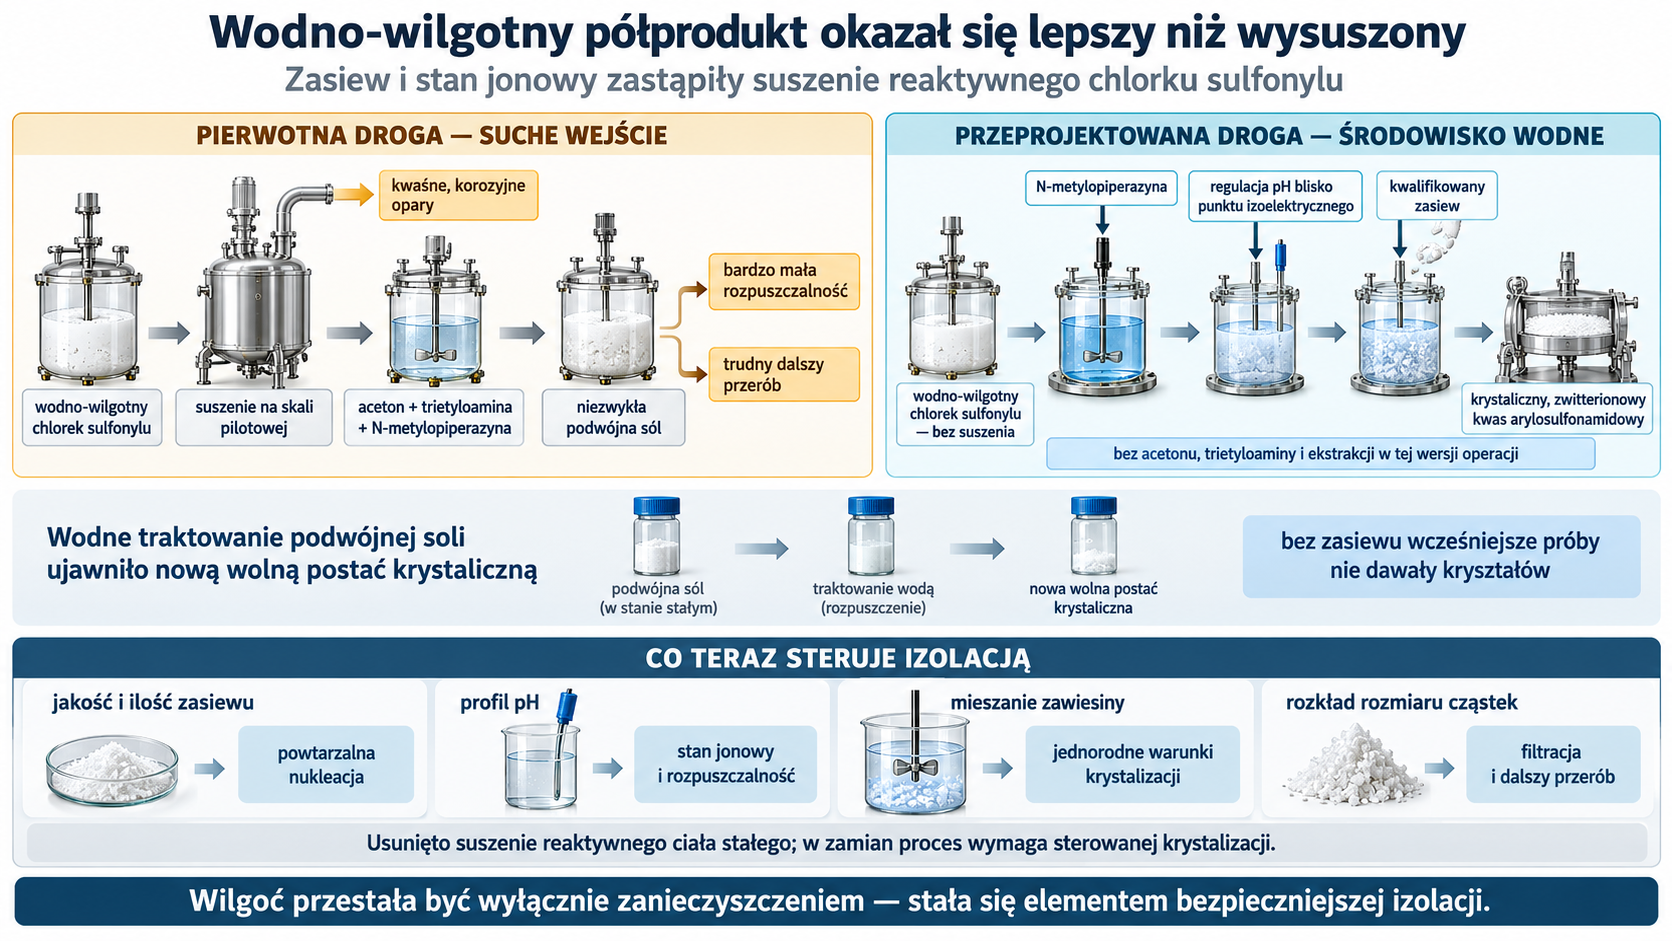
Pierwotnie chlorek sulfonylu suszono i w acetonie poddawano reakcji z trietyloaminą oraz N-metylopiperazyną, izolując niezwykłą podwójną sól. Wymagała ona suchego wejścia, a suszenie chlorku sulfonylu w skali pilotowej uwalniało kwaśne, korozyjne opary. Sama sól była bardzo słabo rozpuszczalna i trudna do dalszego przerobu.
Podczas jednego z wodnych zabiegów podwójna sól spontanicznie rozpadła się do nowej krystalicznej, wolnej postaci zwitterionowego półproduktu. Wcześniejsze próby nie dawały kryształów; decydujące okazało się zaszczepienie. Proces przeprojektowano tak, aby wodno-wilgotny chlorek sulfonylu bez suszenia zawiesić w wodzie, zareagować z N-metylopiperazyną, ustawić pH w pobliżu punktu izoelektrycznego i odfiltrować kwas arylosulfonamidowy.
Osiągnięto kilka celów jednym ruchem: usunięto suszenie reaktywnego ciała stałego, aceton i trietyloaminę z tej wersji operacji, uniknięto ekstrakcji i zbudowano izolację przez sterowanie stanem jonowym produktu. Jednocześnie proces stał się zależny od jakości zasiewu, profilu pH, mieszania zawiesiny i rozkładu rozmiaru cząstek.
Reakcja N-metylopiperazyny i zanieczyszczenia tej gałęzi
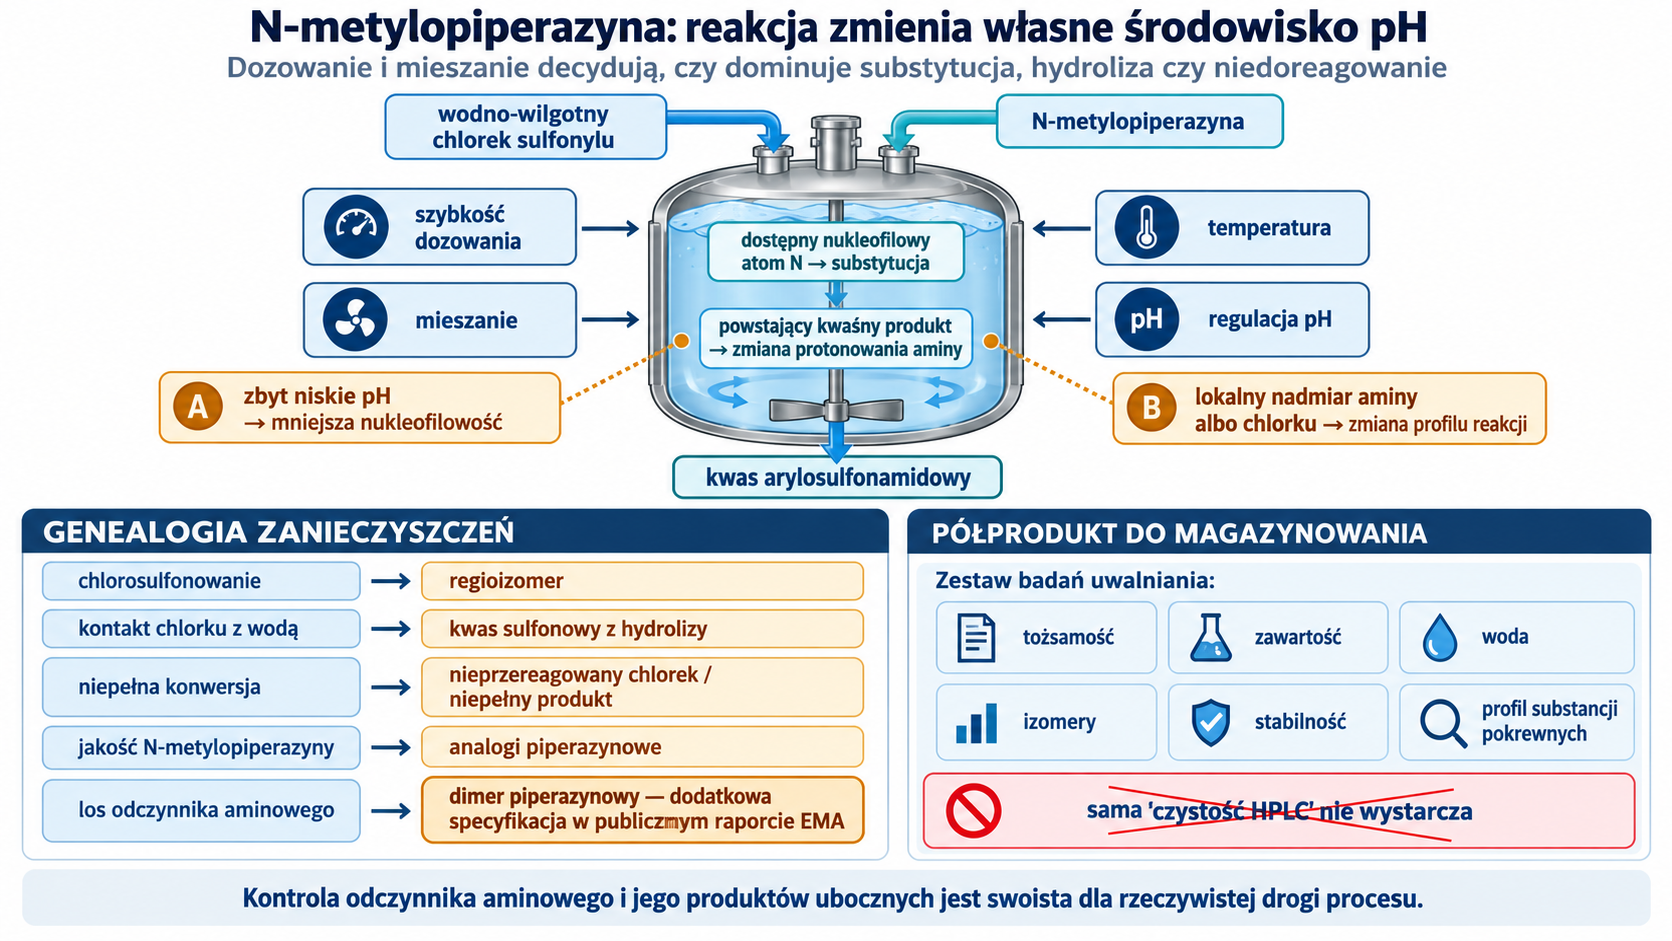
N-metylopiperazyna ma jeden dostępny nukleofilowy atom azotu. Reaguje z chlorkiem sulfonylu, uwalniając kwaśny produkt, który zmienia protonowanie aminy. Zbyt niskie pH hamuje nukleofilowość; lokalny nadmiar aminy albo chlorku zmienia profil reakcji. Dozowanie, mieszanie, temperatura i regulacja pH powinny ograniczać hydrolizę oraz niepełną substytucję.
W tej gałęzi mogą powstawać lub być przenoszone: izomer chlorosulfonowania, kwas sulfonowy z hydrolizy, nieprzereagowany chlorek, niepełny produkt i analogi piperazynowe. Jeden z publicznych raportów EMA wprowadza dodatkową specyfikację dla dimeru piperazynowego, co potwierdza, że kontrola odczynnika aminowego i jego losu jest swoista dla realnych procesów. Półprodukt izolowany do magazynowania powinien mieć oznaczone tożsamość, zawartość, wodę, izomery i stabilność — nie tylko „czystość powierzchniową” HPLC.
5. Punkt zbiegu, CDI i końcowa cyklizacja
Aktywacja kwasu arylowego
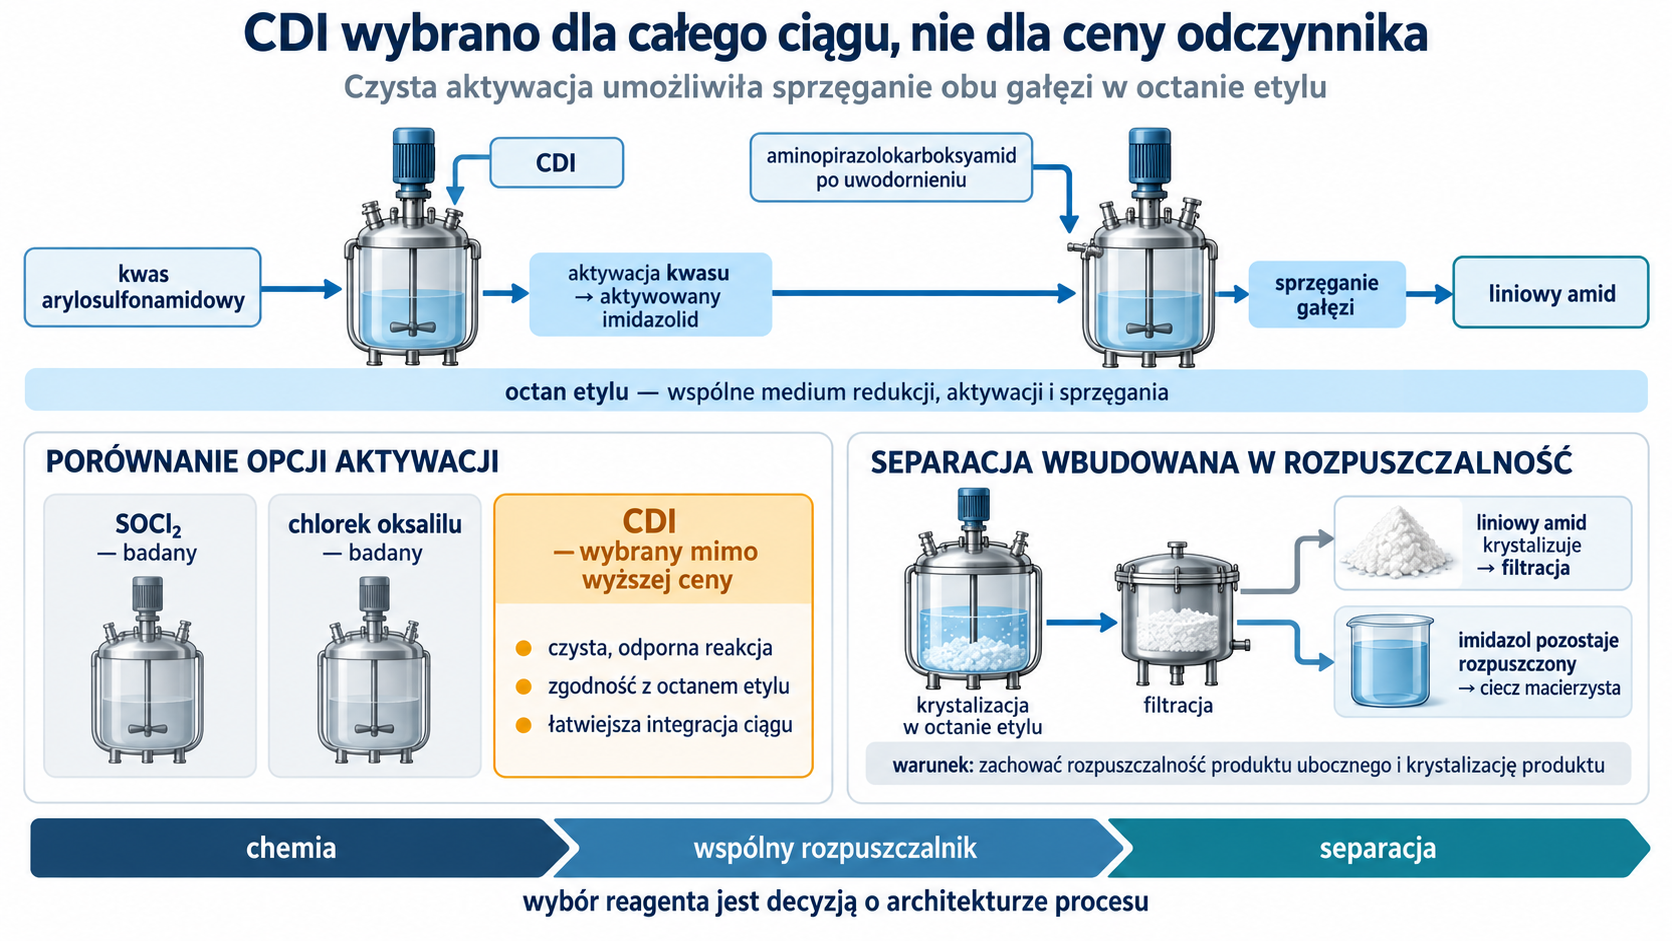
Kwas arylosulfonamidowy jest aktywowany CDI do imidazolidu, który reaguje z aminopirazolokarboksyamidem, tworząc liniowy amid. Badano również chlorek tionylu i oksalilu, lecz CDI wybrano mimo wyższej ceny: dawał czystą, odporną reakcję, umożliwiał prowadzenie redukcji, aktywacji i sprzęgania w octanie etylu oraz pozostawiał imidazol rozpuszczony w cieczy macierzystej, gdy produkt krystalizował.
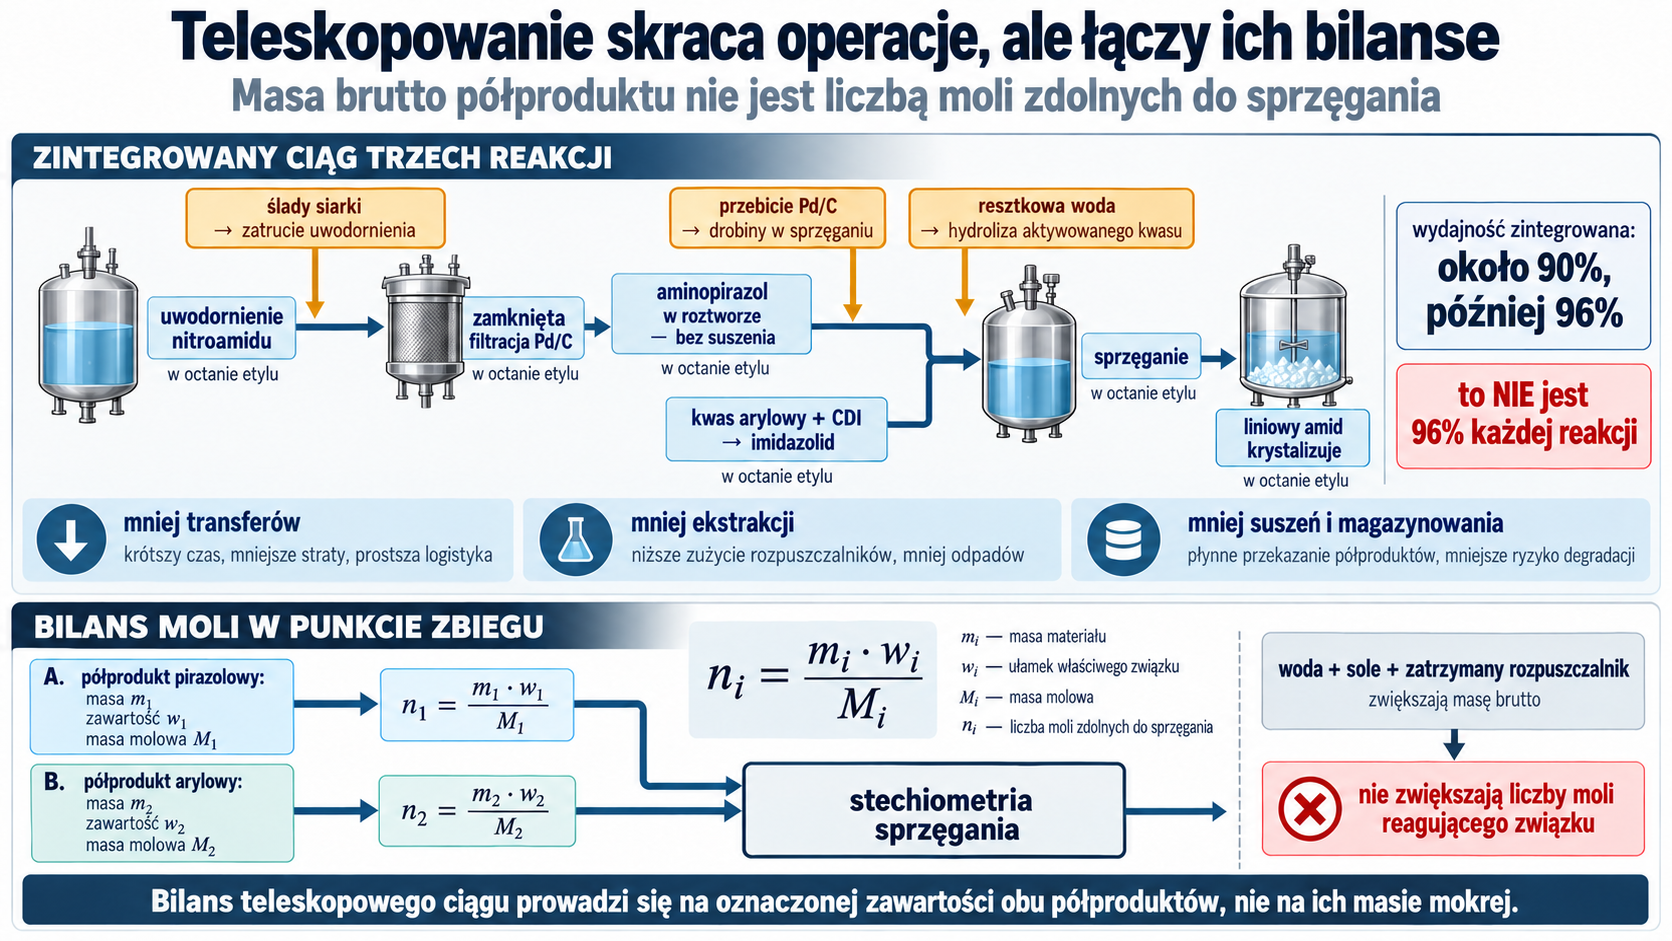
Teleskopowanie oznacza, że aminopirazol po uwodornieniu nie musi być suszony i długo magazynowany. Strumień po filtracji katalizatora spotyka przygotowany imidazolid. Zmniejsza się liczba transferów, ekstrakcji i suszeń, ale wzrasta zależność między etapami. Resztkowa woda hydrolizuje aktywowany kwas, siarka zatruwa uwodornienie, a drobiny Pd mogą trafić do sprzęgania.
Publikacja podaje około 90% wydajności trzech reakcji, później zwiększonej do 96%. Nie oznacza to 96% każdej z nich; jest to zintegrowany odzysk dla redukcji, aktywacji i acylacji. Obliczanie wydajności musi używać rzeczywistej zawartości molowej obu półproduktów:
n_i = m_i · w_i / M_igdzie m_i jest masą materiału, w_i ułamkiem właściwego związku, a M_i masą molową. Woda, sole i zatrzymany rozpuszczalnik zmieniają masę brutto, ale nie liczbę moli zdolnych do sprzęgania.
Problem, którego nie pokazała chemia w kolbie
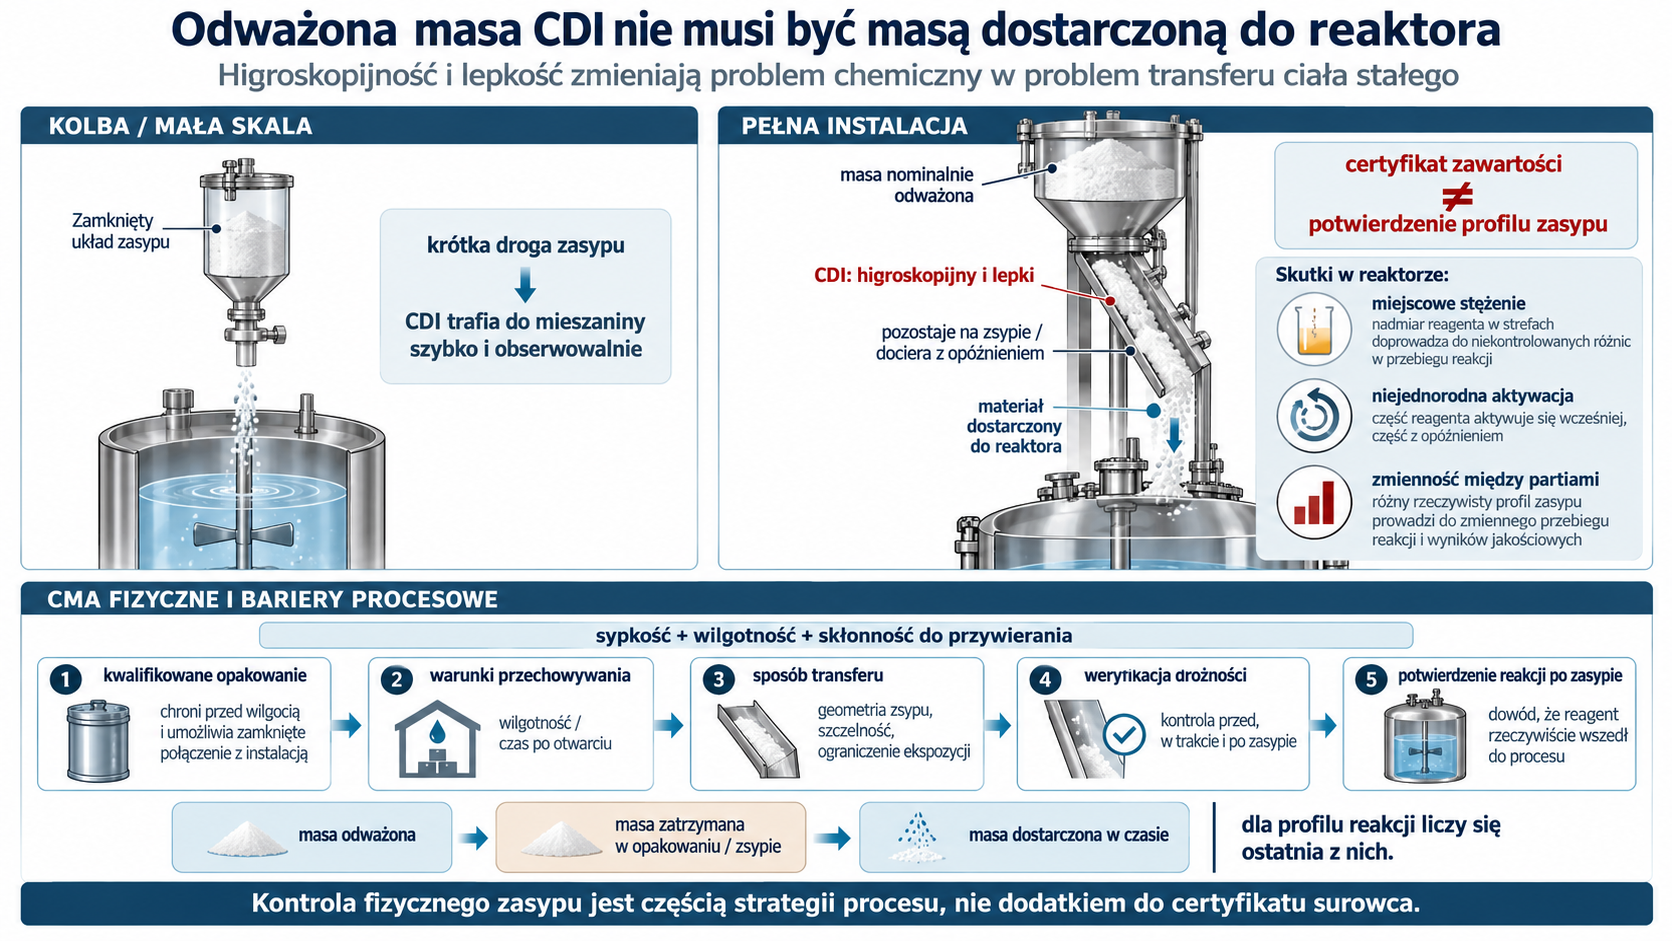
CDI jest higroskopijny i lepki. W pełnej instalacji przywierał do zsypów, więc nominalnie odważona masa nie musiała docierać do reaktora w przewidywanym czasie. Tworzyło to miejscowe stężenie, niejednorodną aktywację i zmienność między partiami. Dodatkowe kontrole procesowe dotyczyły więc fizycznego zasypu, a nie mechanizmu reakcji na papierze.
Ten przypadek pokazuje, że CMA obejmuje sypkość i wilgotność reagenta. Rozwiązaniem może być kwalifikacja opakowania, warunki przechowywania, sposób transferu, weryfikacja drożności i potwierdzenie reakcji po zasypie. Sam certyfikat zawartości CDI nie dowodzi, że reagent znalazł się w mieszaninie zgodnie z profilem dozowania.
Cyklizacja do wolnej zasady
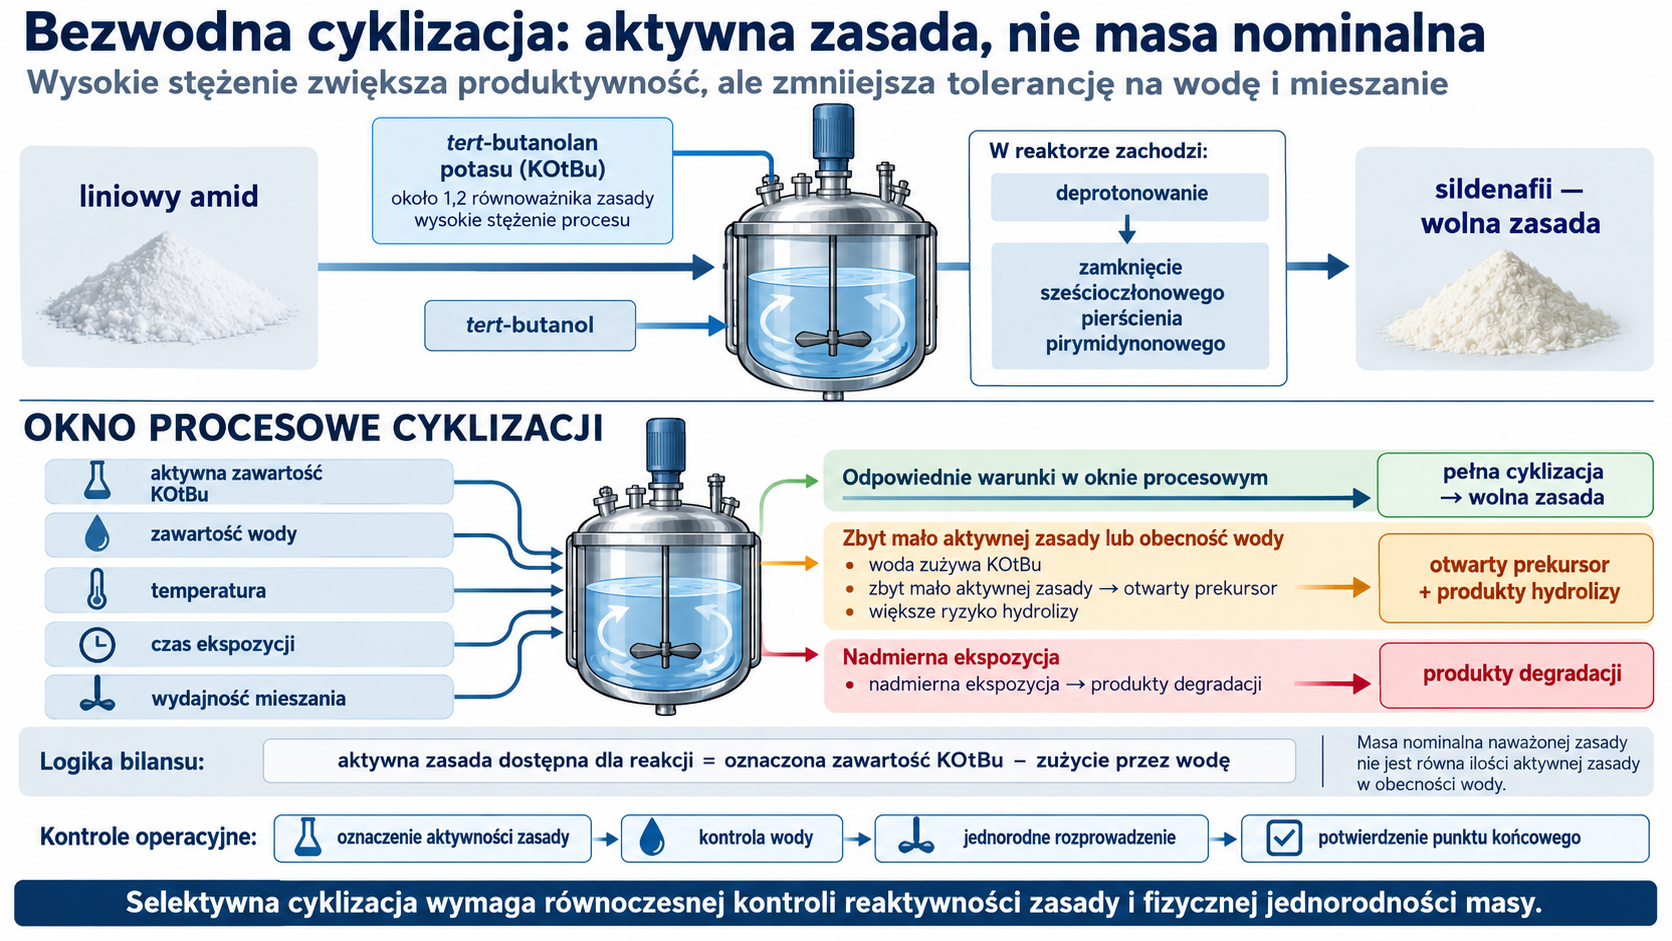
Liniowy amid ogrzewa się z tert-butanolanem potasu w tert-butanolu. Deprotonowany układ zamyka sześcioczłonowy pierścień pirymidynonowy. Publiczny proces stosował około 1,2 równoważnika zasady i wysokie stężenie procesu, a następnie dodawał wodę i zakwaszał do punktu izoelektrycznego, wytrącając sildenafil.
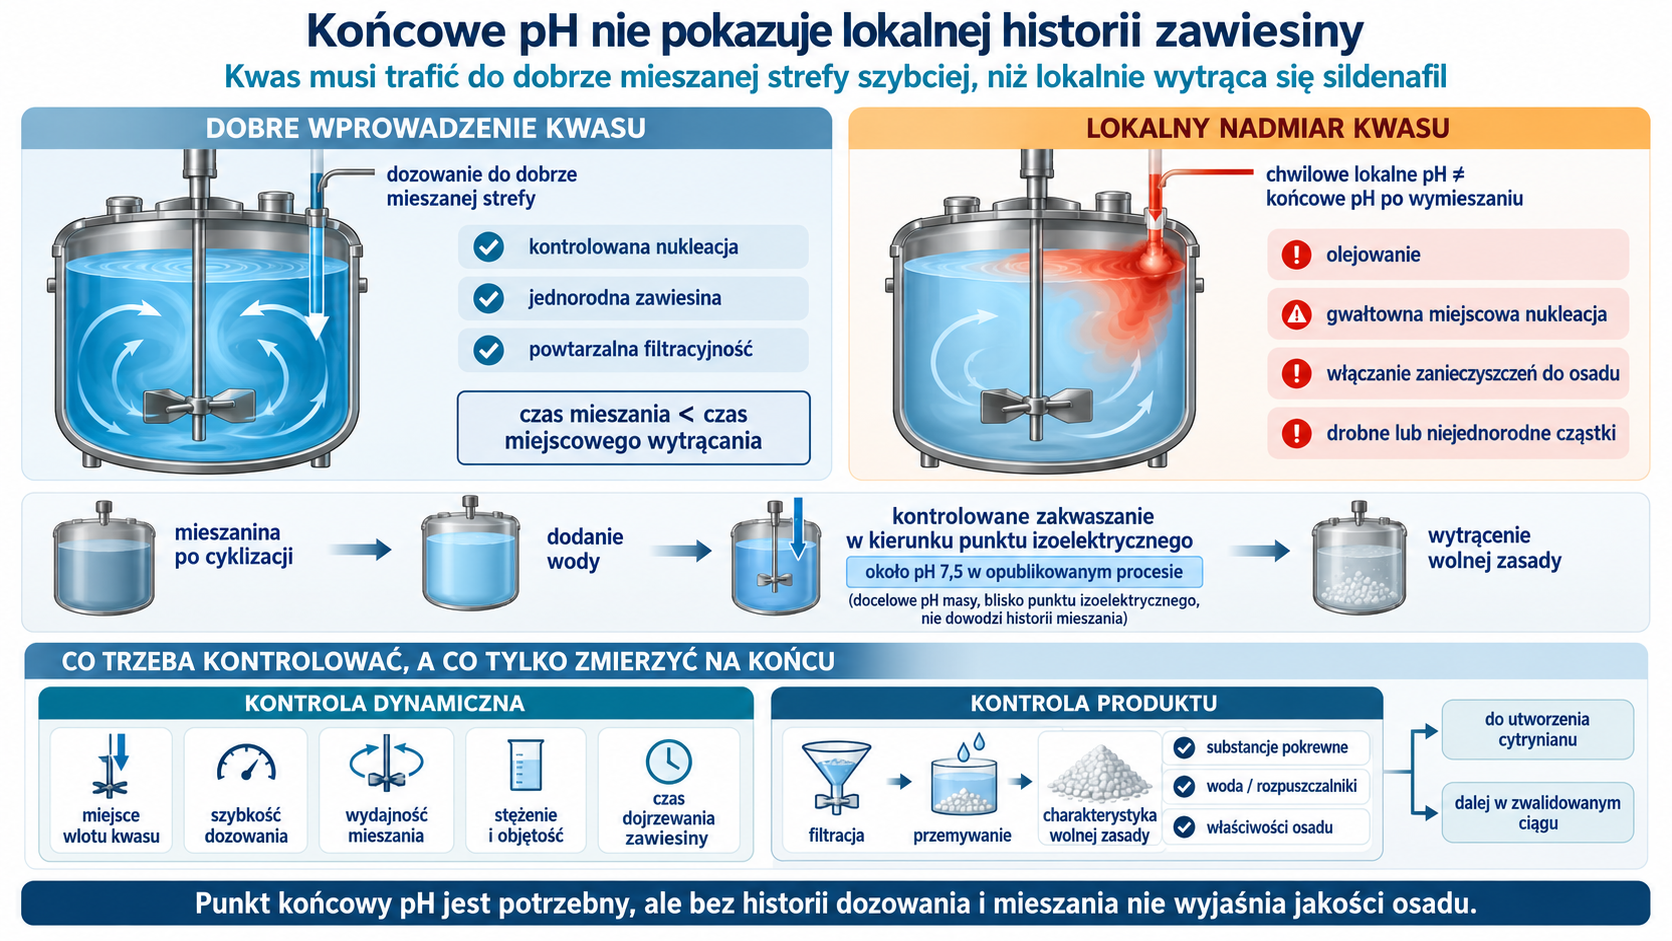
Najważniejsze zależności to aktywna zawartość zasady, woda, temperatura, czas i wydajność mieszania zawiesiny. Woda zużywa KOtBu i zwiększa ryzyko hydrolizy; zbyt mała ilość zasady pozostawia otwarty prekursor; nadmierna ekspozycja może tworzyć produkty degradacji. Przy neutralizacji chwilowe lokalne pH steruje olejowaniem, nukleacją i włączaniem zanieczyszczeń do osadu.
Końcowy wynik pH po długim mieszaniu nie opisuje drogi, jaką przeszła zawiesina. Dozowanie kwasu powinno trafić do dobrze mieszanej strefy, a czas mieszania musi być krótszy od czasu miejscowego wytrącania. Wolną zasadę filtruje się, przemywa i charakteryzuje przed utworzeniem cytrynianu albo prowadzi dalej w zwalidowanym ciągu.
6. Cytrynian, postać stała i wykończenie API
Stechiometria soli
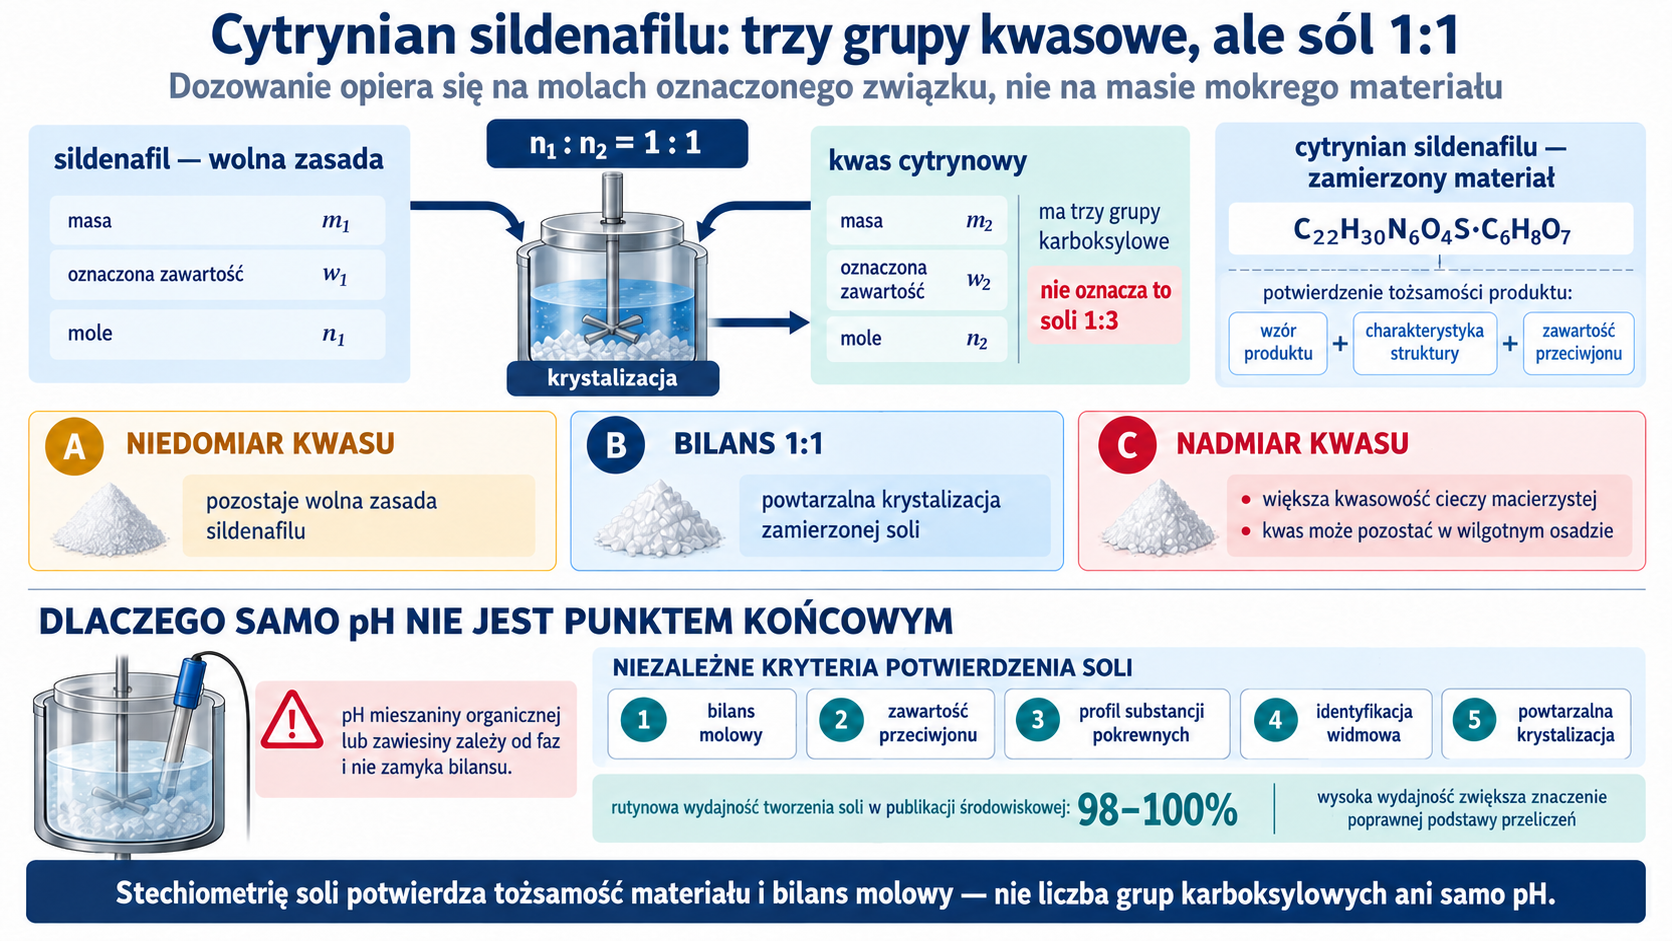
Sildenafil i kwas cytrynowy tworzą sól 1:1. Kwas ma trzy grupy karboksylowe, ale wzór produktu i charakterystyka struktury muszą jednoznacznie potwierdzić zamierzony materiał. Dozowanie opiera się na oznaczonej zawartości wolnej zasady i kwasu, a nie ich masie brutto. Niedomiar pozostawia sildenafil, nadmiar zwiększa kwasowość cieczy macierzystej i może zostać zatrzymany w wilgotnym osadzie.
Punkt końcowy nie może opierać się wyłącznie na pH mieszaniny organicznej lub zawiesiny. Odpowiedzią są bilans molowy, zawartość przeciwjonu, profil substancji pokrewnych, identyfikacja widmowa i powtarzalna krystalizacja. Publikacja środowiskowa podaje rutynowo 98–100% wydajności operacji tworzenia soli; wysoka wartość zwiększa znaczenie prawidłowej podstawy przeliczeń.
Nukleacja, polimorfizm i hydraty
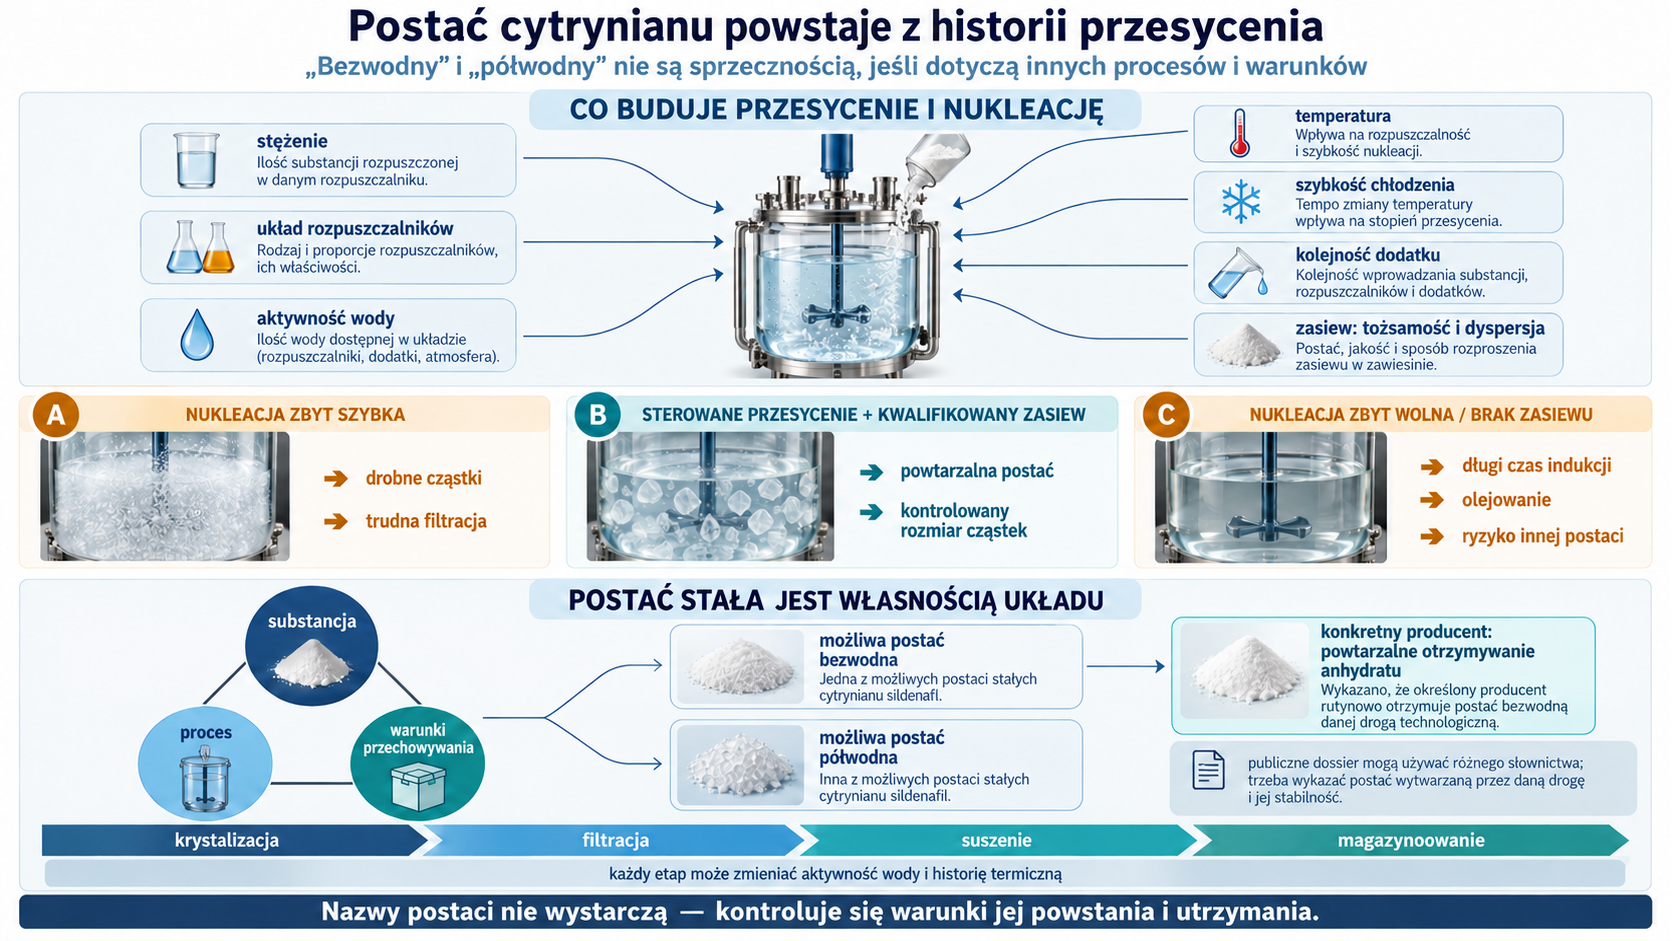
Stężenie, rozpuszczalnik, aktywność wody, temperatura, szybkość chłodzenia, kolejność dodatku i zasiew określają przesycenie. Zbyt szybka nukleacja daje dużo drobnych kryształów i trudną filtrację; zbyt mała może prowadzić do długiej indukcji, olejowania lub pojawienia się innej postaci. Zasiew musi mieć potwierdzoną tożsamość i odpowiednią dyspersję.
Publiczne dossier nie są w pełni jednolite w słownictwie: opisywano możliwe bezwodne i półwodne postacie soli, a konkretni producenci wykazywali powtarzalne otrzymywanie anhydratu. Nie jest to sprzeczność. Polimorfizm i uwodnienie są własnością układu substancja–proces–warunki przechowywania. Dla danej drogi trzeba wykazać, którą postać rzeczywiście wytwarza i czy pozostaje stabilna.
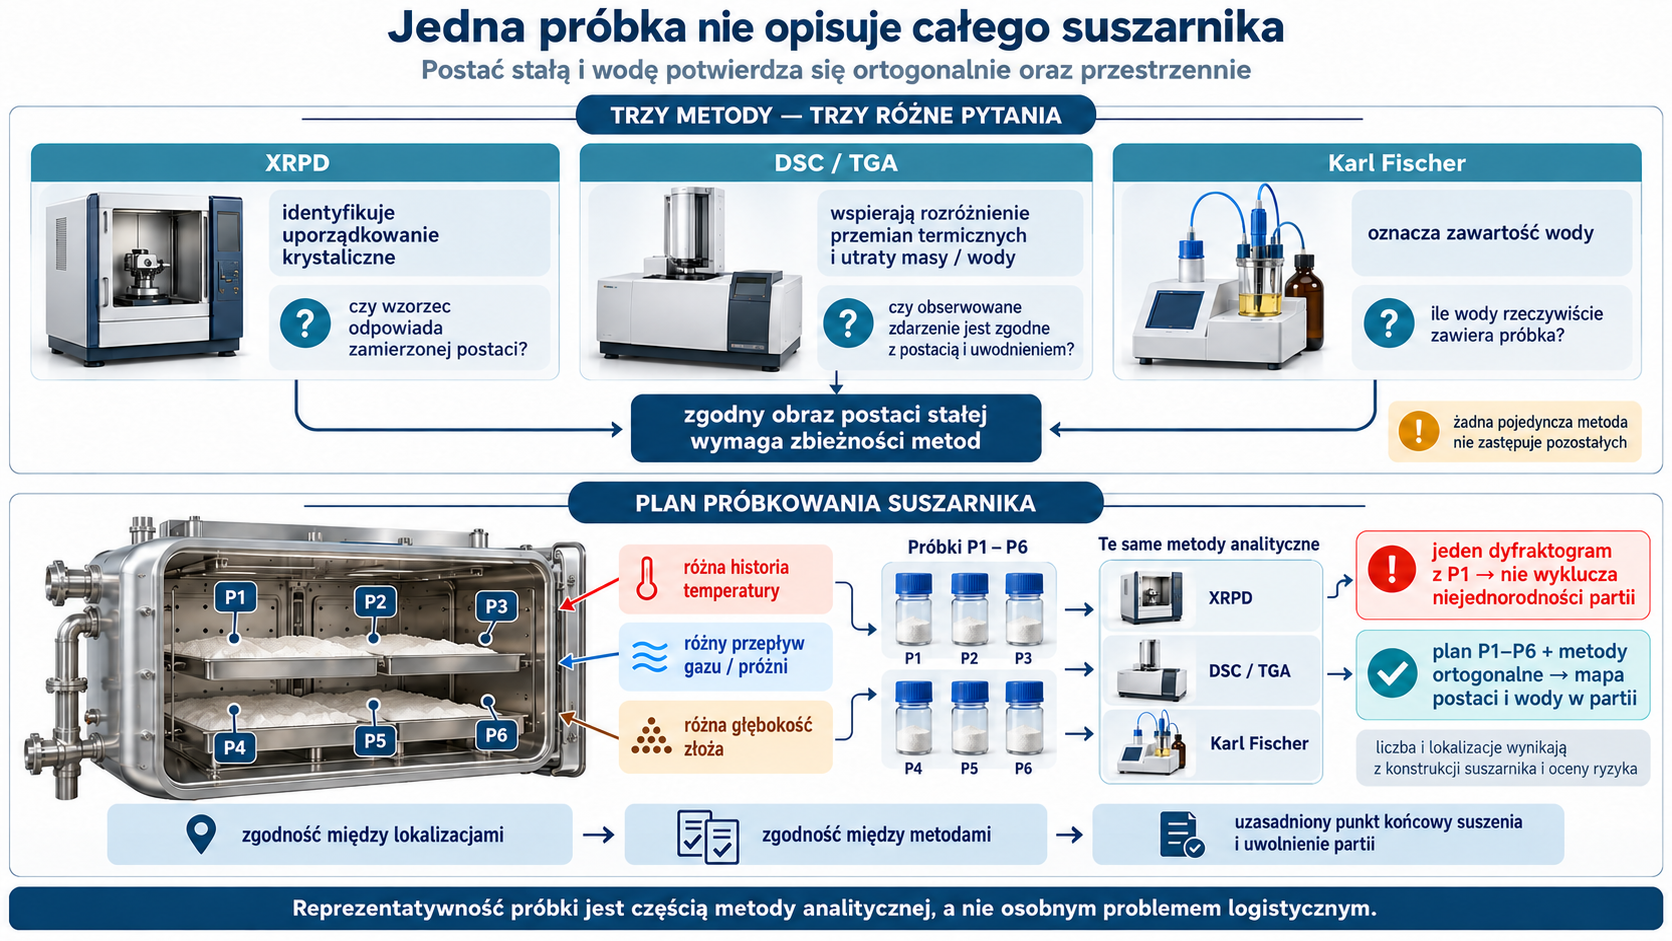
XRPD identyfikuje uporządkowanie krystaliczne, DSC/TGA wspierają rozróżnienie przemian i utraty wody, a Karl Fischer oznacza wodę. Pojedynczy dyfraktogram próbki nie wyklucza niejednorodności całego suszarnika. Plan próbkowania powinien uwzględnić miejsca o różnej historii temperatury i przepływu gazu.
Filtracja, przemywanie i suszenie
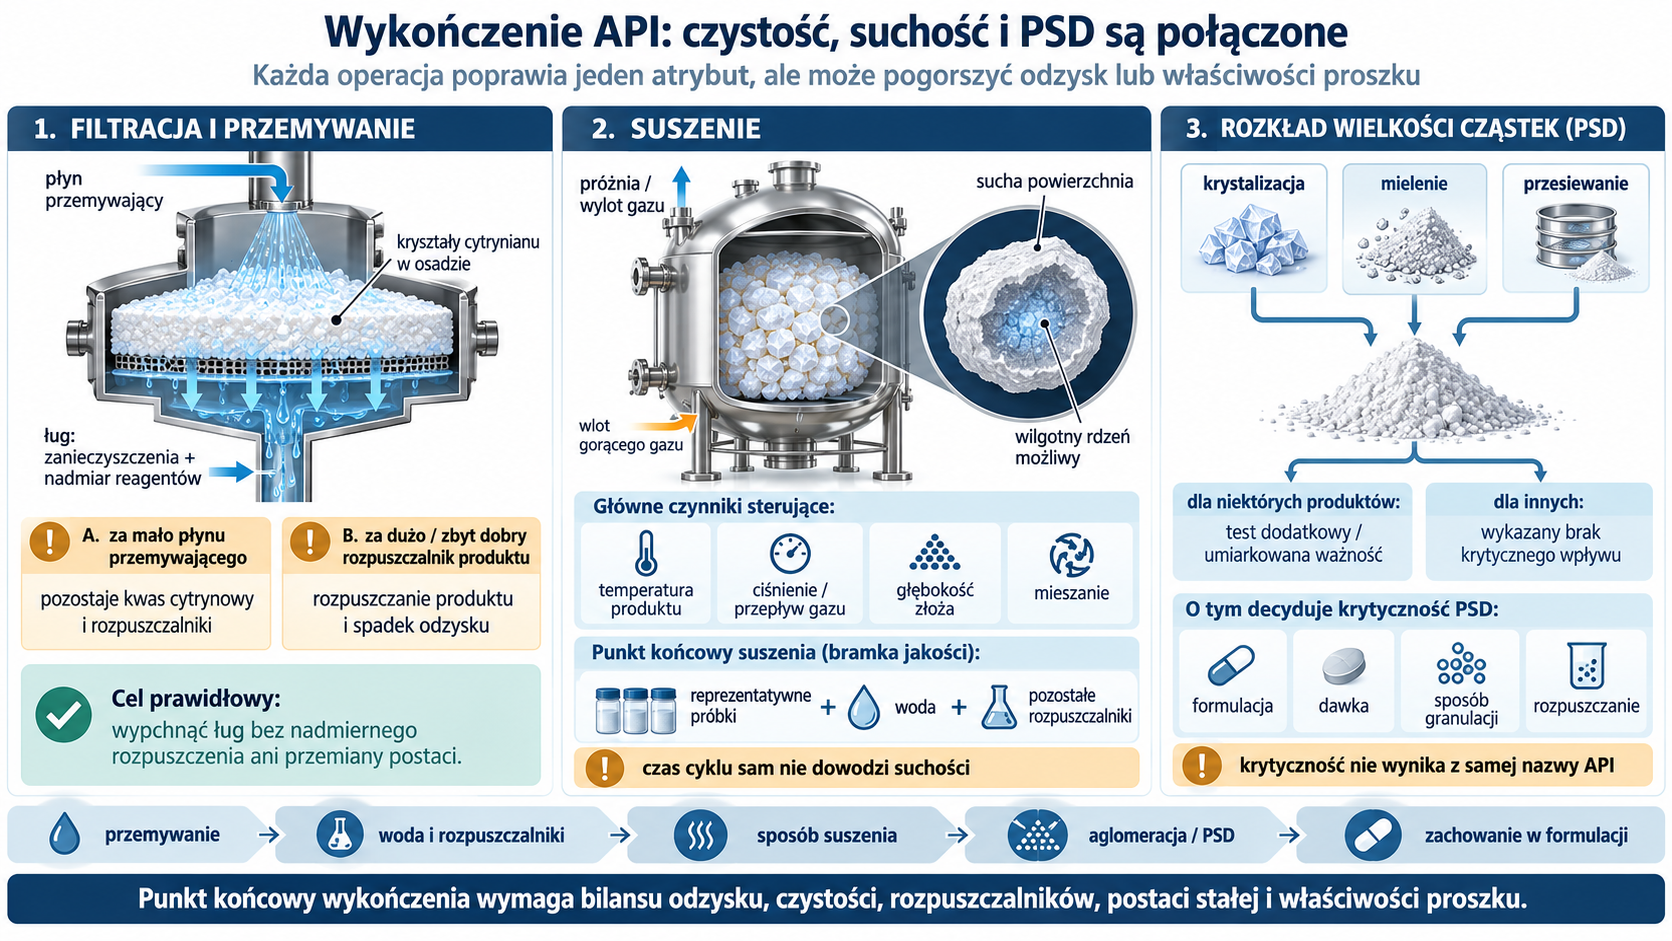
Filtracja oddziela kryształ od cieczy, w której pozostają zanieczyszczenia i nadmiar reagentów. Płyn przemywający ma wypierać ług bez rozpuszczania nadmiernej ilości produktu ani wywoływania przemiany postaci. Zbyt mała objętość pozostawia kwas cytrynowy i rozpuszczalniki; zbyt duża obniża odzysk.
Suszenie próżniowe albo w przepływie gazu usuwa wodę i rozpuszczalniki. Temperatura produktu, ciśnienie, głębokość złoża i mieszanie sterują szybkością. Sucha powierzchnia nie dowodzi suchego rdzenia aglomeratu. Punkt końcowy powinien łączyć reprezentatywne próbki z oznaczeniem wody i rozpuszczalników, a nie tylko czasem cyklu.
Rozkład wielkości cząstek może wynikać z krystalizacji, mielenia i przesiewania. Dla niektórych produktów EMA uznała go za umiarkowanie ważny albo wprowadziła dodatkowy test, a dla innych wykazano brak krytycznego wpływu. Krytyczność zależy od formulacji, dawki, sposobu granulacji i rozpuszczania, nie od samej nazwy API.
7. Genealogia zanieczyszczeń i analityka
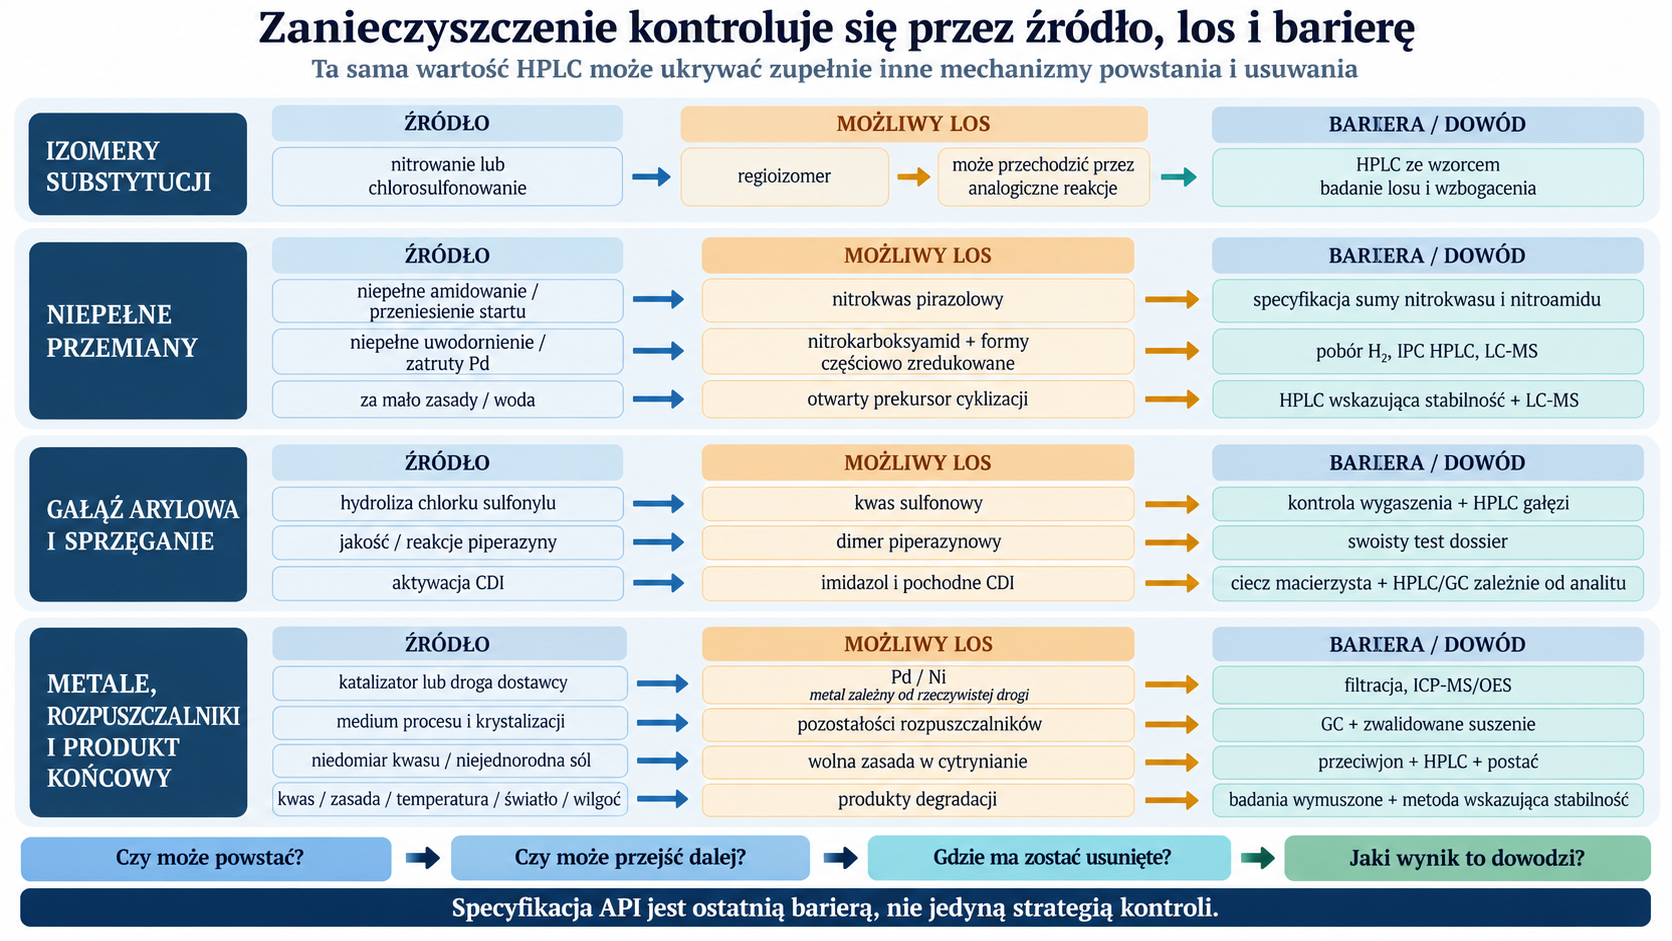
Mapa źródeł, losu i barier
| Zanieczyszczenie | Powstanie | Możliwy los | Dowód kontroli |
|---|---|---|---|
| regioizomer nitrowania lub chlorosulfonowania | substytucja elektrofilowa | może przechodzić przez analogiczne reakcje | HPLC ze wzorcem, badanie losu i wzbogacenia |
| nitrokwas pirazolowy | niepełne amidowanie albo przeniesienie materiału startowego | podobny do nitroamidu; może pozostać w gałęzi | dodatkowa specyfikacja sumy nitrokwasu/nitroamidu w jednym dossier EMA |
| nitrokarboksyamid | niepełne uwodornienie | może przejść do sprzęgania lub krystalizacji | HPLC/LC-MS, kontrola poboru H₂ i końca reakcji |
| formy częściowo zredukowane | zatruty/nieaktywny Pd, zły transport H₂ | reaktywne aminy pośrednie, barwa | profil reakcji, wzorce rozwojowe, LC-MS |
| pallad lub nikiel | katalizator i/lub konkretna droga dostawcy | drobiny, kompleksy, adsorpcja na krysztale | ICP-MS/OES; EMA ujawnia dodatkowy limit niklu dla jednego źródła |
| kwas sulfonowy | hydroliza chlorku sulfonylu | nie reaguje prawidłowo z piperazyną | HPLC gałęzi arylowej, kontrola wygaszenia |
| dimer piperazynowy | jakość/reagowanie pochodnej piperazyny | zasadowy analog o podobnym zachowaniu | swoisty test wymieniony w publicznym dossier |
| imidazol i pochodne CDI | aktywacja i sprzęganie | głównie w cieczy macierzystej | bilans rozpuszczalności, HPLC/GC zależnie od analitu |
| otwarty prekursor cyklizacji | zbyt mało zasady, woda, krótki czas | strukturalnie bliski API | HPLC wskazująca stabilność, LC-MS |
| wolna zasada w cytrynianie | niedomiar kwasu lub niejednorodna reakcja | może współkrystalizować | oznaczenie soli/przeciwjonu, HPLC i identyfikacja postaci |
| produkty degradacji | kwas/zasada, temperatura, światło, wilgoć | wzrost podczas procesu i stabilności | badania wymuszone, metody wskazujące stabilność |
| rozpuszczalniki | toluen, octan etylu, keton i medium krystalizacji | uwięzienie w krysztale | GC i walidowany profil suszenia |
Usunięcie nie jest tym samym co rozcieńczenie
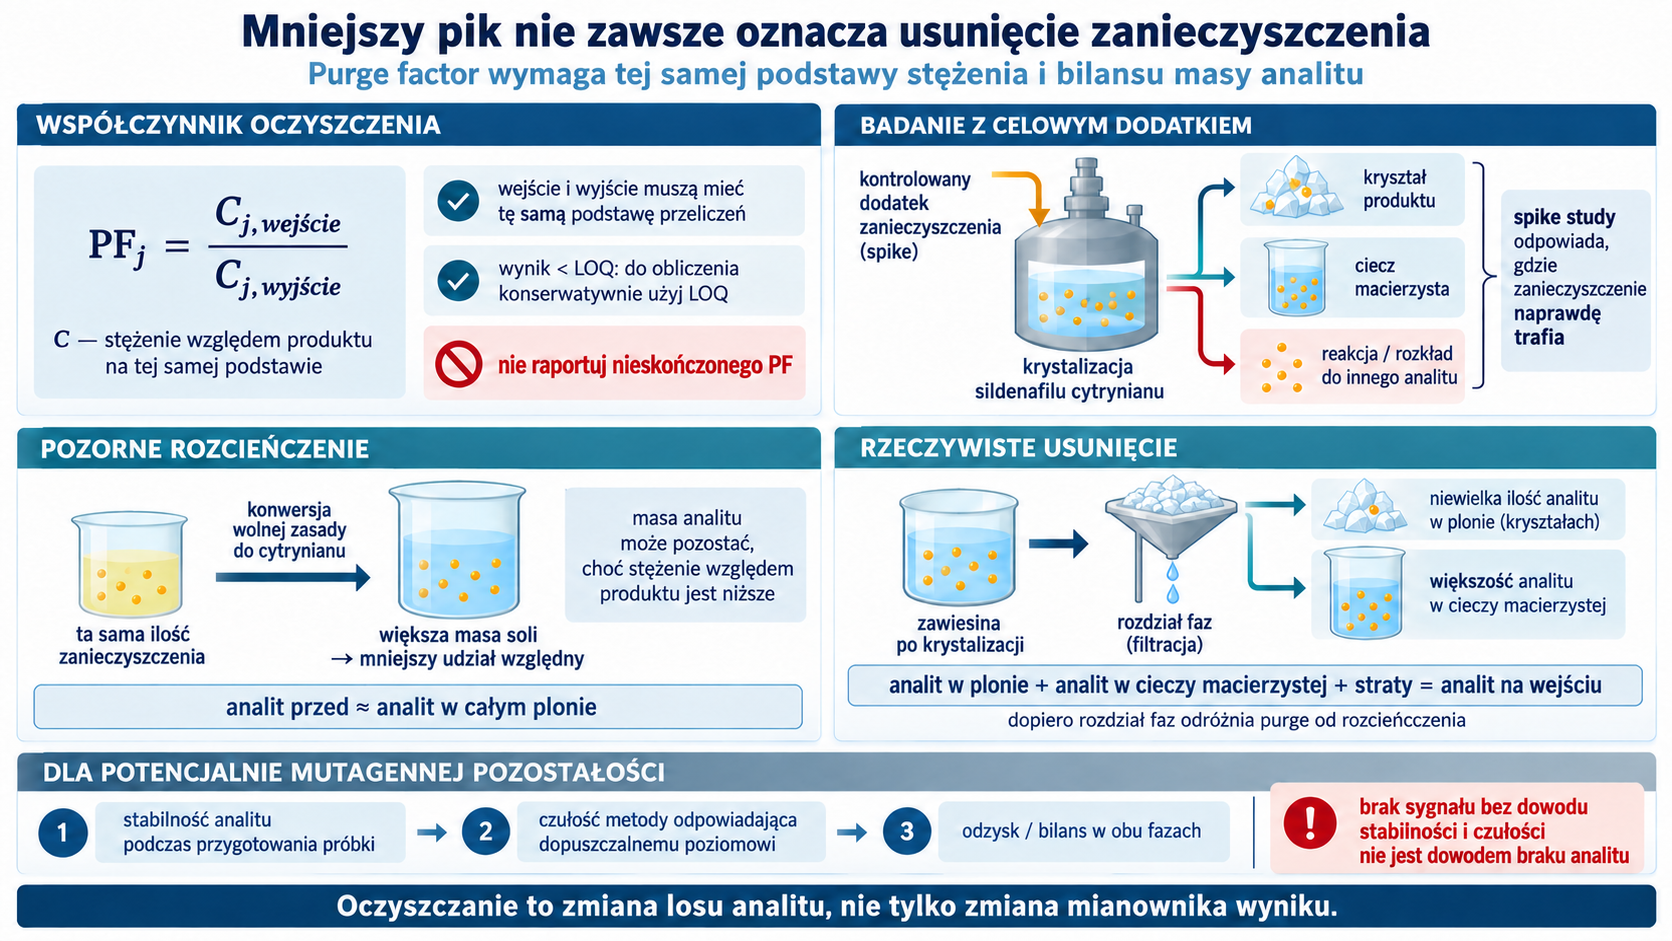
Dla zanieczyszczenia j przydatny jest współczynnik oczyszczenia:
PF_j = C_j,wejście / C_j,wyjścieStężenia muszą być wyrażone na tej samej podstawie względem produktu. Jeżeli wynik wyjściowy jest poniżej granicy oznaczalności, do konserwatywnego obliczenia używa się granicy metody; nie wolno raportować nieskończonego oczyszczenia. Doświadczenie z celowym dodatkiem zanieczyszczenia pokazuje, czy przechodzi ono do kryształu, ługu albo reaguje dalej.
Krystalizacja może pozornie obniżyć pik tylko przez rozcieńczenie większą masą soli. Bilans masy analitu w plonie i cieczy macierzystej odróżnia rzeczywiste usunięcie. Dla potencjalnie mutagennej pozostałości trzeba ponadto wykazać stabilność analitu podczas przygotowania próbki i czułość odpowiadającą dopuszczalnemu poziomowi.
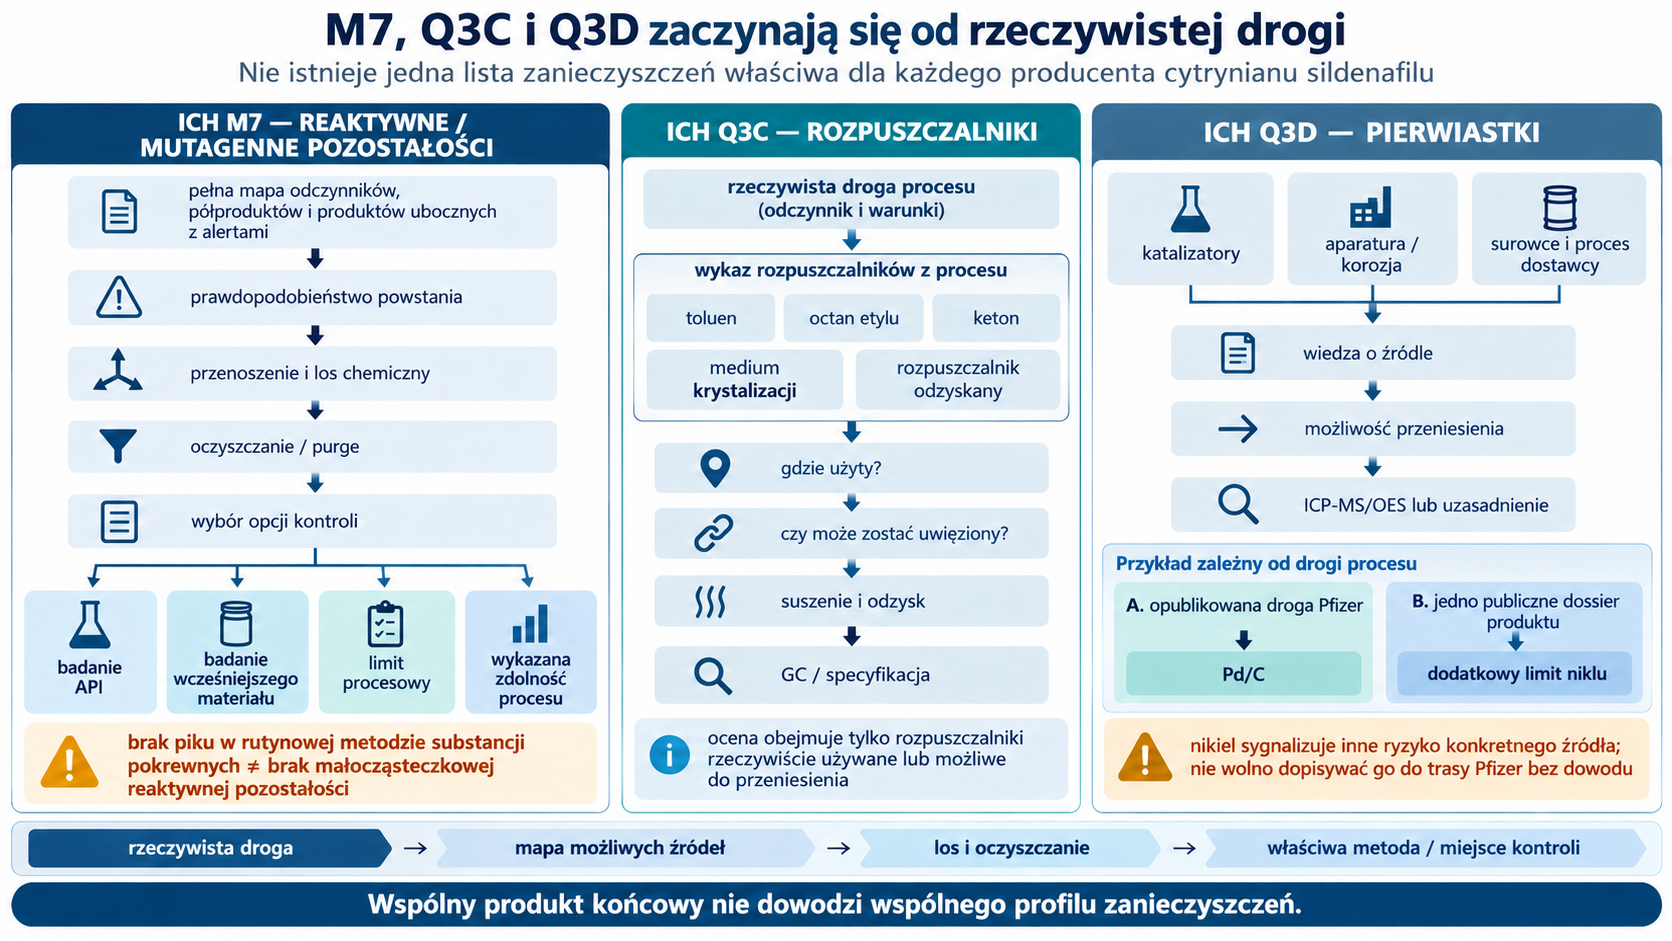
Kontrola według ICH M7, Q3C i Q3D
Ocena ICH M7 rozpoczyna się od pełnej mapy odczynników, półproduktów i produktów ubocznych o alarmujących strukturach. Następnie łączy prawdopodobieństwo powstania, zdolność przenoszenia, los chemiczny i oczyszczanie. Opcje kontroli mogą obejmować badanie API, wcześniejszego materiału, limit procesowy lub wykazaną zdolność procesu. Brak piku w rutynowej metodzie substancji pokrewnych nie dowodzi braku małocząsteczkowej reaktywnej pozostałości.
Pozostałości rozpuszczalników ocenia się według ICH Q3C i rzeczywistej drogi, a pierwiastki według Q3D oraz wiedzy o katalizatorach, aparaturze i surowcach. Publiczna specyfikacja jednego produktu obejmuje nikiel, choć opublikowana droga Pfizer używa Pd/C. To sygnał, że konkretny proces generyczny lub jego materiały wnoszą inne ryzyko; nie należy dopisywać niklu do historycznej trasy bez źródła.
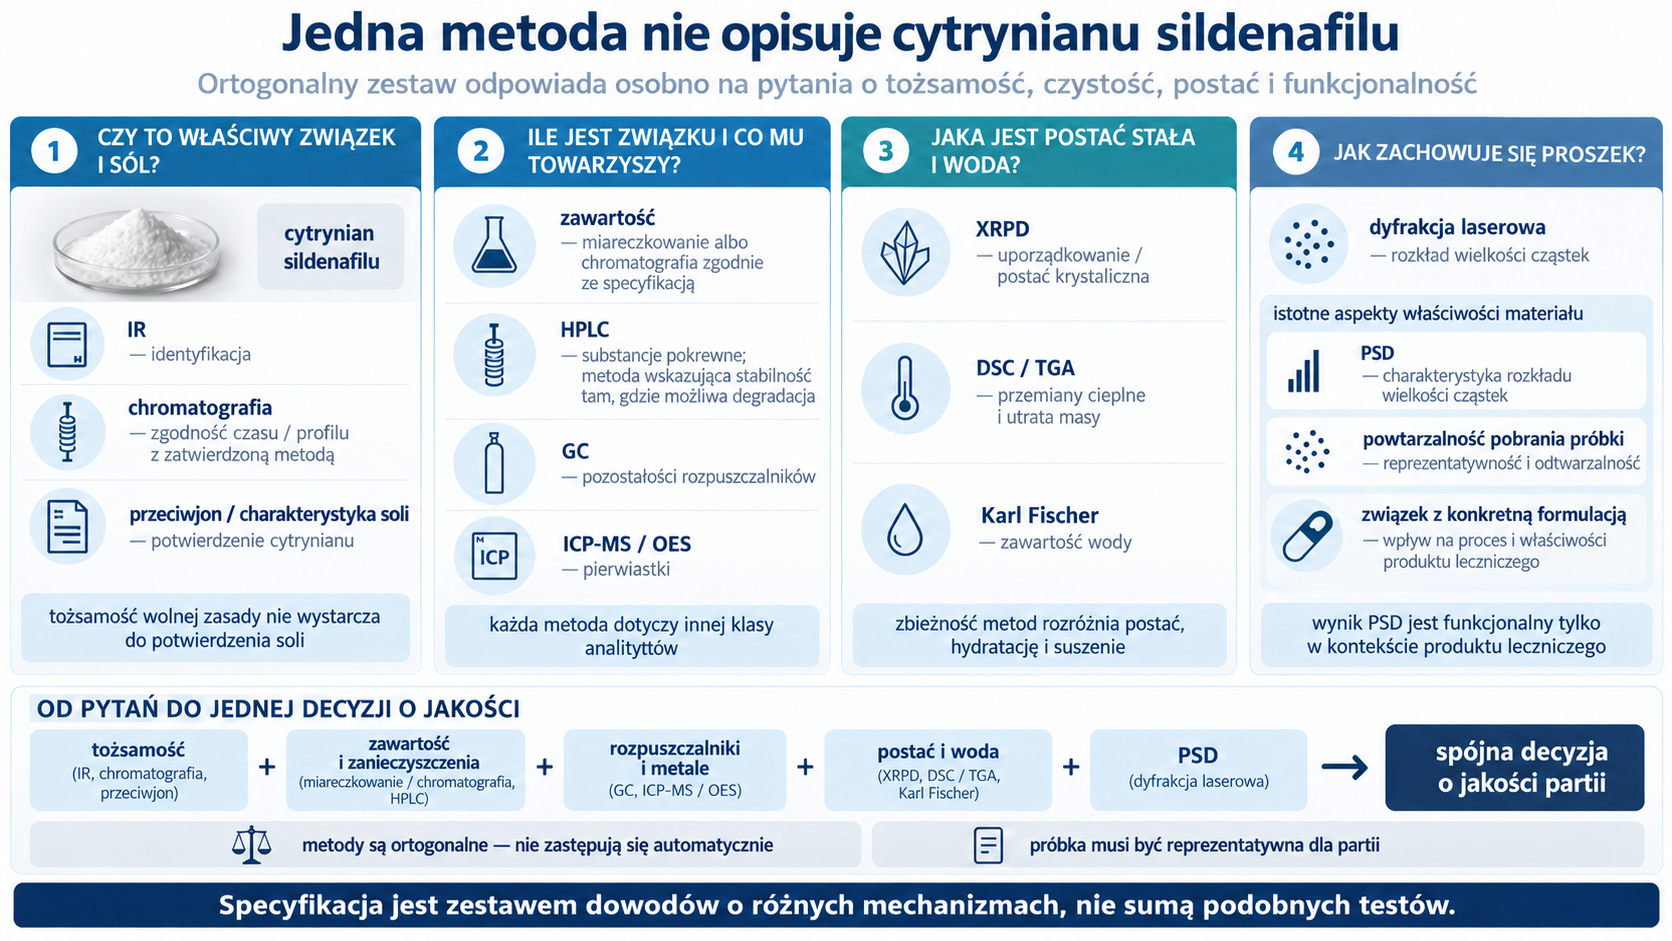
Zestaw metod dla cytrynianu
Tożsamość potwierdzają IR i chromatografia, zawartość może być oznaczana metodą miareczkową albo chromatograficzną zgodnie z zatwierdzoną specyfikacją, a HPLC rozdziela substancje pokrewne. GC obejmuje rozpuszczalniki, Karl Fischer wodę, ICP-MS/OES pierwiastki, XRPD postać, DSC/TGA przemiany cieplne, a dyfrakcja laserowa rozkład cząstek. Metody muszą być ortogonalne i wskazujące stabilność tam, gdzie degradacja jest możliwa.
8. Aparatura, bezpieczeństwo i skalowanie
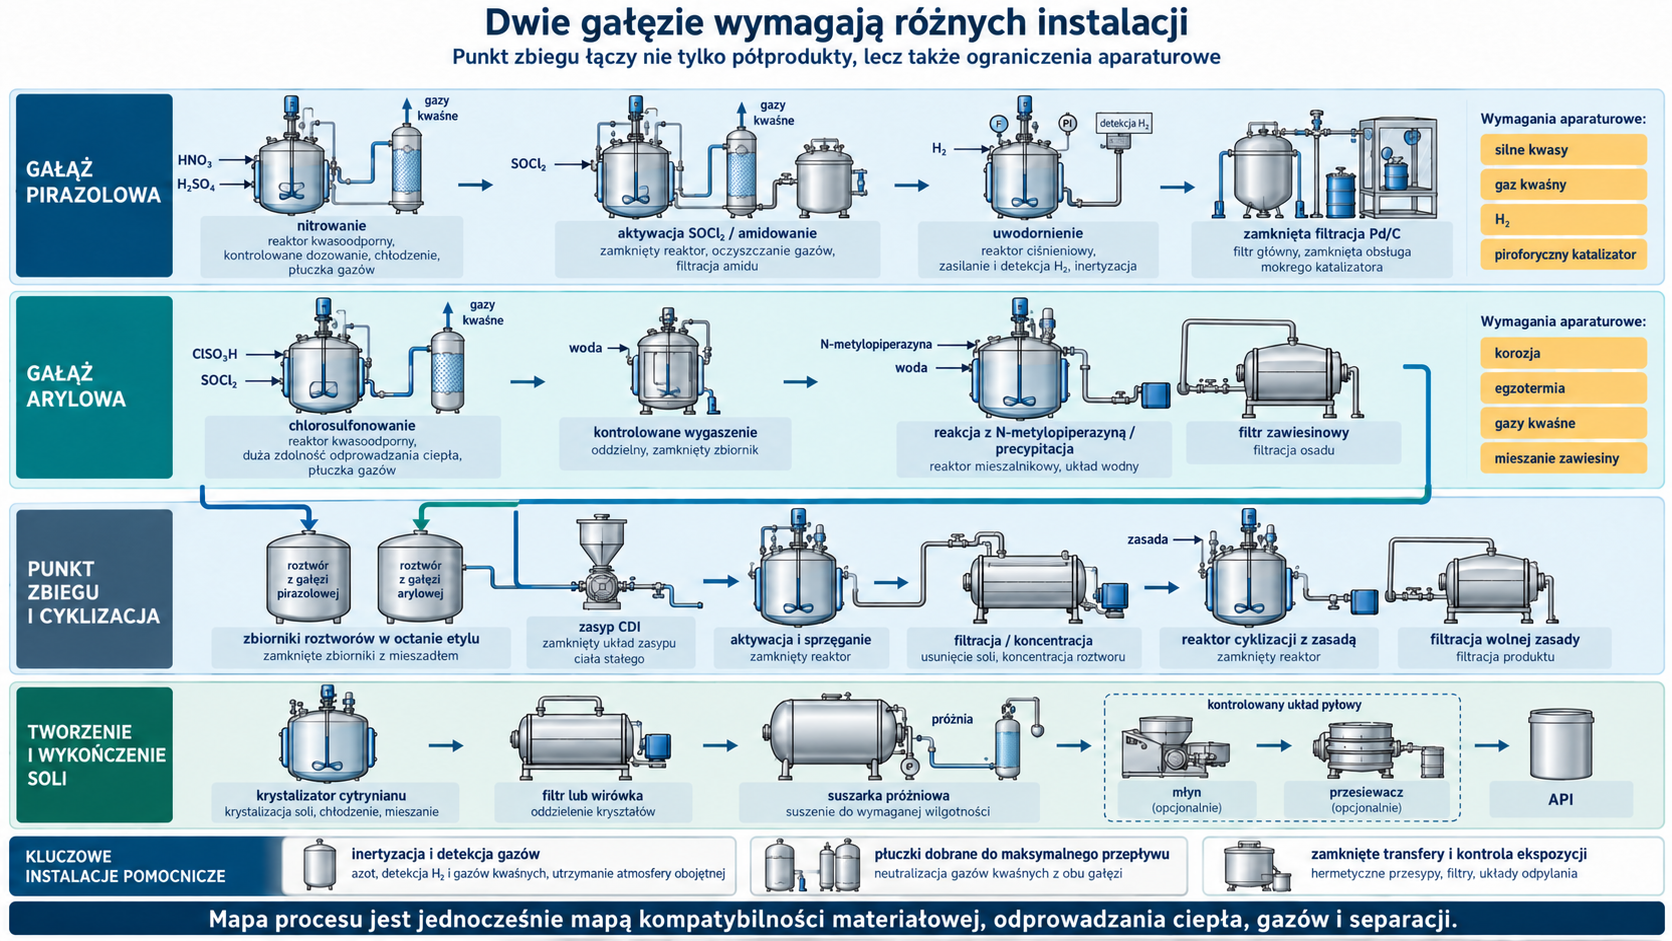
Mapa aparaturowa
Gałąź pirazolowa wymaga reaktora odpornego na silne kwasy do nitrowania, układu kontrolowanego dozowania, chłodzenia i płuczki gazów; dalej aparatury do reakcji SOCl₂, filtracji amidu i uwodornienia. Uwodornienie wymaga reaktora ciśnieniowego lub kwalifikowanego układu gazowego, inertyzacji, detekcji wodoru i bezpiecznej filtracji katalizatora.
Gałąź arylowa potrzebuje instalacji odpornej na kwas chlorosulfonowy i chlorek tionylu, dużej zdolności odbioru ciepła, płuczki kwaśnych gazów oraz aparatury do kontrolowanego wygaszenia. Wodna reakcja N-metylopiperazyny i precypitacja obciążają mieszadło oraz filtr zawiesinowy.
Punkt zbiegu korzysta ze zbiorników roztworów w octanie etylu, urządzenia do zasypu CDI, filtracji/koncentracji i reaktora cyklizacji z zasadą. Końcowe tworzenie soli wymaga krystalizatora, filtra lub wirówki, suszarki próżniowej oraz ewentualnego młyna i przesiewacza w kontrolowanym układzie pyłowym.
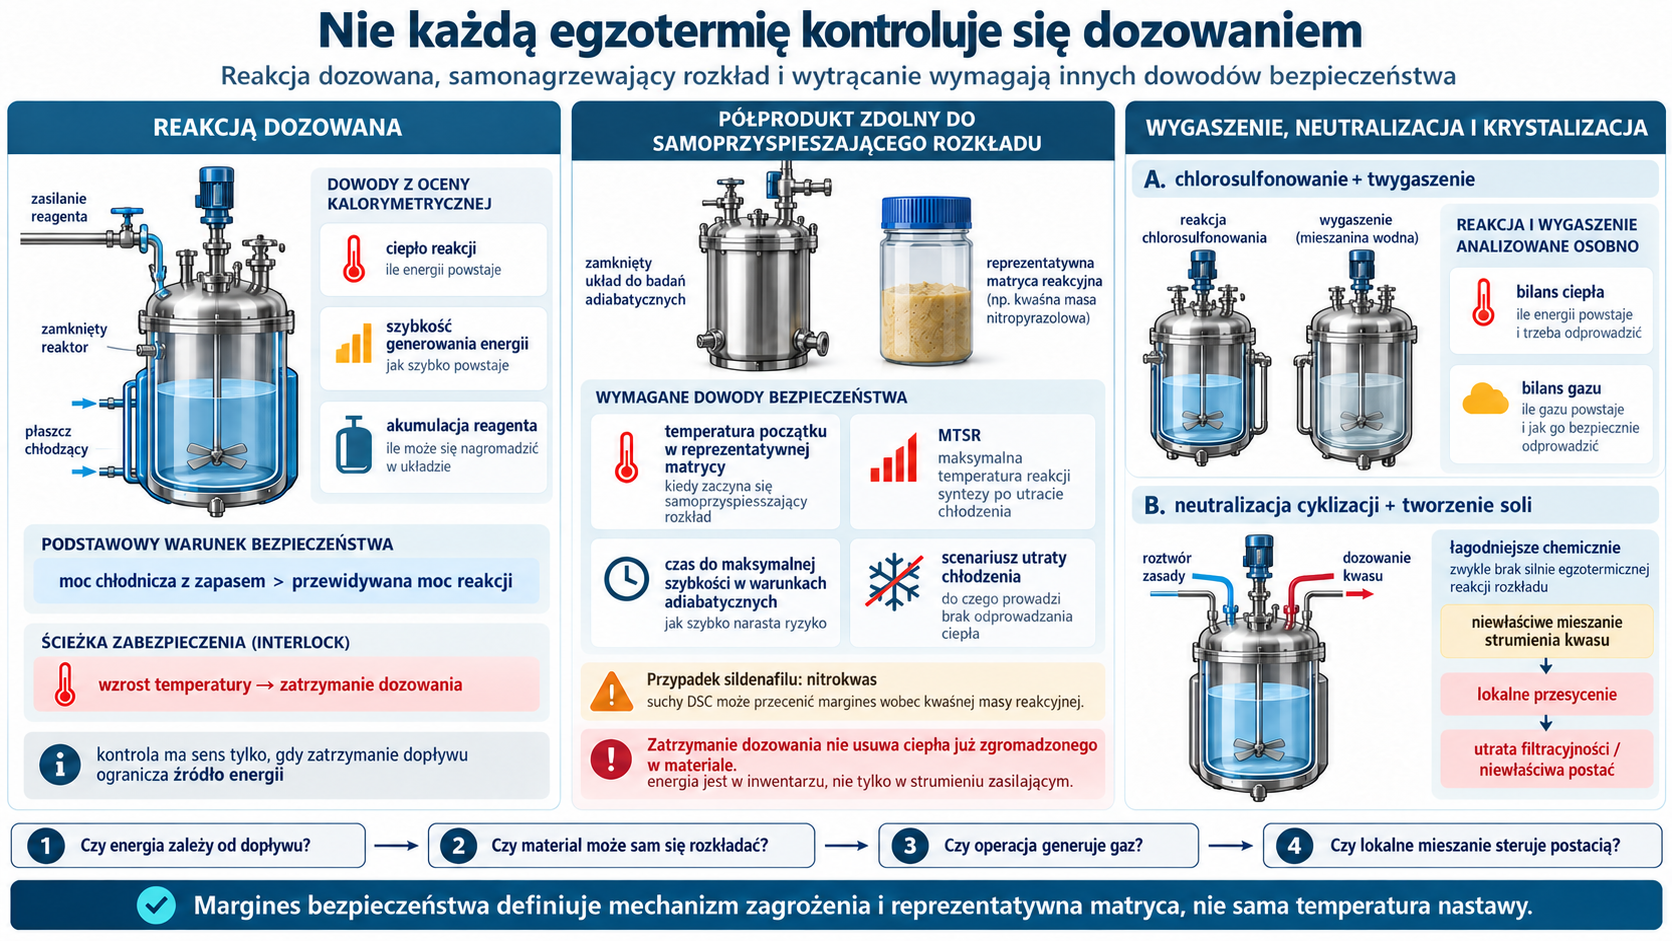
Nie wszystkie egzotermie są dozowalne
Kalorymetria reakcyjna określa ciepło, szybkość generowania energii i akumulację reagenta. Dla reakcji dozowanej moc chłodnicza z zapasem musi przewyższać przewidywaną moc reakcji. Dla półproduktu zdolnego do samoprzyspieszającego rozkładu potrzebne są dodatkowo temperatura początku w reprezentatywnej matrycy, MTSR, czas do maksymalnej szybkości w warunkach adiabatycznych i scenariusz utraty chłodzenia.
Nitrokwas pirazolowy pokazał, że suchy przesiew DSC może przecenić bezpieczny margines względem kwaśnej masy reakcyjnej. Chlorosulfonowanie i wygaszenie wymagają osobnych bilansów ciepła i gazu. Neutralizacja cyklizacji oraz tworzenie soli są łagodniejsze chemicznie, ale lokalne przesycenie może zniszczyć filtracyjność albo postać stałą.
Wodór i katalizator
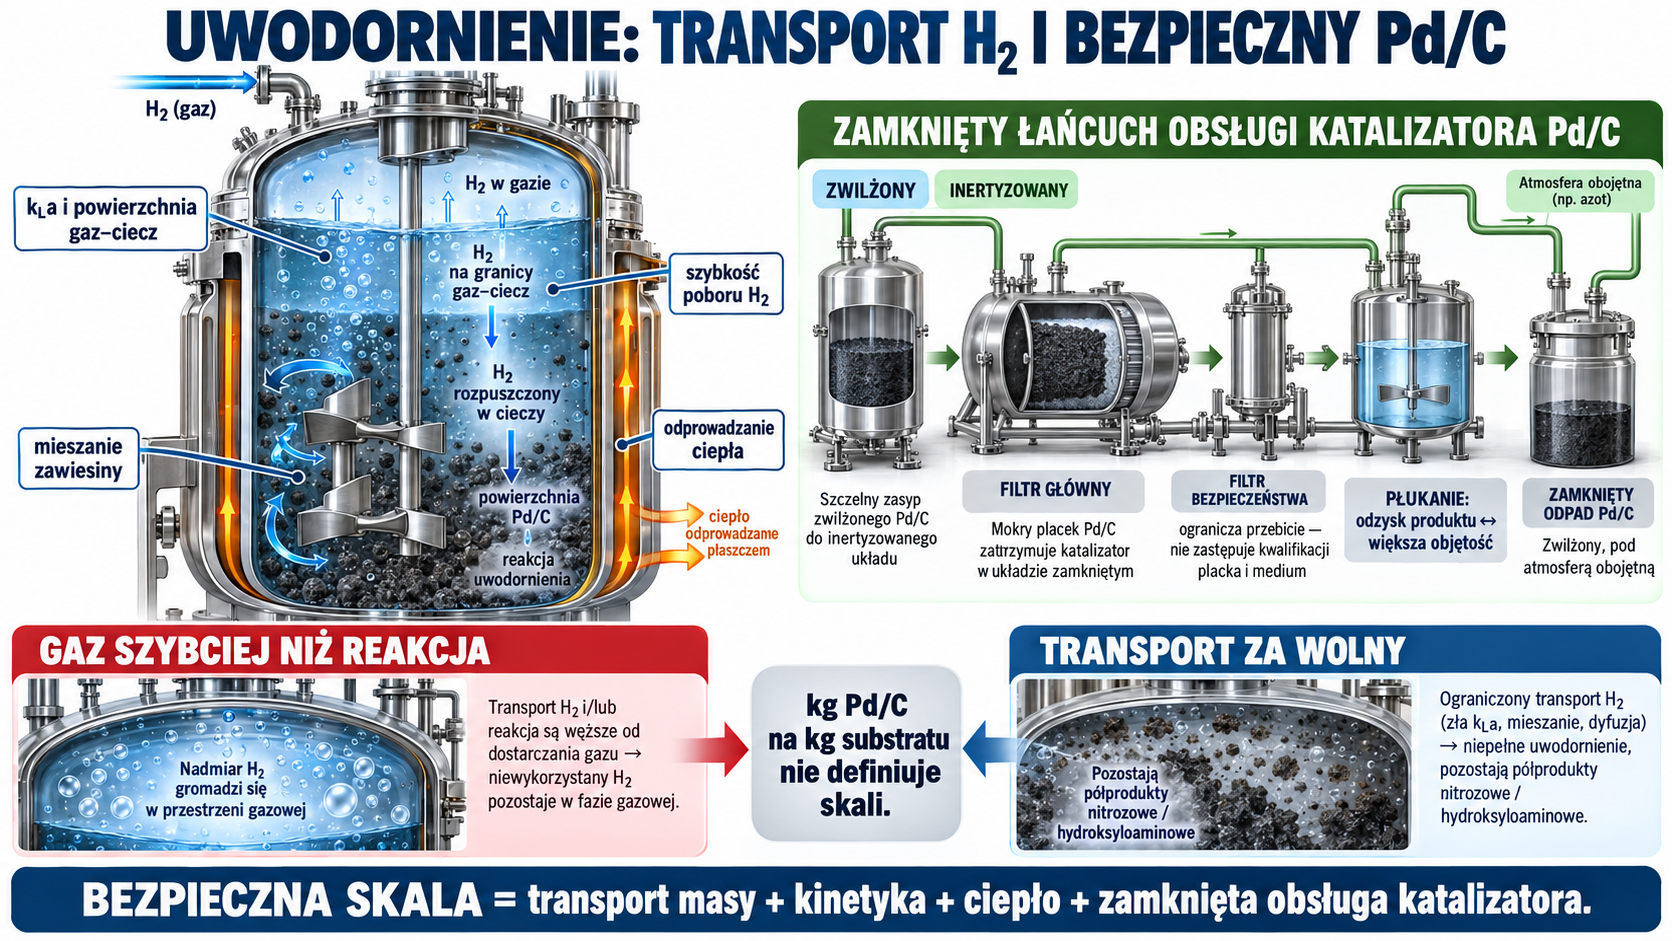
Skala uwodornienia nie jest wyznaczana tylko przez kg Pd/C/kg substratu. kLa, powierzchnia gaz–ciecz, szybkość poboru H₂, mieszanie zawiesiny i odprowadzanie ciepła określają przebieg. Zbyt szybki gaz bez reakcji może kumulować się w przestrzeni, a zbyt słaby transport pozostawia nitrozowe/hydroksyloaminowe półprodukty.
Katalizator powinien pozostawać zwilżony i inertyzowany od załadunku po unieszkodliwienie. Filtr bezpieczeństwa za filtrem głównym ogranicza przebicie, ale nie zastępuje kwalifikacji placka i medium filtracyjnego. Płukanie odzyskuje produkt kosztem większej objętości oraz możliwego przenoszenia drobin.
Materiały konstrukcyjne i ochrona personelu
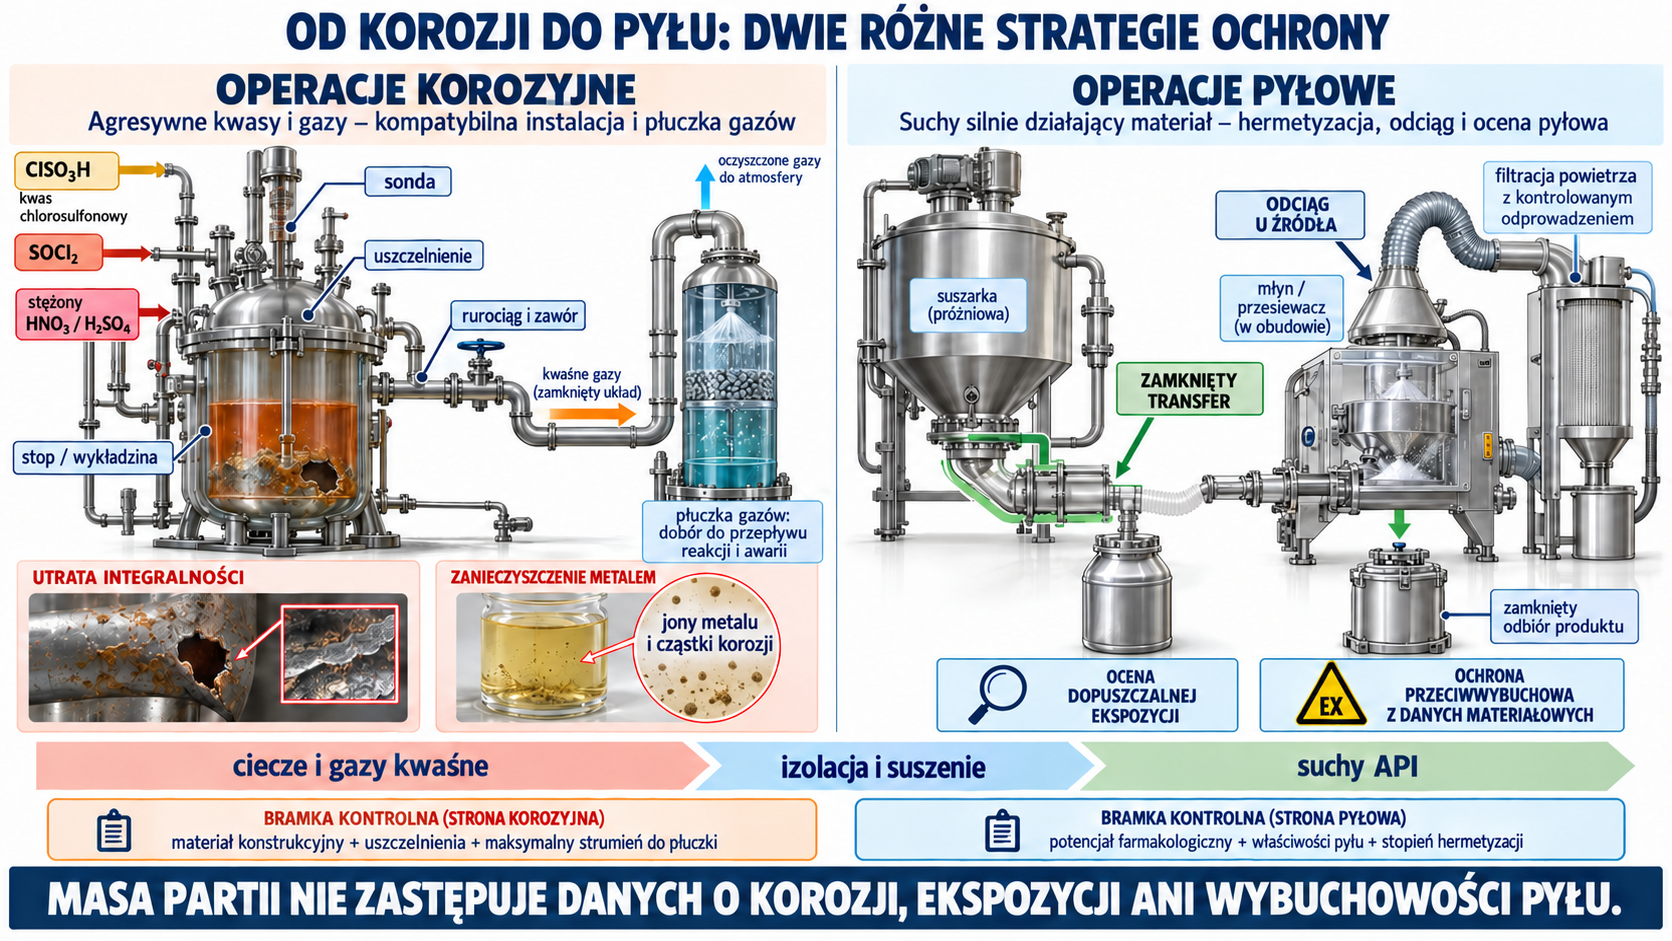
Kwas chlorosulfonowy, SOCl₂, stężone HNO₃/H₂SO₄ i gazy kwaśne wymagają oceny kompatybilności stopów, wykładzin, uszczelek oraz sond. Korozja może prowadzić równocześnie do utraty integralności i zanieczyszczenia metalem. Transfery powinny być zamknięte, a płuczki dobrane do maksymalnego przepływu w reakcji i awarii.
Na końcu procesu zmienia się rodzaj zagrożenia: suchy API i półprodukty tworzą pył, a potencjał farmakologiczny wymaga zamkniętego przesypu, lokalnego odciągu i oceny dopuszczalnej ekspozycji. Zabezpieczenia przeciwwybuchowe pyłu i klasyfikacja stref zależą od danych materiałowych, nie tylko od masy partii.
9. Bilans materiałowy, rozpuszczalniki i „zielone” wskaźniki
Wydajność reakcji, etapu i całego procesu
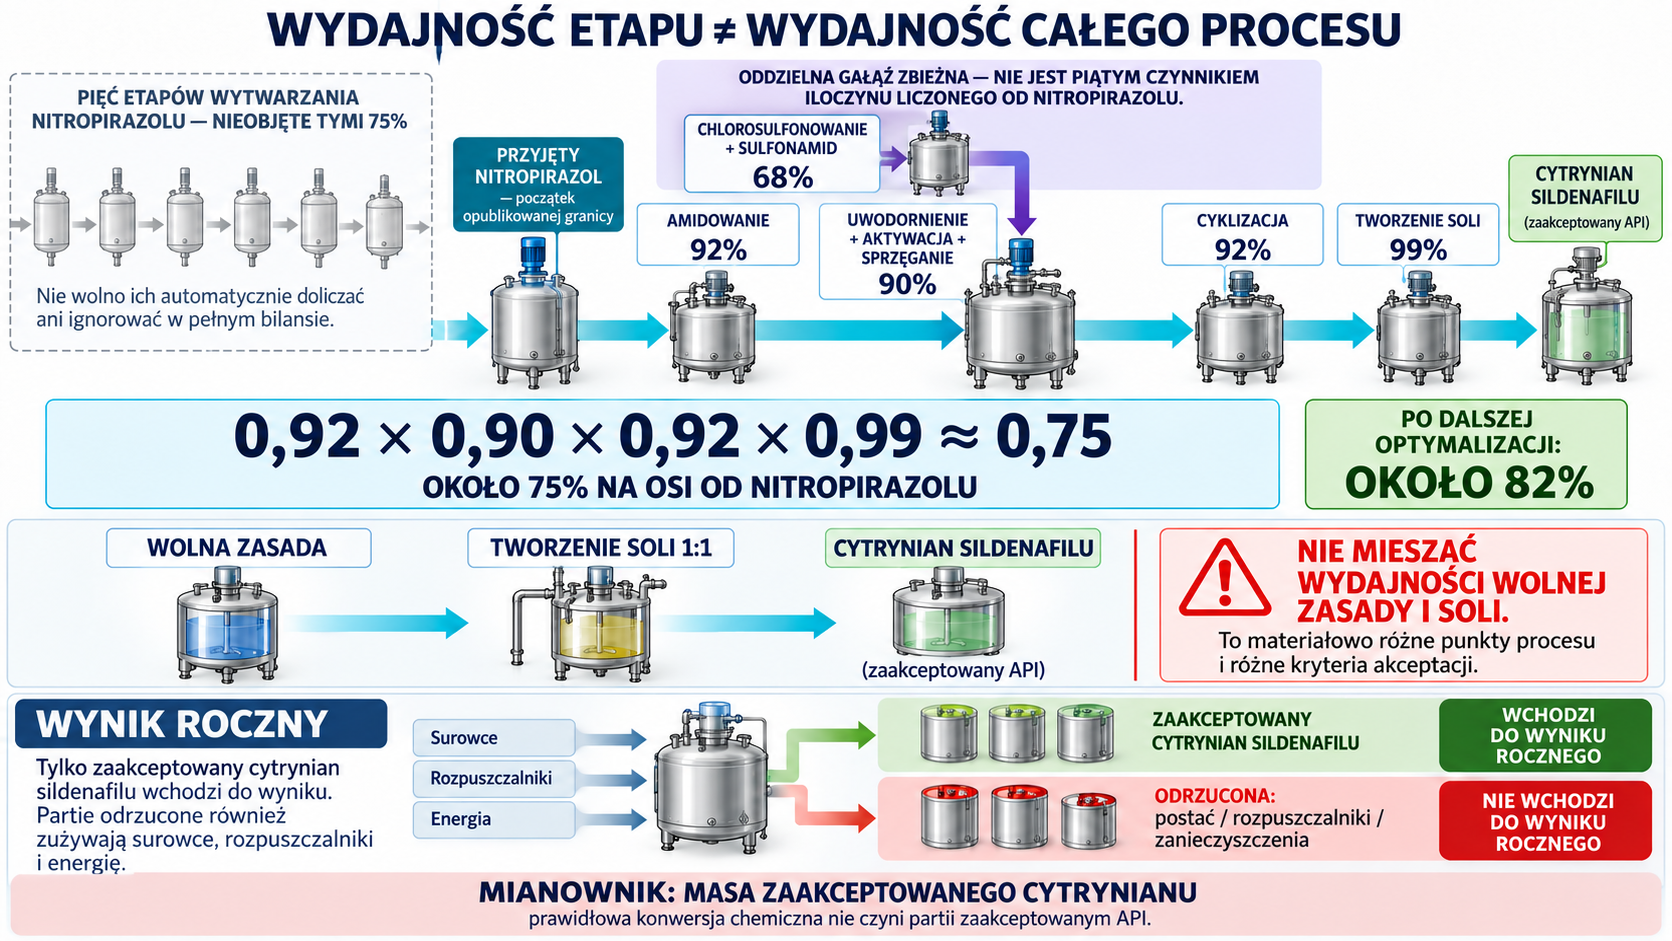
W 1997 r. publikowany proces komercyjny osiągał od przyjętego nitropirazolu około: 92% w amidowaniu, 90% dla uwodornienia–aktywacji–sprzęgania, 92% cyklizacji i 99% tworzenia soli. Iloczyn tych czterech odzysków na osi liczonej od nitropirazolu dawał około 75%. Osobna, zbieżna gałąź arylowa osiągała około 68% w zintegrowanym chlorosulfonowaniu/tworzeniu sulfonamidu i dostarczała drugi półprodukt do sprzęgania; jej wydajność nie jest piątym czynnikiem tego iloczynu. Po dalszej optymalizacji raportowano około 82%.
Wartości nie obejmują automatycznie pięciu etapów wcześniejszego wytwarzania nitropirazolu. Nie można też mieszać wydajności wolnej zasady i soli. Mianownik wyniku rocznego powinien być masą zaakceptowanego cytrynianu, ponieważ partia odrzucona za postać, rozpuszczalniki lub zanieczyszczenia zużyła wszystkie materiały mimo prawidłowej konwersji chemicznej.
Atom economy, RME, PMI i E-factor odpowiadają na inne pytania
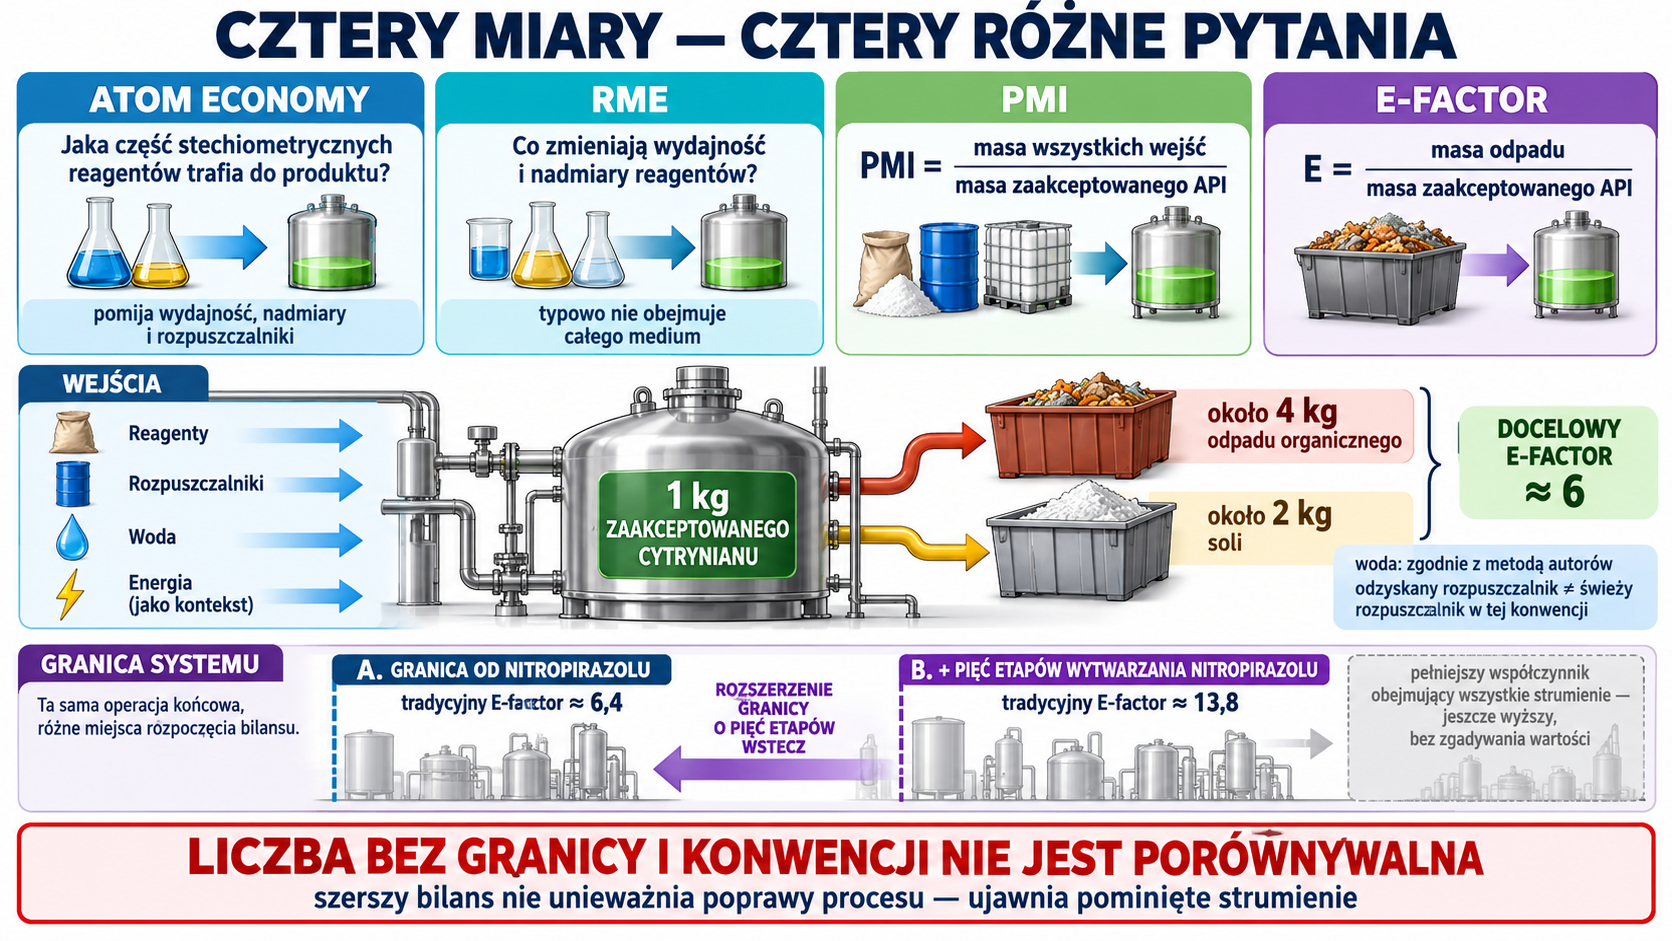
Ekonomia atomowa ocenia, jaka część stechiometrycznych reagentów znajduje się w produkcie, ale pomija wydajność, nadmiary i rozpuszczalniki. RME uwzględnia wydajność i nadmiary reagentów, ale również nie obejmuje typowo całego medium. PMI sumuje masę wejść na masę produktu, a E-factor — masę odpadu na masę produktu:
PMI = masa wszystkich wejść / masa zaakceptowanego APIE = masa odpadu / masa zaakceptowanego APIPublikacja Pfizer raportowała docelowy E-factor około 6: około 4 kg odpadu organicznego i 2 kg soli, głównie po neutralizacji strumienia chlorosulfonowania, na kg cytrynianu. Woda była traktowana zgodnie z przyjętą metodą autorów, a odzyskane rozpuszczalniki nie obciążały wyniku tak jak świeże. Porównanie ma sens tylko z tą samą granicą i konwencją.
Późniejsza analiza wskazała, że nitropirazol nie spełnia kryterium prostego surowca towarowego. Po doliczeniu jego pięcioetapowego wytwarzania tradycyjny E-factor wzrastał z około 6,4 do 13,8, a pełniejszy współczynnik obejmujący całość strumieni jeszcze bardziej. Nie unieważnia to poprawy procesu. Pokazuje, że liczba bez jawnej granicy może wspierać błędne porównanie.
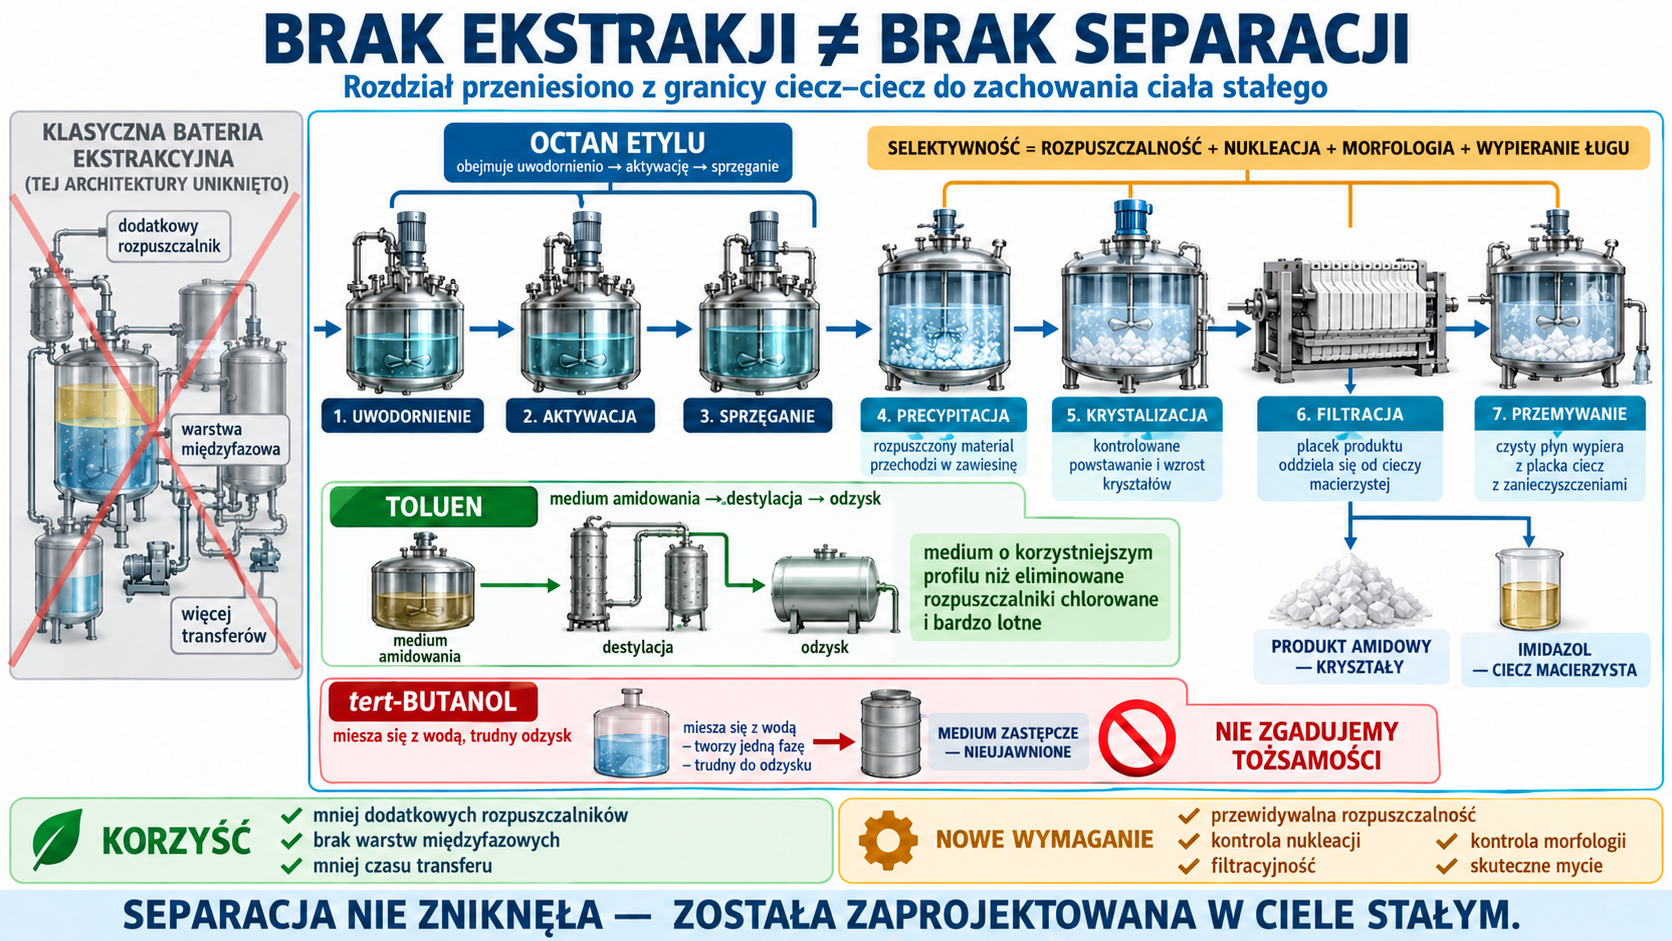
Brak ekstrakcji nie oznacza braku separacji
Siedem etapów zaprojektowano bez ekstrakcyjnego przerobu. Rozdział przeniesiono do precypitacji, krystalizacji, filtracji i przemywania. Taka architektura redukuje dodatkowe rozpuszczalniki, warstwy międzyfazowe i czas transferu, ale wymaga przewidywalnej rozpuszczalności oraz kontroli nukleacji.
Octan etylu obsługiwał uwodornienie, aktywację i sprzęganie, a produkt amidowy krystalizował, pozostawiając imidazol w cieczy. Toluenu używano jako bezpieczniejszego medium amidowania i odzyskiwano. Eliminowano rozpuszczalniki chlorowane i bardzo lotne. Tert-butanol był problematyczny, bo miesza się z wodą i trudno go odzyskać; opracowano zastępcze medium, ale publikacja nie ujawnia go, więc artykuł go nie zgaduje.
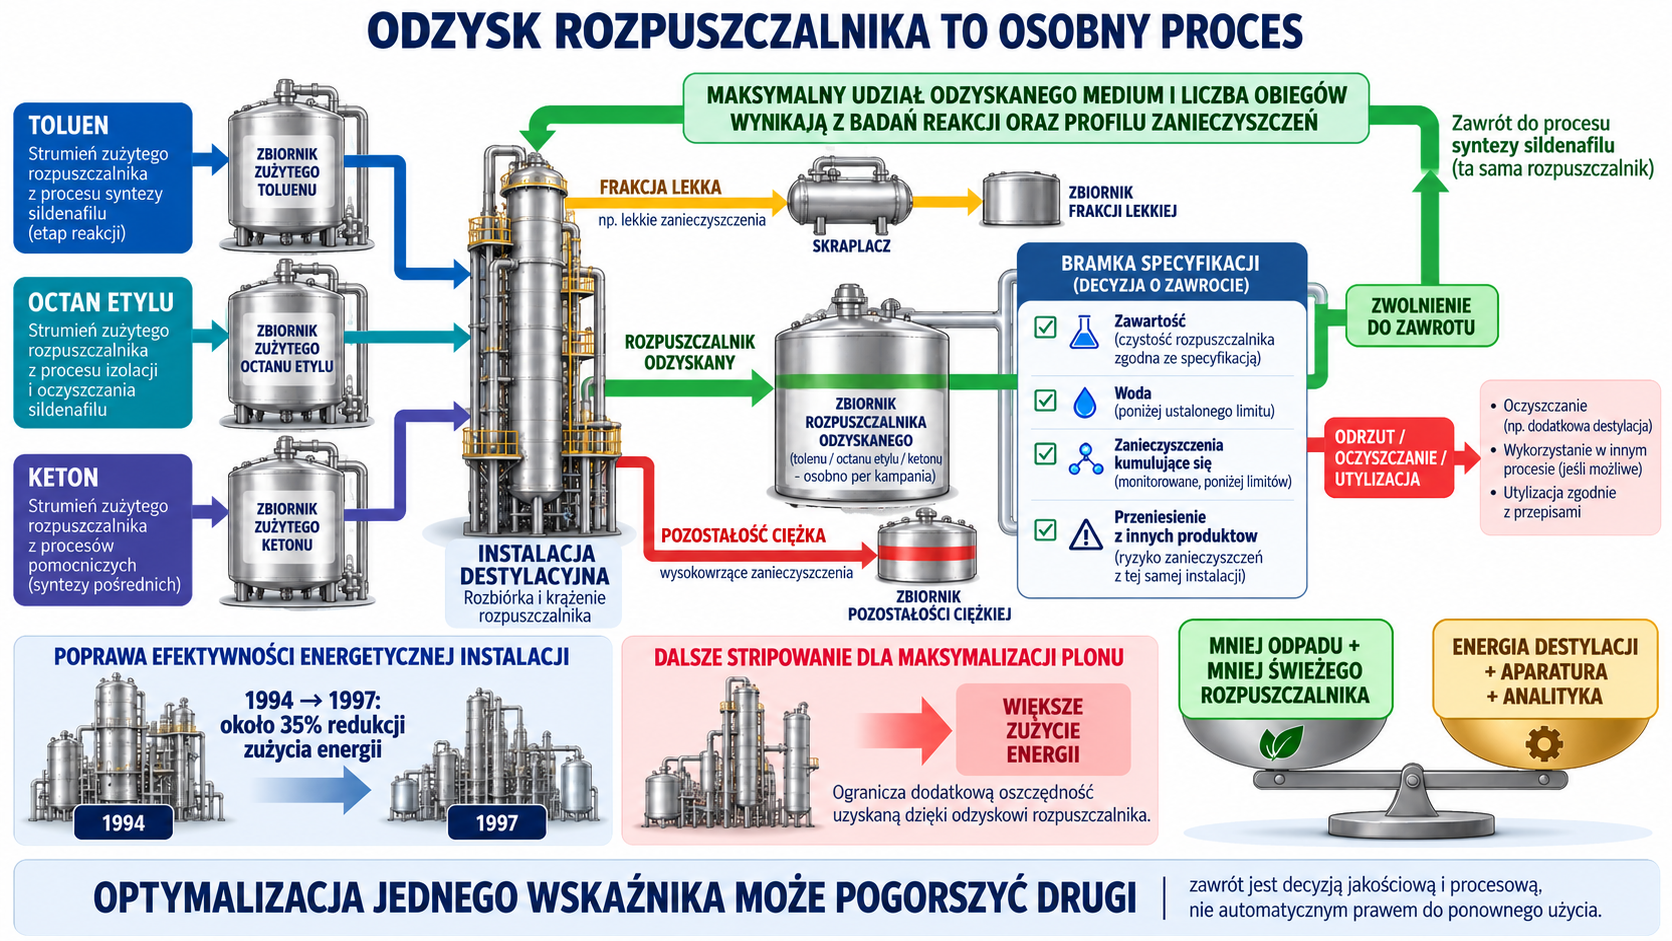
Odzysk rozpuszczalnika jest osobnym procesem
Destylowany toluen, octan etylu lub keton potrzebuje specyfikacji zawartości, wody i zanieczyszczeń kumulujących się podczas zawrotów. Należy ocenić także przeniesienie z innych produktów na wspólnej instalacji. Maksymalny udział odzyskanego rozpuszczalnika i liczba obiegów wynikają z badań reakcji i profilu zanieczyszczeń.
Odzysk obniża odpady i zakup świeżego medium, lecz zużywa energię, aparaturę i analitykę. Publikacja oszacowała około 35% redukcji energii między procesem 1994 a 1997 r., ale dalsze stripowanie rozpuszczalnika w celu maksymalizacji plonu ograniczało dodatkowe oszczędności. Optymalizacja jednego wskaźnika może pogorszyć drugi.
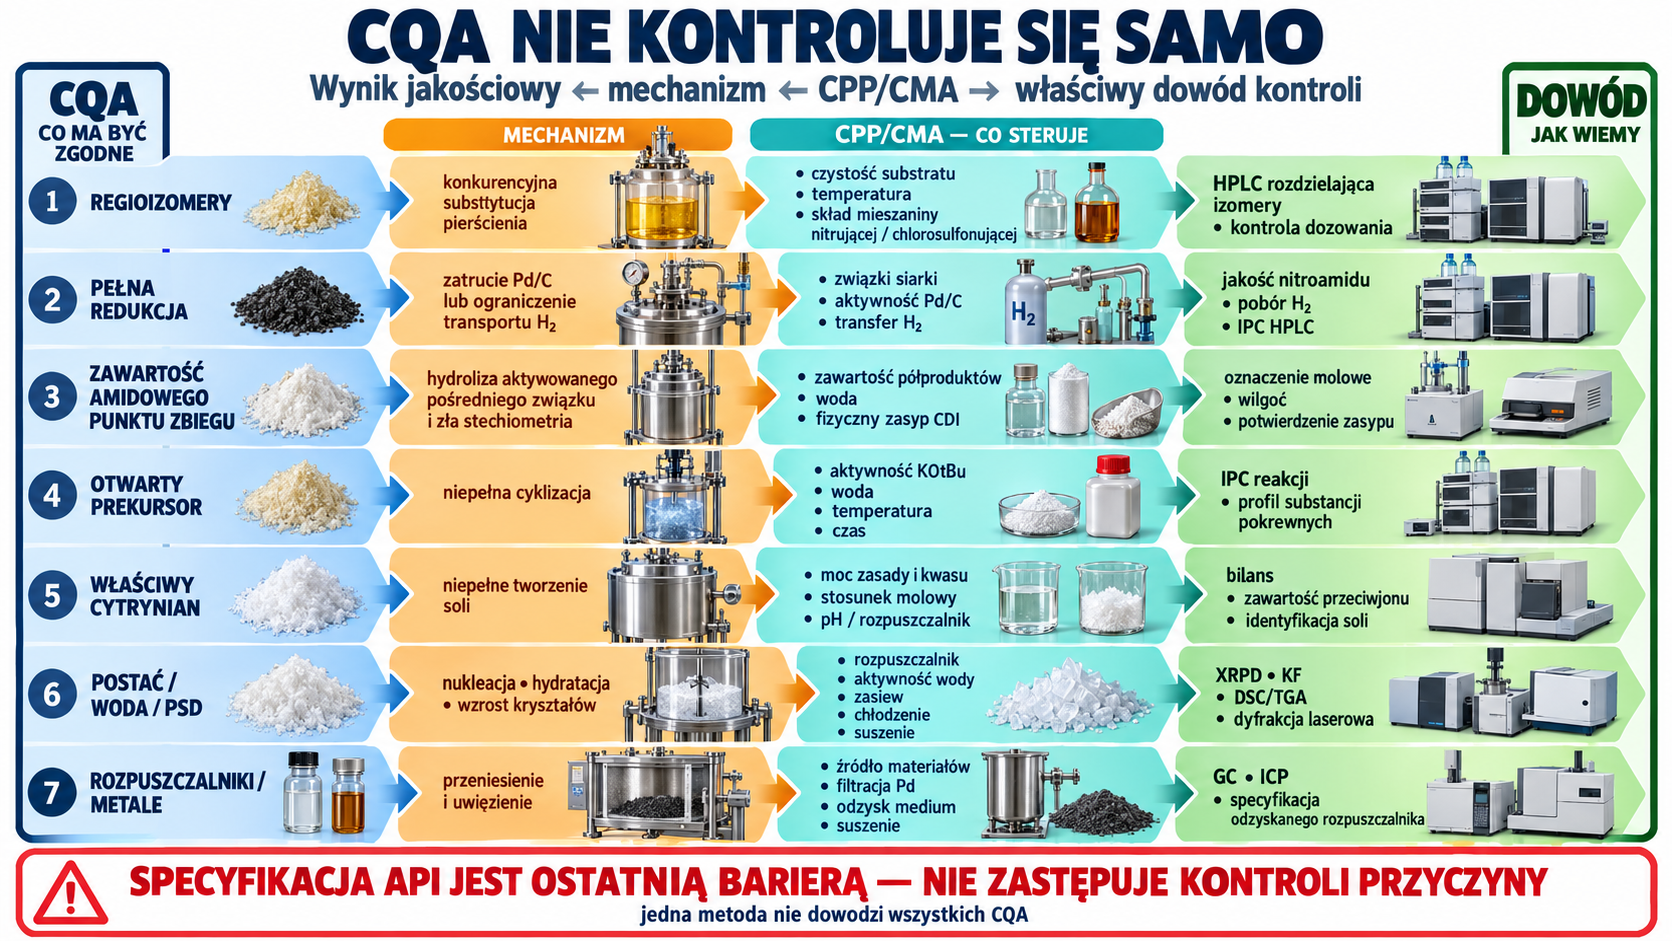
10. Strategia kontroli, odchylenia i cykl życia
Macierz CQA–CPP/CMA
| Wynik jakościowy | Materiał/parametr | Mechanizm | Kontrola |
|---|---|---|---|
| regioizomery | czystość substratu, temperatura i skład mieszaniny nitrującej/chlorosulfonującej | konkurencyjna substytucja pierścienia | HPLC rozdzielająca izomery, kontrola dozowania |
| pełna redukcja | związki siarki, aktywność Pd/C, transfer H₂ | zatrucie katalizatora lub ograniczenie masowe | jakość nitroamidu, pobór H₂, IPC HPLC |
| zawartość amidowego punktu zbiegu | zawartość półproduktów, woda, zasyp CDI | hydroliza imidazolidu i zła stechiometria | oznaczenie molowe, wilgoć, kontrola zasypu |
| otwarty prekursor | aktywność KOtBu, woda, temperatura, czas | niepełna cyklizacja | IPC reakcji i profil substancji pokrewnych |
| właściwy cytrynian | moc zasady i kwasu, stosunek molowy, pH/rozpuszczalnik | niepełne tworzenie soli | bilans, zawartość przeciwjonu, identyfikacja |
| postać/woda/PSD | rozpuszczalnik, aktywność wody, zasiew, chłodzenie, suszenie | nukleacja, hydratacja i wzrost | XRPD, KF, DSC/TGA, dyfrakcja laserowa |
| rozpuszczalniki/metale | źródło materiałów, filtracja Pd, odzysk solventu, suszenie | przeniesienie i uwięzienie | GC, ICP, specyfikacja rozpuszczalnika odzyskanego |
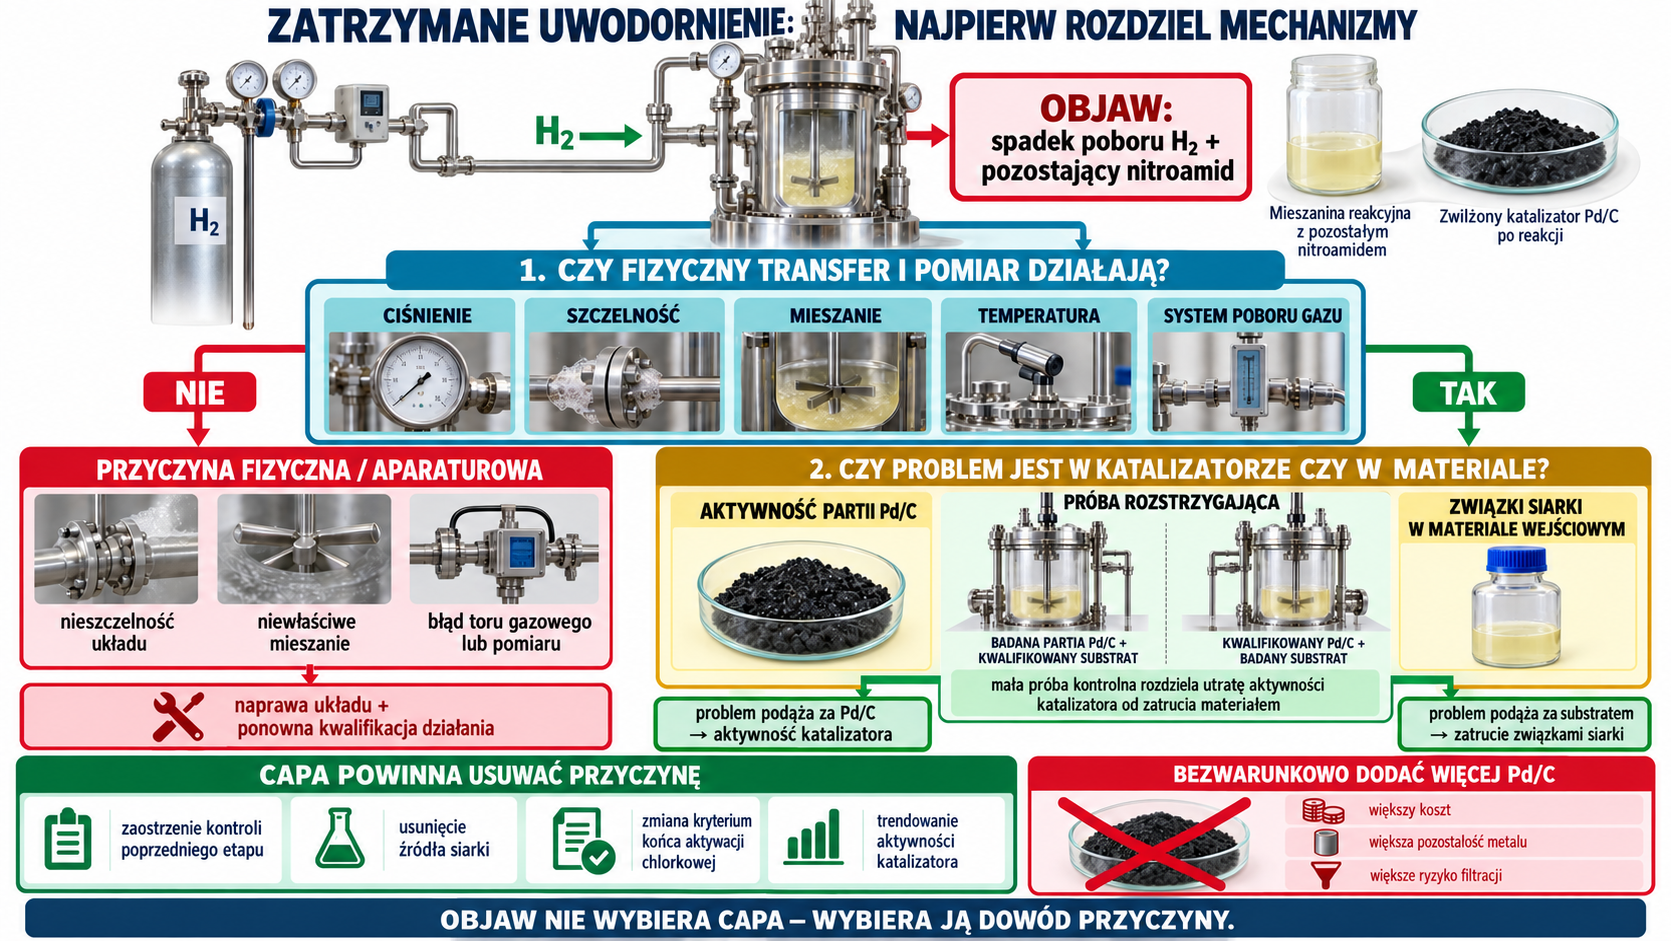
Dochodzenie: zatrzymane uwodornienie
Objawem jest spadek poboru H₂ i pozostający nitroamid. Najpierw sprawdza się ciśnienie, szczelność, mieszanie, temperaturę i system poboru gazu. Jeśli fizyczny transfer działa, bada się aktywność partii Pd/C oraz związki siarki w wejściu. Porównanie z małą próbą kontrolną z kwalifikowanym substratem odróżnia katalizator od zatrucia materiałem.
CAPA nie polega na bezwarunkowym dodaniu większej ilości Pd/C, które zwiększa koszt, pozostałość metalu i ryzyko filtracji. Może obejmować zaostrzenie kontroli poprzedniego etapu, usunięcie źródła siarki, zmianę kryterium końca aktywacji chlorkowej i trendowanie aktywności katalizatora.
Dochodzenie: zła filtracyjność półproduktu arylowego
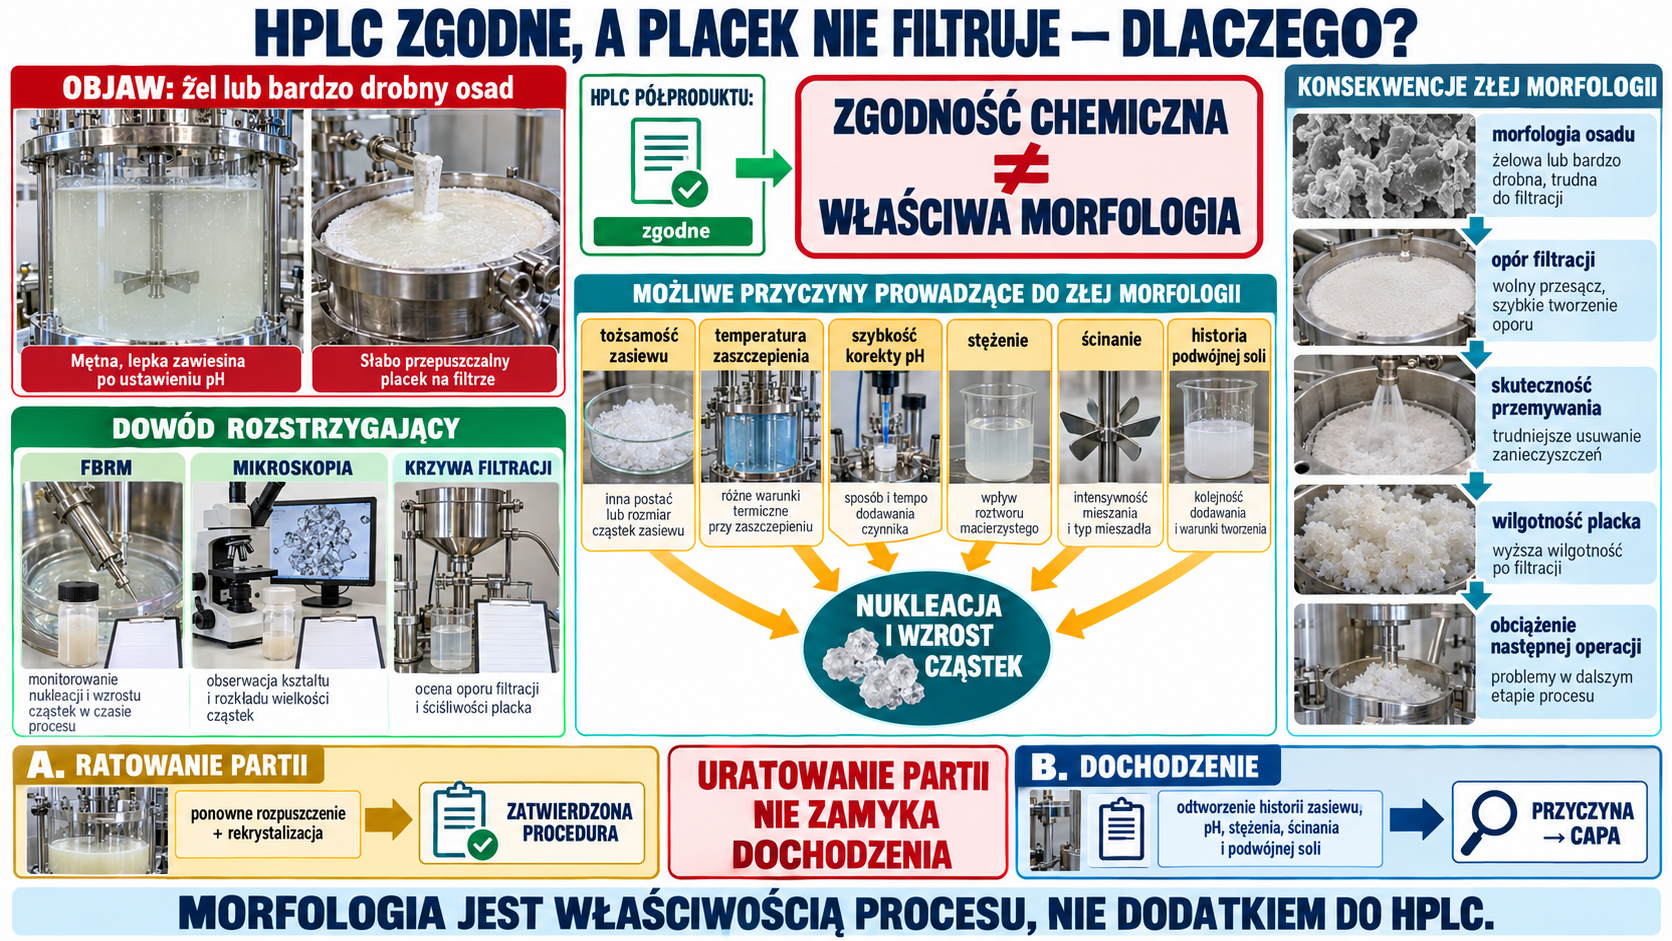
Jeżeli wytrącenie po ustawieniu pH tworzy żel lub bardzo drobny osad, sprawdza się tożsamość zasiewu, temperaturę zaszczepienia, szybkość korekty pH, stężenie, ścinanie i historię podwójnej soli. FBRM/mikroskopia albo krzywa filtracji mogą zlokalizować zmianę nukleacji.
Ponowne rozpuszczenie i rekrystalizacja może uratować partię tylko według zatwierdzonej procedury. Ważniejsze jest odtworzenie przyczyny, ponieważ zła morfologia zmienia przemywanie, wilgotność placka i obciążenie następnej operacji, nawet jeśli HPLC półproduktu jest prawidłowa.
Dochodzenie: wolna zasada lub niewłaściwa postać w cytrynianie
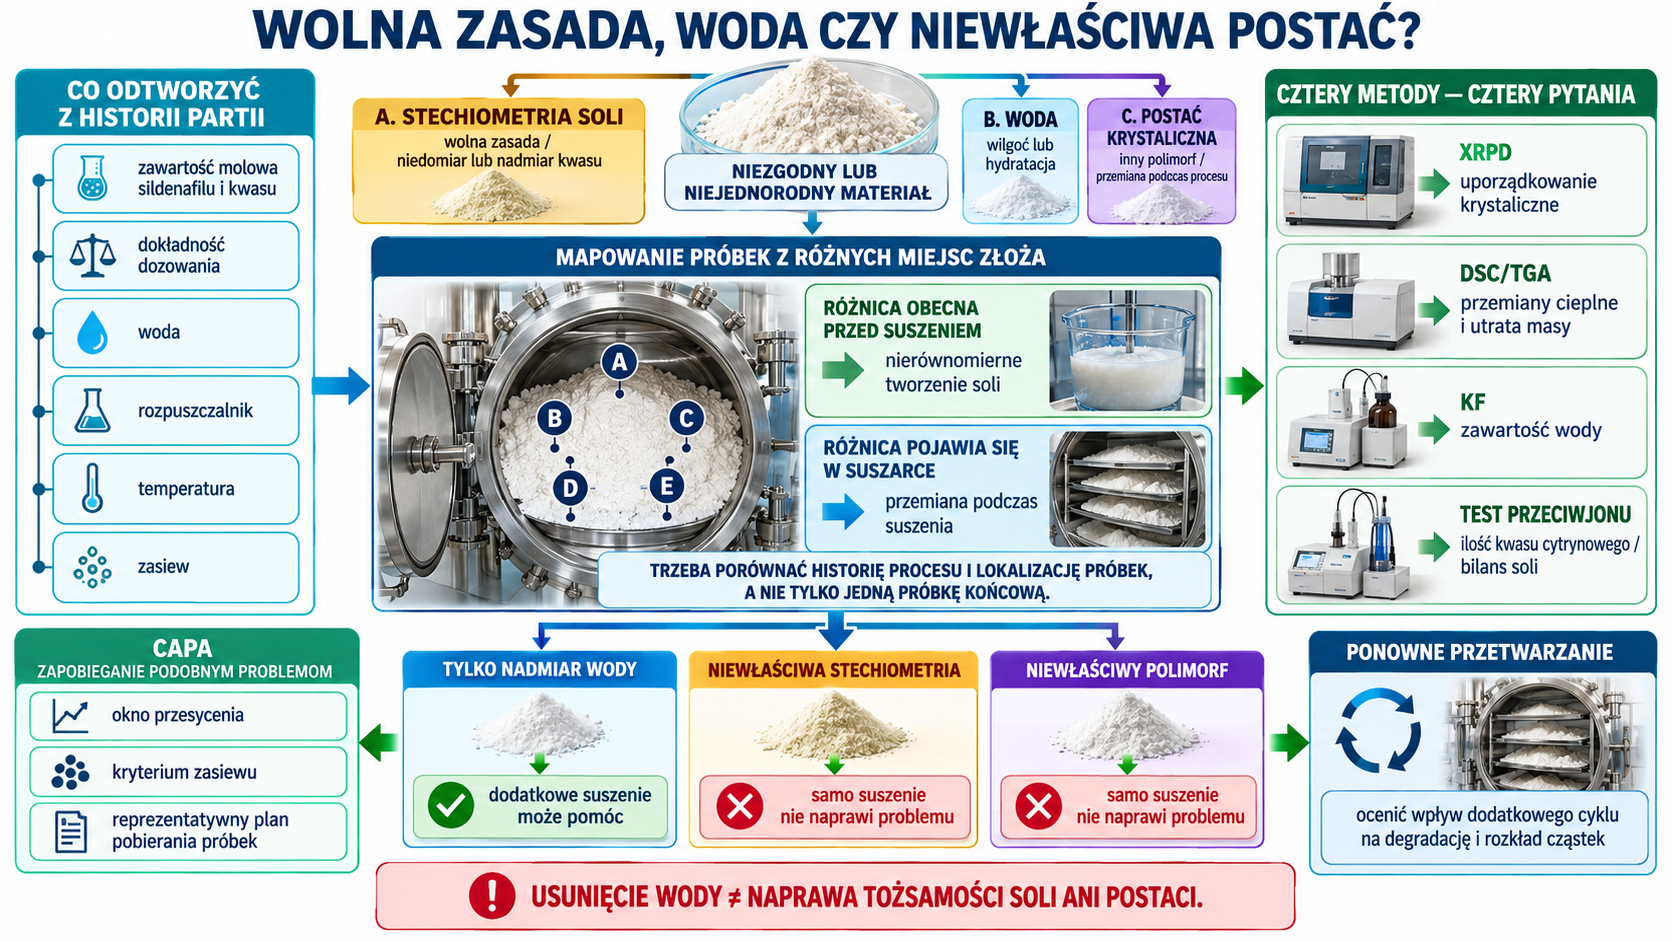
Analizuje się zawartość molową sildenafilu i kwasu, dokładność dozowania, wodę, rozpuszczalnik, temperaturę i zasiew. Mapowanie próbek z suszarki odróżnia nierównomierną reakcję soli od przemiany podczas suszenia. XRPD, DSC/TGA, KF i test przeciwjonu opisują różne hipotezy.
Samo dodatkowe suszenie może usunąć wodę, ale nie naprawi niewłaściwej stechiometrii ani polimorfu. CAPA powinna ustalić okno przesycenia, kryterium zasiewu i reprezentatywny sposób pobierania próbek. Ponowne przetwarzanie wymaga oceny wpływu dodatkowego cyklu na degradację i rozkład cząstek.
PPQ, czyszczenie i ciągła weryfikacja
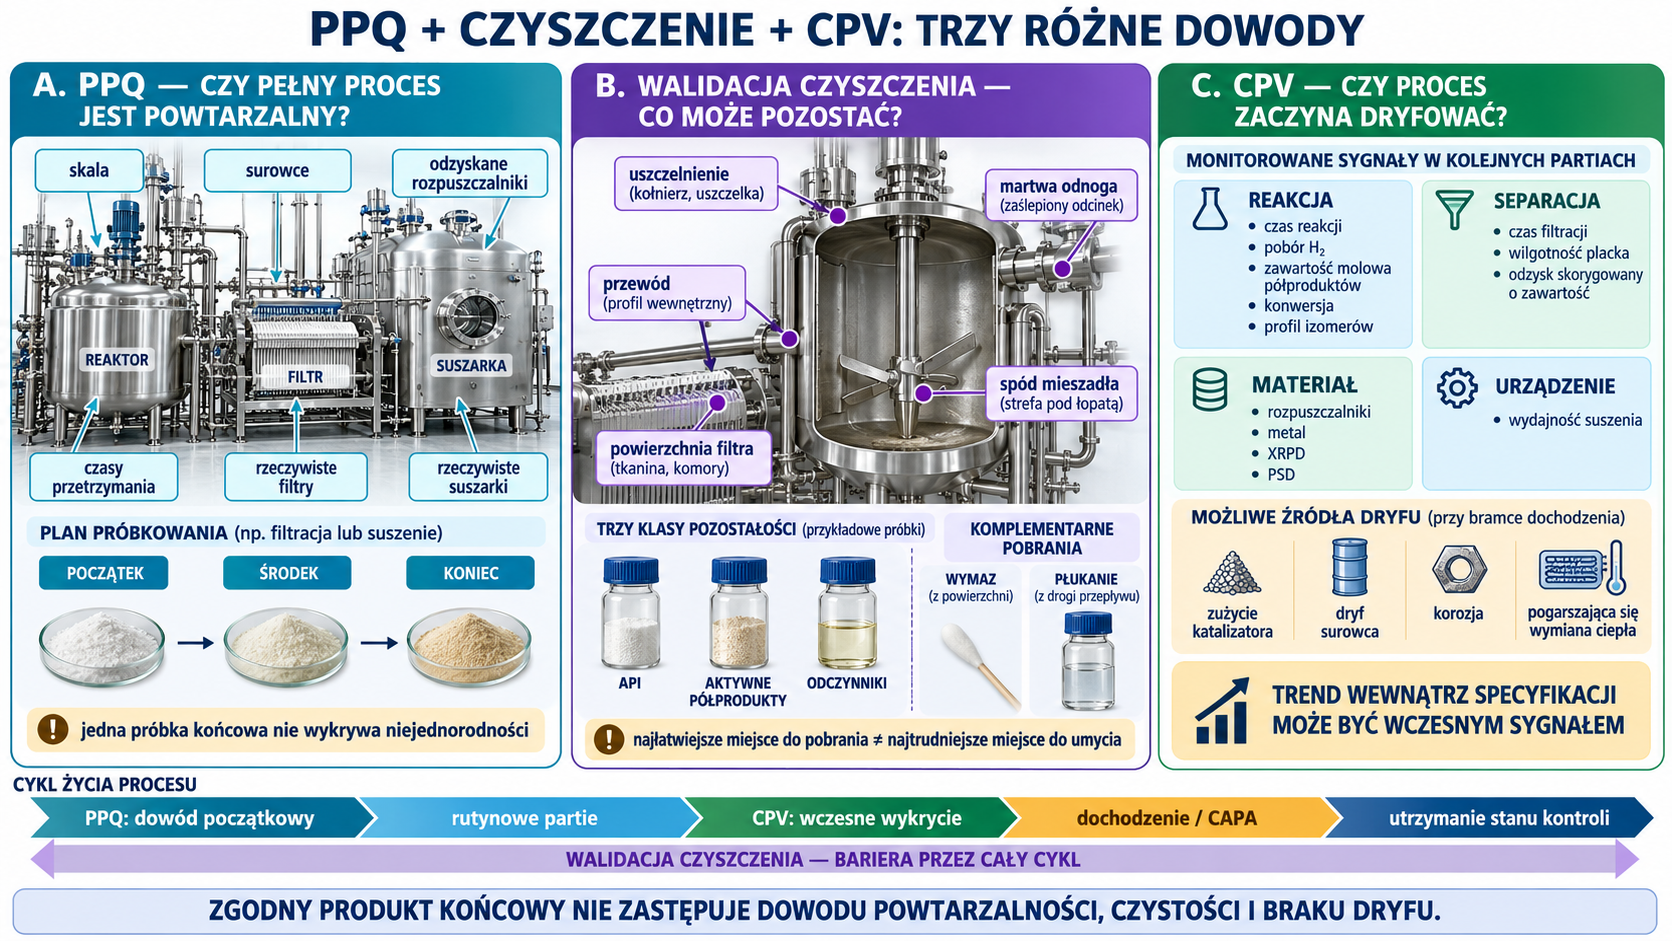
PPQ obejmuje pełne partie i warunki reprezentujące skalę, surowce, odzyskane rozpuszczalniki, czasy przetrzymania oraz rzeczywiste filtry i suszarki. Próbki z początku, środka i końca filtracji lub suszenia wykrywają niejednorodność. Walidacja czyszczenia obejmuje pozostałości API, aktywnych półproduktów i odczynników w miejscach trudnych do mycia.
Ciągła weryfikacja śledzi czas reakcji, pobór H₂, zawartość molową półproduktów, konwersję, profil izomerów, czas filtracji, wilgotność placka, odzysk skorygowany o zawartość, rozpuszczalniki, metal, XRPD, PSD i wydajność suszenia. Trend wewnątrz specyfikacji może ujawnić zużycie katalizatora, dryf surowca, korozję albo pogarszającą się wymianę ciepła.
Granica API–tabletka
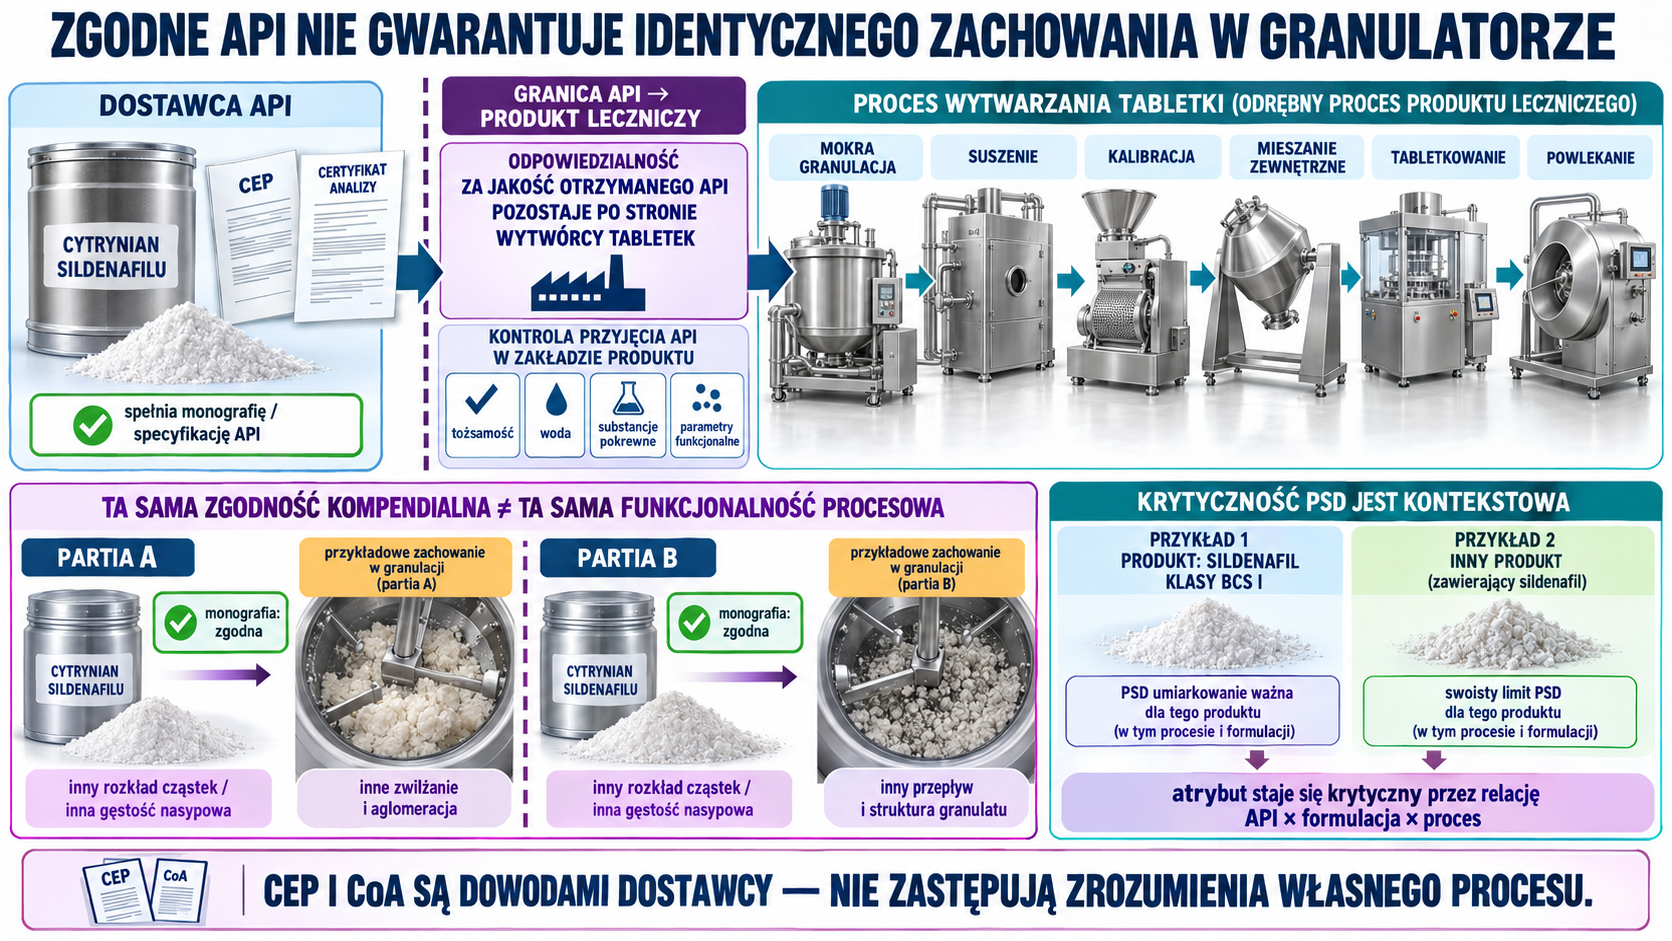
Cytrynian jest wejściem do osobnego procesu produktu leczniczego. Publiczne dossier opisują tabletki wytwarzane przez mokrą granulację, suszenie, kalibrację, mieszanie zewnętrzne, tabletkowanie i powlekanie. Dla jednego produktu sildenafil uznano za BCS I, a wielkość cząstek za umiarkowanie ważną; w innym wprowadzono swoisty limit PSD. Jest to dowód, że krytyczność atrybutu wynika z relacji API z konkretnym produktem leczniczym.
Zakład produktu odpowiada za jakość otrzymanego API mimo CEP lub certyfikatu analizy. Porównuje tożsamość, wodę, substancje pokrewne i parametry funkcjonalne z własnym procesem. Cytrynian spełniający monografię może nadal zachowywać się inaczej w granulatorze, jeśli ma inny rozkład cząstek lub gęstość nasypową.
Syntetyczna mapa strategii kontroli
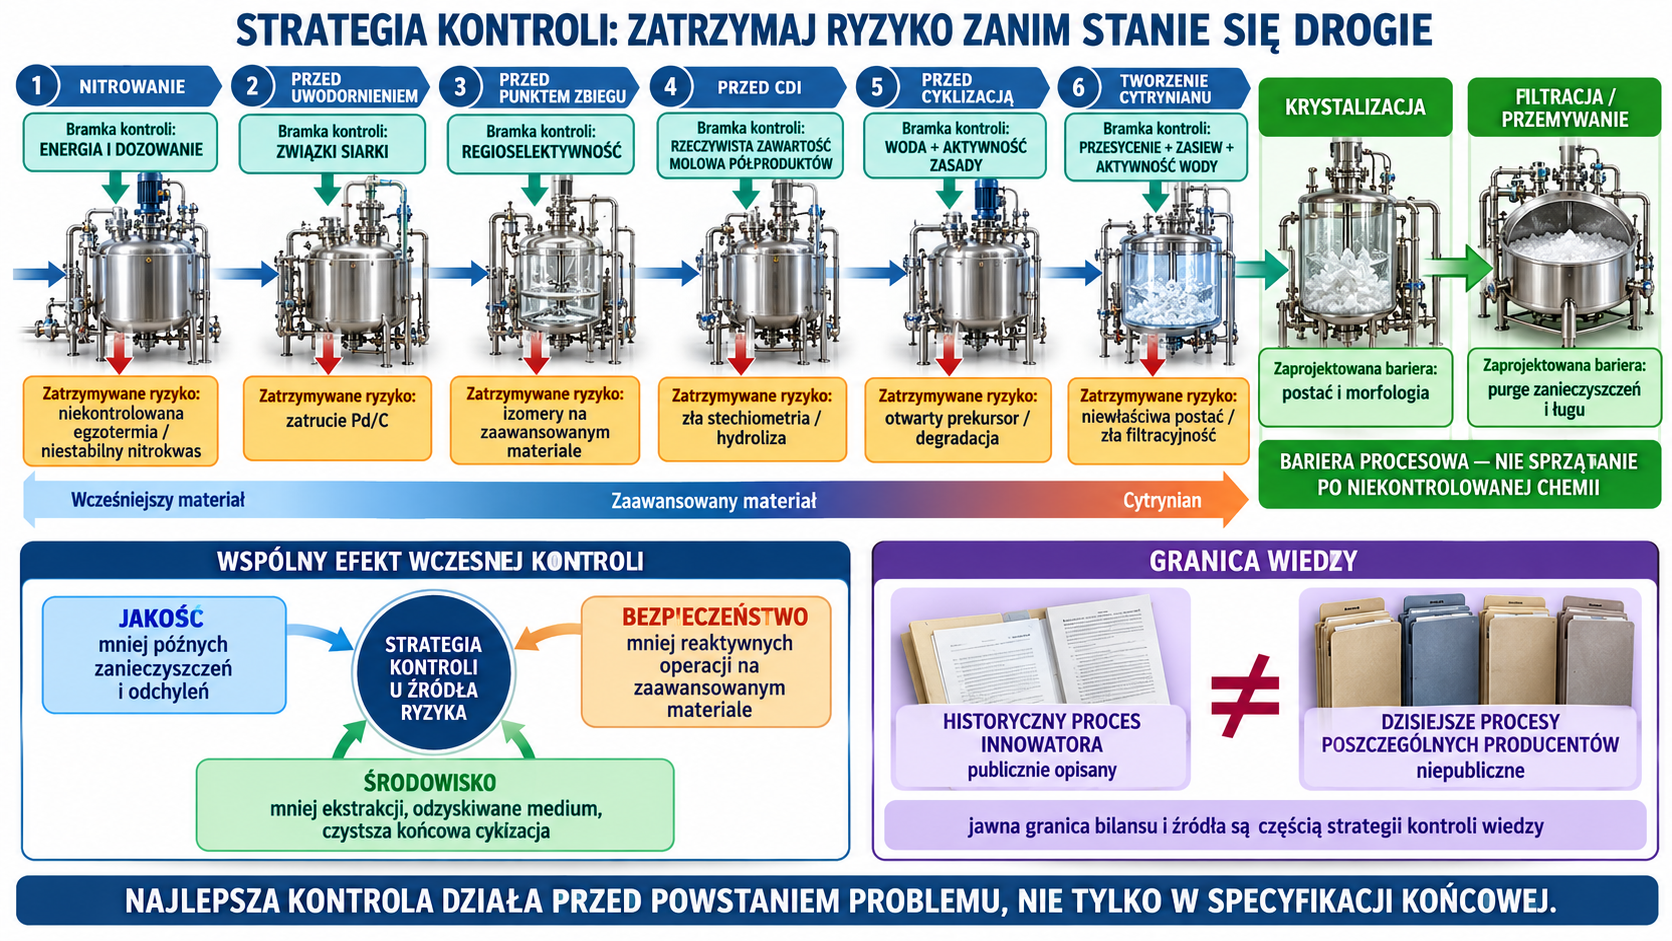
Najbardziej odporna droga nie próbuje usunąć wszystkich problemów na końcu. Kontroluje energię nitrowania, siarkę przed uwodornieniem, regioselektywność przed kosztownym punktem zbiegu, rzeczywistą moc półproduktów przed CDI, wodę przed cyklizacją oraz przesycenie przy tworzeniu soli. Krystalizacje i filtracje są zaprojektowanymi barierami, a nie sprzątaniem po niekontrolowanej chemii.
Proces sildenafilu pokazuje też, że jakość, bezpieczeństwo i środowisko mogą poprawiać się jednocześnie: mniej reaktywnych operacji na zaawansowanym materiale, mniej ekstrakcji, jeden odzyskiwany rozpuszczalnik w teleskopowym ciągu i czysta końcowa cyklizacja. Warunkiem jest jednak jawna granica bilansu i uczciwe rozdzielenie historycznego procesu innowatora od dzisiejszych niepublicznych procesów poszczególnych producentów.
Źródła
- The Chemical Development of the Commercial Route to Sildenafil: A Case History
- The Development of an Environmentally Benign Synthesis of Sildenafil Citrate and Its Assessment by Green Chemistry Metrics
- Patent EP0916675: Process for Preparing Sildenafil
- Patent EP0463756: Pyrazolopyrimidinone Antianginal Agents
- EMA: Mysildecard — Public Assessment Report
- EMA: Sildenafil Actavis — Public Assessment Report
- EMA: Granpidam — Public Assessment Report
- EMA: Sildenafil FGK — Withdrawal Assessment Report
- ICH Q3C(R9): Impurities — Guideline for Residual Solvents
- ICH Q3D(R2): Guideline for Elemental Impurities
- ICH M7(R2): Assessment and Control of DNA Reactive (Mutagenic) Impurities in Pharmaceuticals
- ICH Q11: Development and Manufacture of Drug Substances
- The E Factor 25 Years On: The Rise of Green Chemistry and Sustainability