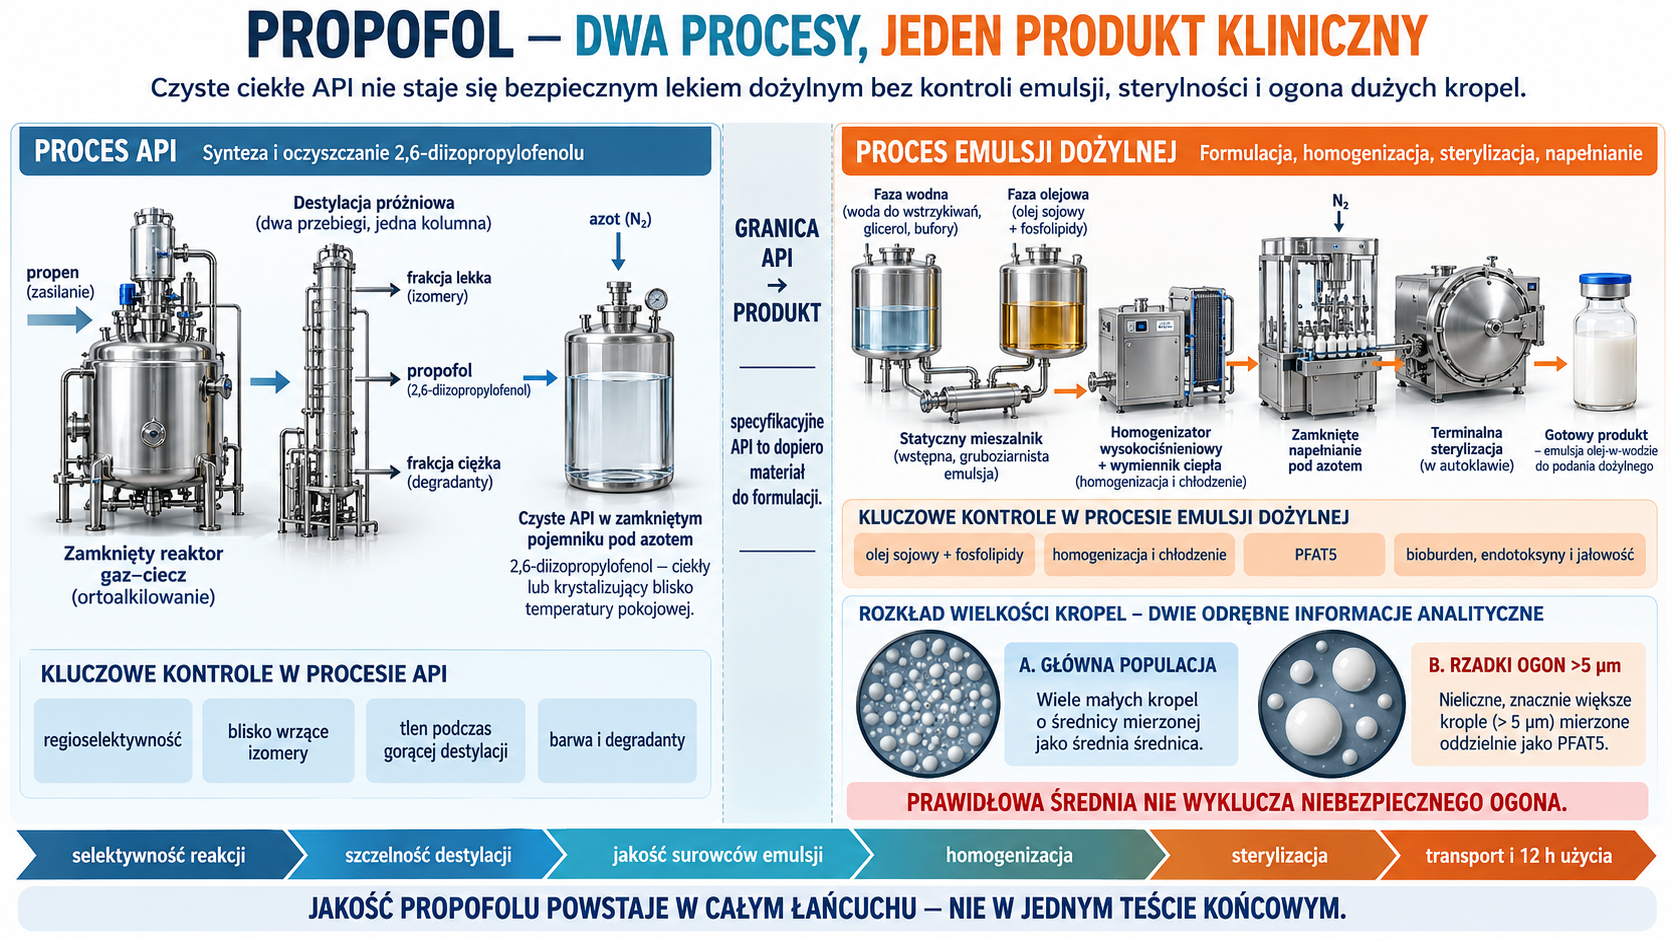
Propofol pokazuje dwie zupełnie różne trudności technologiczne po obu stronach granicy API–produkt. Substancja czynna, 2,6-diizopropylofenol, jest małą achiralną cząsteczką, lecz po alkilowaniu fenolu lub 2-izopropylofenolu trzeba oddzielić blisko wrzące izomery, produkty nadalkilowania i związki tworzone przez tlen podczas gorącej destylacji. Z kolei produkt dożylny jest nieprzezroczystą emulsją olej w wodzie. Nie wystarcza w nim prawidłowe stężenie propofolu: trzeba odtwarzalnie wytworzyć submikrometrowe krople, ograniczyć rzadki ogon kropel większych niż 5 µm, zachować stabilność po obróbce cieplnej i transporcie oraz zapewnić jałowość matrycy sprzyjającej wzrostowi drobnoustrojów.
Publiczna rodzina API prowadzi przez selektywną ortoalkilację 2-izopropylofenolu propenem z katalizatorem glinowym. Jeden przykład wykorzystuje 50 g 2-izopropylofenolu, 5 g glinu, 2 l suchego toluenu oraz ciśnienie propenu 1,5–2,0 MPa w 90–100°C przez 3 h. Patent raportuje 99,9% HPLC po obróbce, ale nie podaje masy produktu, więc nie pozwala obliczyć rzeczywistej wydajności. Znacznie pełniej udokumentowano oczyszczanie: dwie ciągłe destylacje prowadzone kolejno w tej samej kolumnie najpierw usuwają lekkie składniki górą, a potem odbierają propofol jako destylat, pozostawiając ciężkie składniki w dole. Ciągłość skraca czas gorącego przetrzymania, a szczelna atmosfera obojętna ogranicza powstawanie chinonu i nienasyconych pochodnych.
Ilościową osią części produktowej jest historyczny patent Zeneca na emulsję z EDTA. Faza wodna zawiera glicerol, EDTA, NaOH i wodę do wstrzykiwań, a faza olejowa — 10% oleju sojowego, 1% propofolu i 1,2% fosfolipidów jaja. Fazy przygotowuje się odpowiednio w około 65 i 75°C, filtruje pod kątem cząstek, łączy przez mieszalnik statyczny, a następnie recyrkuluje przez homogenizator wysokociśnieniowy z chłodzeniem do średniej wielkości około 250 nm. Po chłodzeniu emulsję filtruje się, napełnia pod azotem i autoklawuje. To publiczna rodzina procesu zgodna składem z dzisiejszym Diprivanem, nie dowód, że wszystkie ujawnione parametry są nadal parametrami zatwierdzonej instalacji.
Najważniejszym CQA fizycznym nie jest sama średnia. USP <729> rozdziela średnią średnicę kropel, która nie może przekraczać 500 nm, od PFAT5 — objętościowego udziału tłuszczu w kroplach większych niż 5 µm, który nie może przekraczać 0,05%. Te dwa wyniki pochodzą z metod czułych na inne części rozkładu. Partia może mieć prawidłową średnią i jednocześnie niebezpieczny ogon. Dlatego historia homogenizacji, fosfolipidy, pH, wolne kwasy tłuszczowe, sterylizacja, zamrażanie, wibracje i czas po otwarciu muszą być rozumiane jako jedna strategia kontroli, a nie niezależne testy końcowe.
1. Co jest produktem procesu i co rzeczywiście wiadomo
Cząsteczka API i konsekwencje jej właściwości
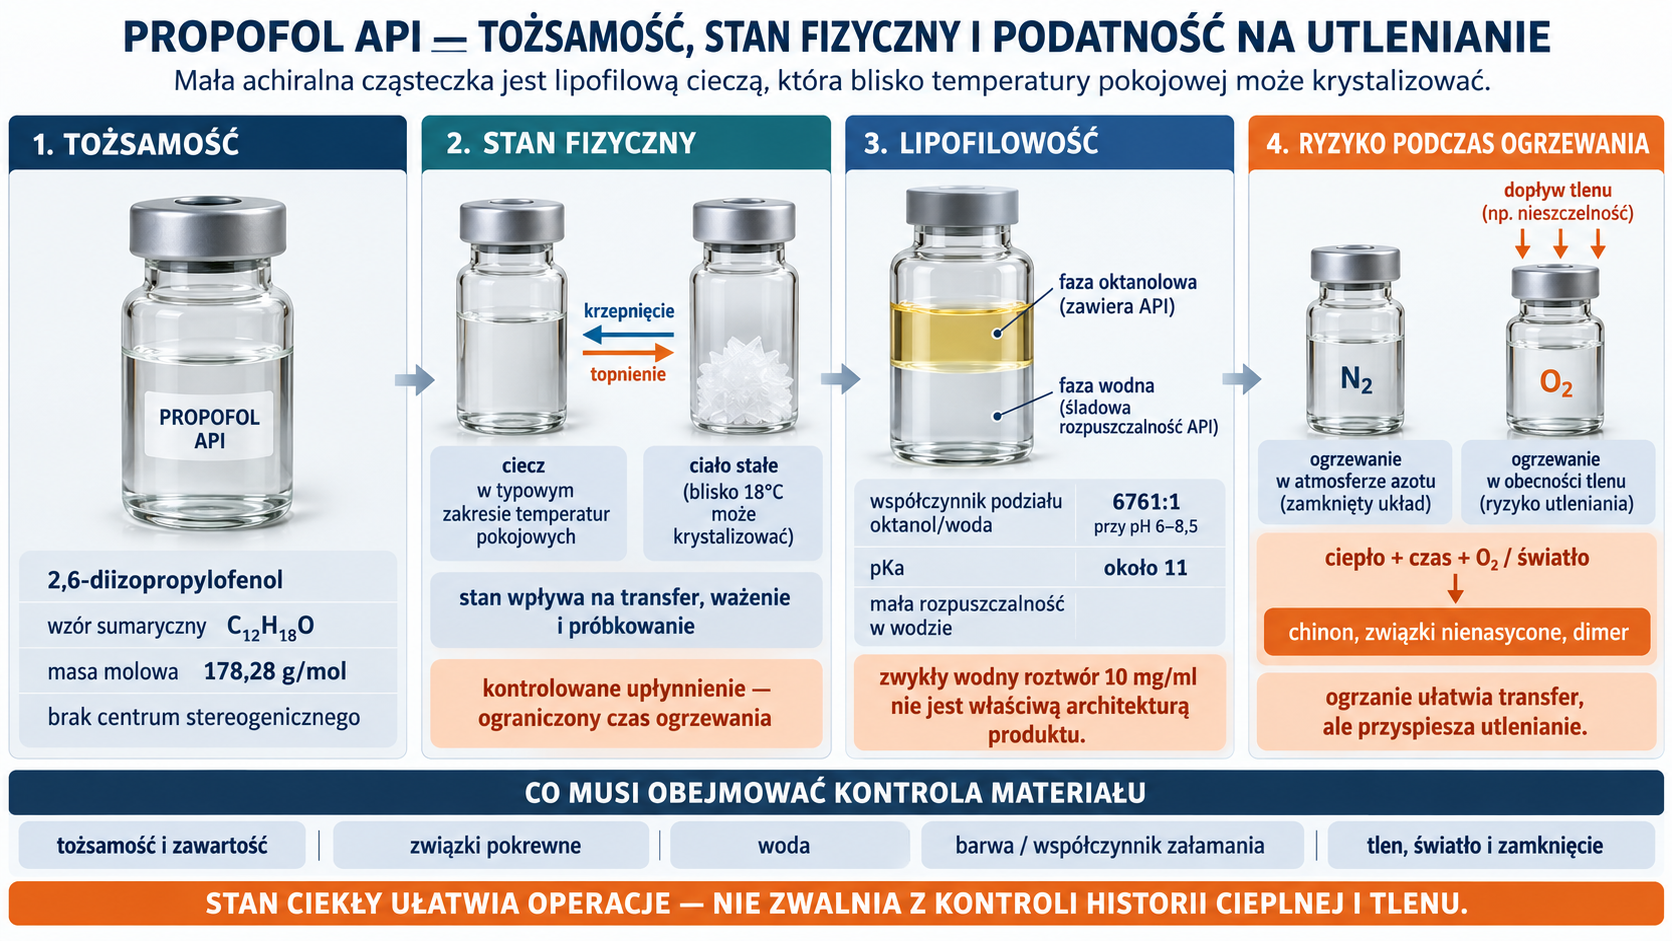
Propofol ma wzór C₁₂H₁₈O, masę molową 178,28 g/mol i strukturę 2,6-diizopropylofenolu. Nie ma centrum stereogenicznego ani soli farmaceutycznej używanej w produkcie. Dwie grupy izopropylowe osłaniają fenol, zwiększają lipofilowość i obniżają temperaturę topnienia. W temperaturze pokojowej materiał jest bezbarwną lub prawie bezbarwną cieczą; blisko 18°C może krystalizować. Zmienny stan fizyczny ma praktyczne znaczenie dla transferu, ważenia i reprezentatywnego próbkowania. Ogrzewanie potrzebne do upłynnienia musi być ograniczone czasowo, bo jednocześnie przyspiesza utlenianie.
Aktualny podgląd monografii USP definiuje zawartość propofolu w zakresie 98,0–102,0% i wymienia wzorce propofolu oraz związków pokrewnych A, B i C. Historyczne materiały USP identyfikowały je odpowiednio jako dimer fenolowy 3,3′,5,5′-tetraizopropylowy, 2,6-diizopropylo-1,4-benzochinon i eter 2,6-diizopropylofenylowo-izopropylowy. Nazwy te są użyteczne do zrozumienia mechanizmu, lecz specyfikację serii zawsze trzeba oprzeć na obowiązującym wydaniu monografii i zatwierdzonym dossier, a nie na dawnym katalogu wzorców.
Współczynnik podziału oktanol/woda podany w aktualnej etykiecie wynosi 6761:1 przy pH 6–8,5, pKa około 11, a rozpuszczalność w wodzie jest mała. To wyklucza zwykły wodny roztwór 10 mg/ml bez odmiennego systemu solubilizacji. W Diprivanie propofol znajduje się głównie w olejowych kroplach, nie jako rozpuszczona molekularnie substancja w fazie ciągłej. Niewielka wolna frakcja wodna nadal ma znaczenie dla porównywalności formulacji, oddziaływania z zestawem infuzyjnym i bólu przy podaniu.
Aktualny produkt referencyjny
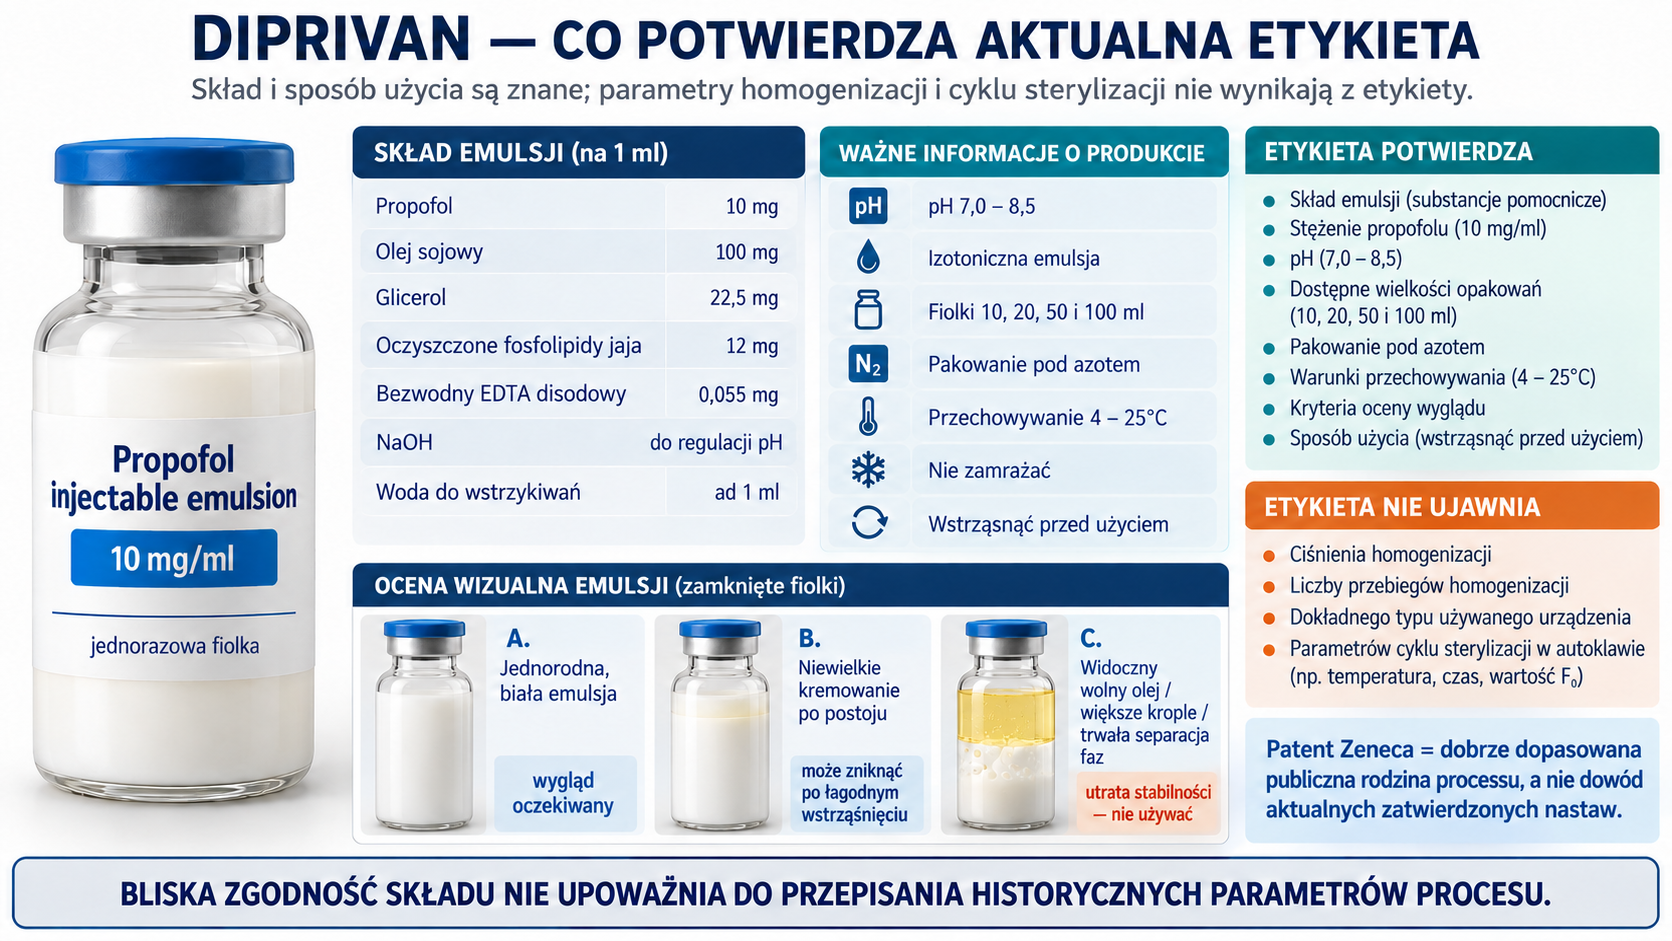
Aktualna amerykańska etykieta Diprivanu, zaktualizowana we wrześniu 2025 r., opisuje sterylną, niepirogenną, białą lub prawie białą jednorodną emulsję dożylną. Każdy mililitr zawiera:
- 10 mg propofolu;
- 100 mg oleju sojowego;
- 22,5 mg glicerolu;
- 12 mg oczyszczonych fosfolipidów jaja;
- 0,055 mg bezwodnego EDTA disodowego, oznaczanego na etykiecie jako około 0,05 mg/ml inhibitora wzrostu mikroorganizmów;
- NaOH do regulacji pH i wodę do wstrzykiwań.
Produkt jest izotoniczny, ma pH 7,0–8,5 i występuje w jednorazowych fiolkach 10, 20, 50 i 100 ml, czyli odpowiednio 100, 200, 500 i 1000 mg propofolu. Etykieta potwierdza pakowanie pod azotem, przechowywanie w 4–25°C, zakaz zamrażania i konieczność wstrząśnięcia przed użyciem. Niewielkie śmietankowanie po staniu może zniknąć po wstrząśnięciu; widoczne duże krople, agregaty lub trwały rozdział faz oznaczają utratę stabilności i dyskwalifikują produkt.
Skład etykietowy nie ujawnia sposobu wytwarzania. Jego bliska zgodność z przykładem patentowym Zeneca pozwala potraktować patent jako dobrze dopasowaną publiczną rodzinę technologii, ale nie dowodzi niezmienności temperatur, urządzeń, liczby przejść ani cyklu sterylizacji po kolejnych transferach i zmianach rejestracyjnych.
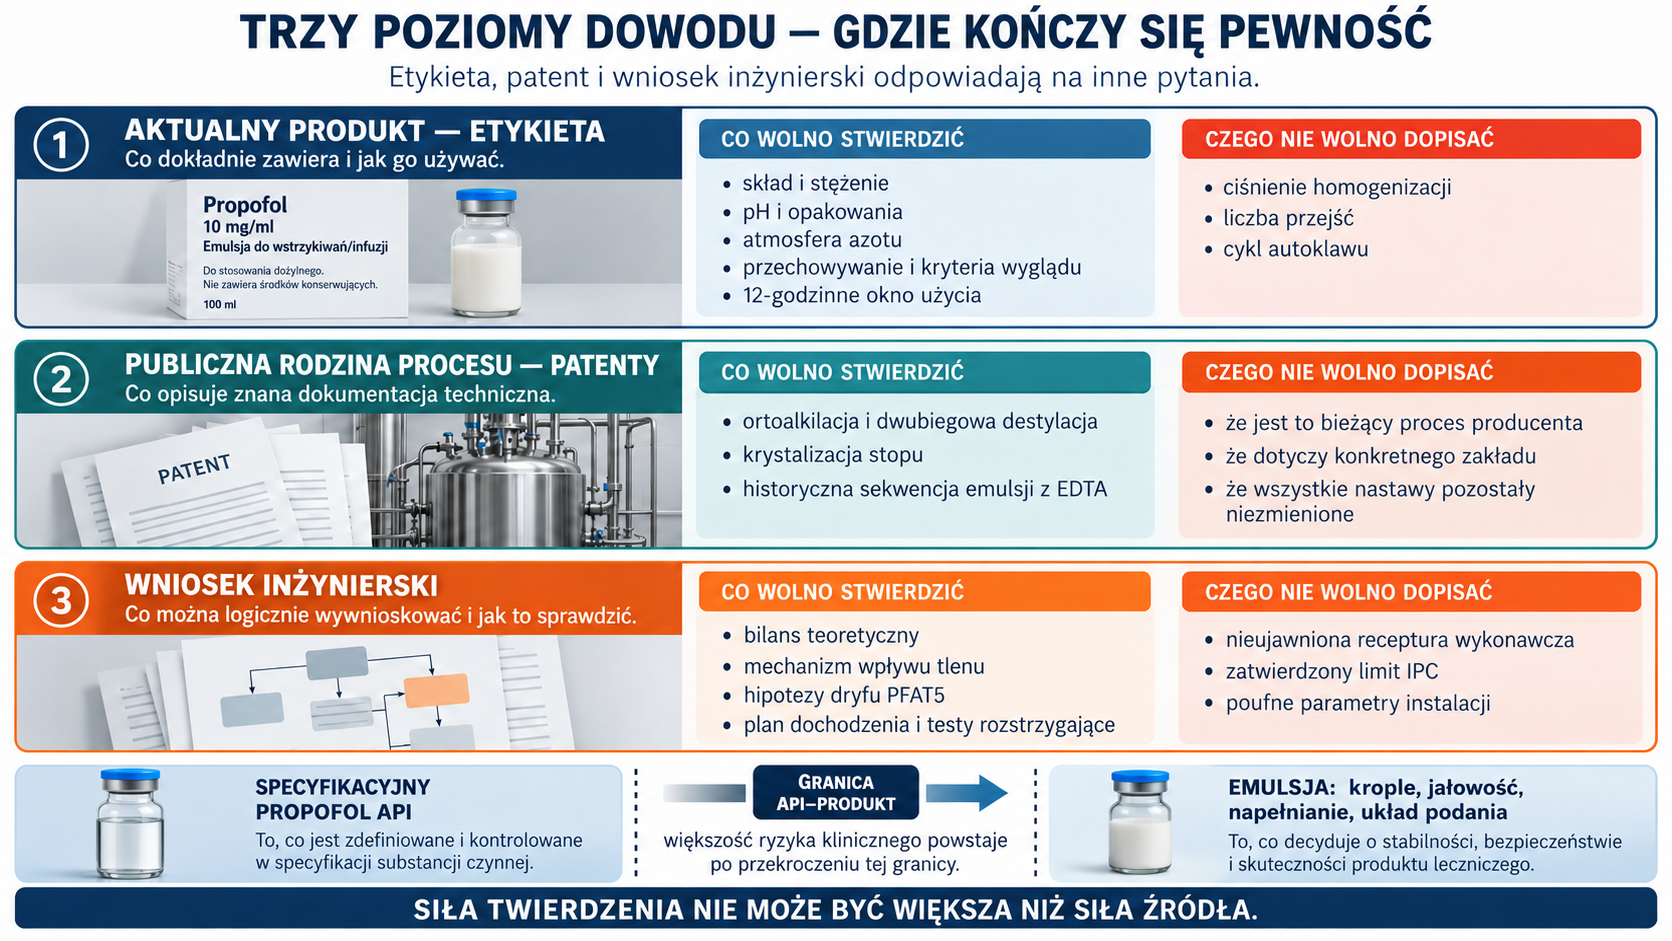
Trzy poziomy pewności
| Poziom dowodu | Co można stwierdzić | Granica twierdzenia |
|---|---|---|
| Konkretny aktualny produkt | skład, stężenie, pH, opakowania, atmosfera azotu, warunki przechowywania, kryteria oględzin i 12-godzinne okno użycia Diprivanu | etykieta nie ujawnia ciśnienia homogenizacji ani cyklu autoklawu |
| Publiczna rodzina procesu | szczegółowa ortoalkilacja, dwubiegowa destylacja, krystalizacja stopu oraz wytwarzanie emulsji z EDTA | patent nie jest automatycznie procesem aktualnego producenta lub konkretnego zakładu |
| Wniosek inżynierski | bilanse teoretyczne, rola przecieku powietrza, przyczyny dryfu PFAT5 i plan dochodzenia | wniosek nie może uzupełniać nieujawnionej receptury ani limitu IPC |
Granica API–produkt jest tu wyjątkowo wyraźna. Specyfikacyjny propofol jest końcem procesu substancji czynnej. Rozpuszczenie go w oleju, wytworzenie kropli, homogenizacja, zapewnienie jałowości, napełnienie i kwalifikacja układu podania należą do produktu leczniczego. Ogólne zasady tego przejścia opisuje artykuł Od API do produktu leczniczego, lecz w przypadku propofolu to właśnie ta granica tworzy większość ryzyka klinicznego.
2. Ortoalkilacja: skąd bierze się propofol i jego izomery
Klasyczna logika Friedla–Craftsa
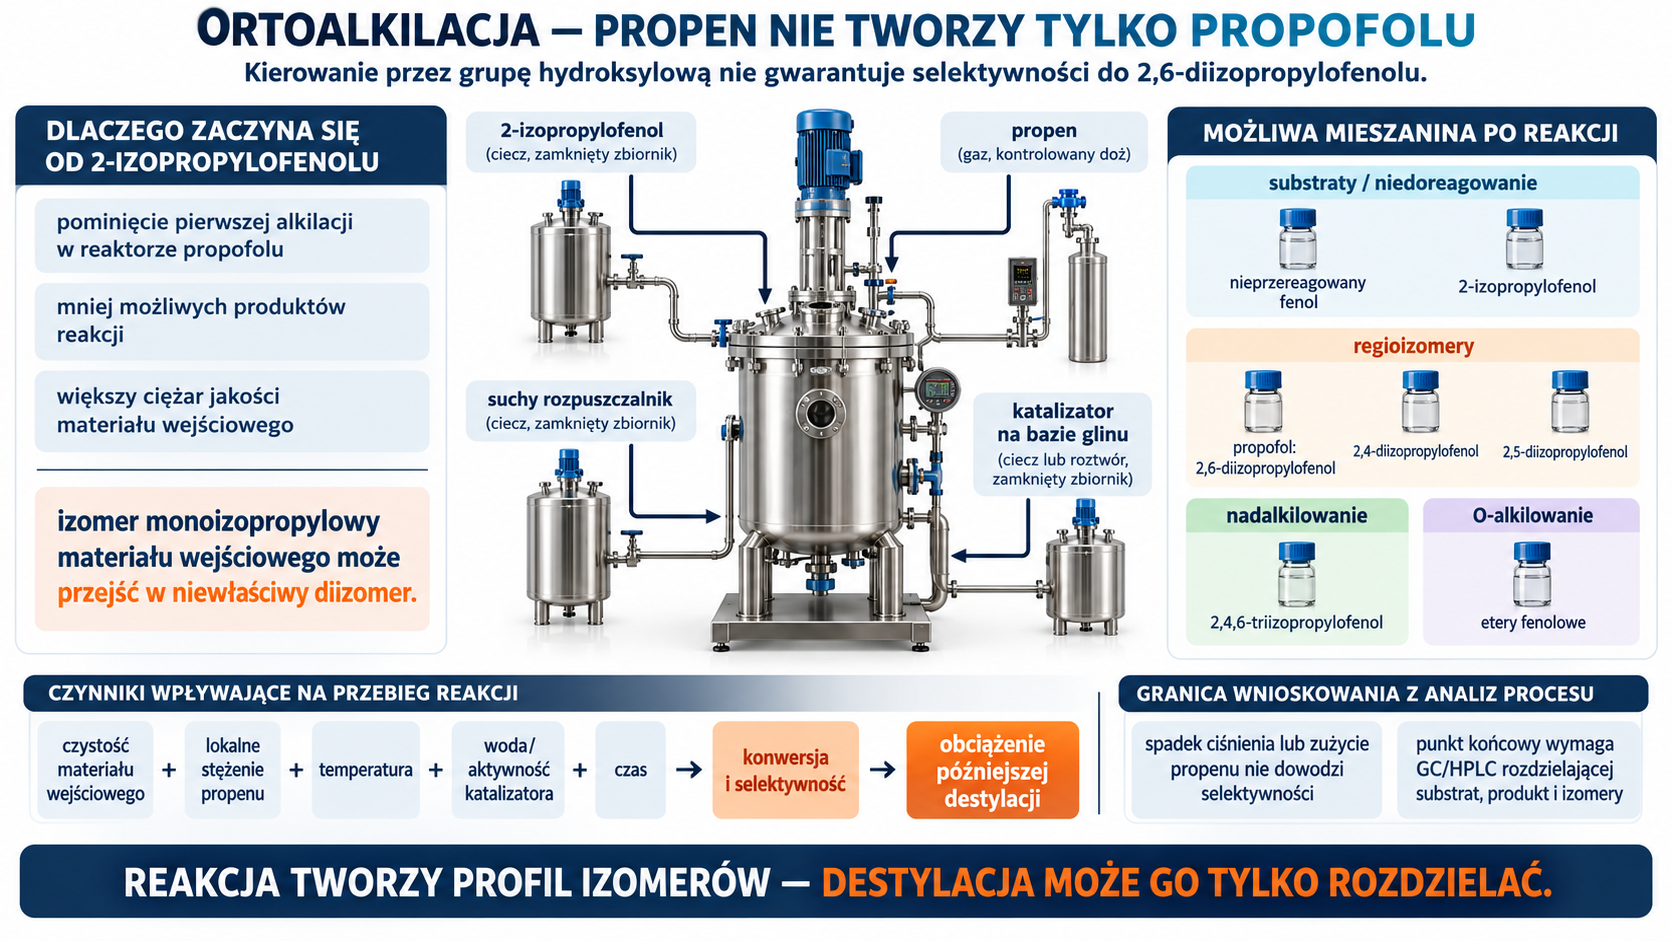
Przemysłowa rodzina procesu opiera się na alkilowaniu fenolu propenem. Grupa hydroksylowa kieruje podstawienie w pozycje orto i para, ale sama reguła kierowania nie gwarantuje selektywności do 2,6-diizopropylofenolu. W mieszaninie mogą pozostać fenol i 2-izopropylofenol oraz powstawać 2,4- i 2,5-diizopropylofenol, 2,4,6-triizopropylofenol i etery fenolowe. Druga grupa izopropylowa jest potrzebna w drugiej pozycji orto; podstawienie para i trzecie podstawienie tworzą zanieczyszczenia o właściwościach fizycznych bardzo podobnych do produktu.
Najstarsze patenty prowadziły reakcję fenolu z propenem na katalizatorach glinowych w wysokiej temperaturze. Nowsza rodzina CN102503776A zaczyna od wysoko czystego 2-izopropylofenolu. Usunięcie pierwszego etapu z właściwego reaktora propofolu zmniejsza liczbę możliwych produktów, ale przenosi ciężar jakości na materiał wyjściowy: jego izomery monoizopropylowe mogą zostać przekształcone w niewłaściwe diizomery, których późniejsza destylacja jest trudna.
Ilościowy przykład z 2-izopropylofenolanem glinu
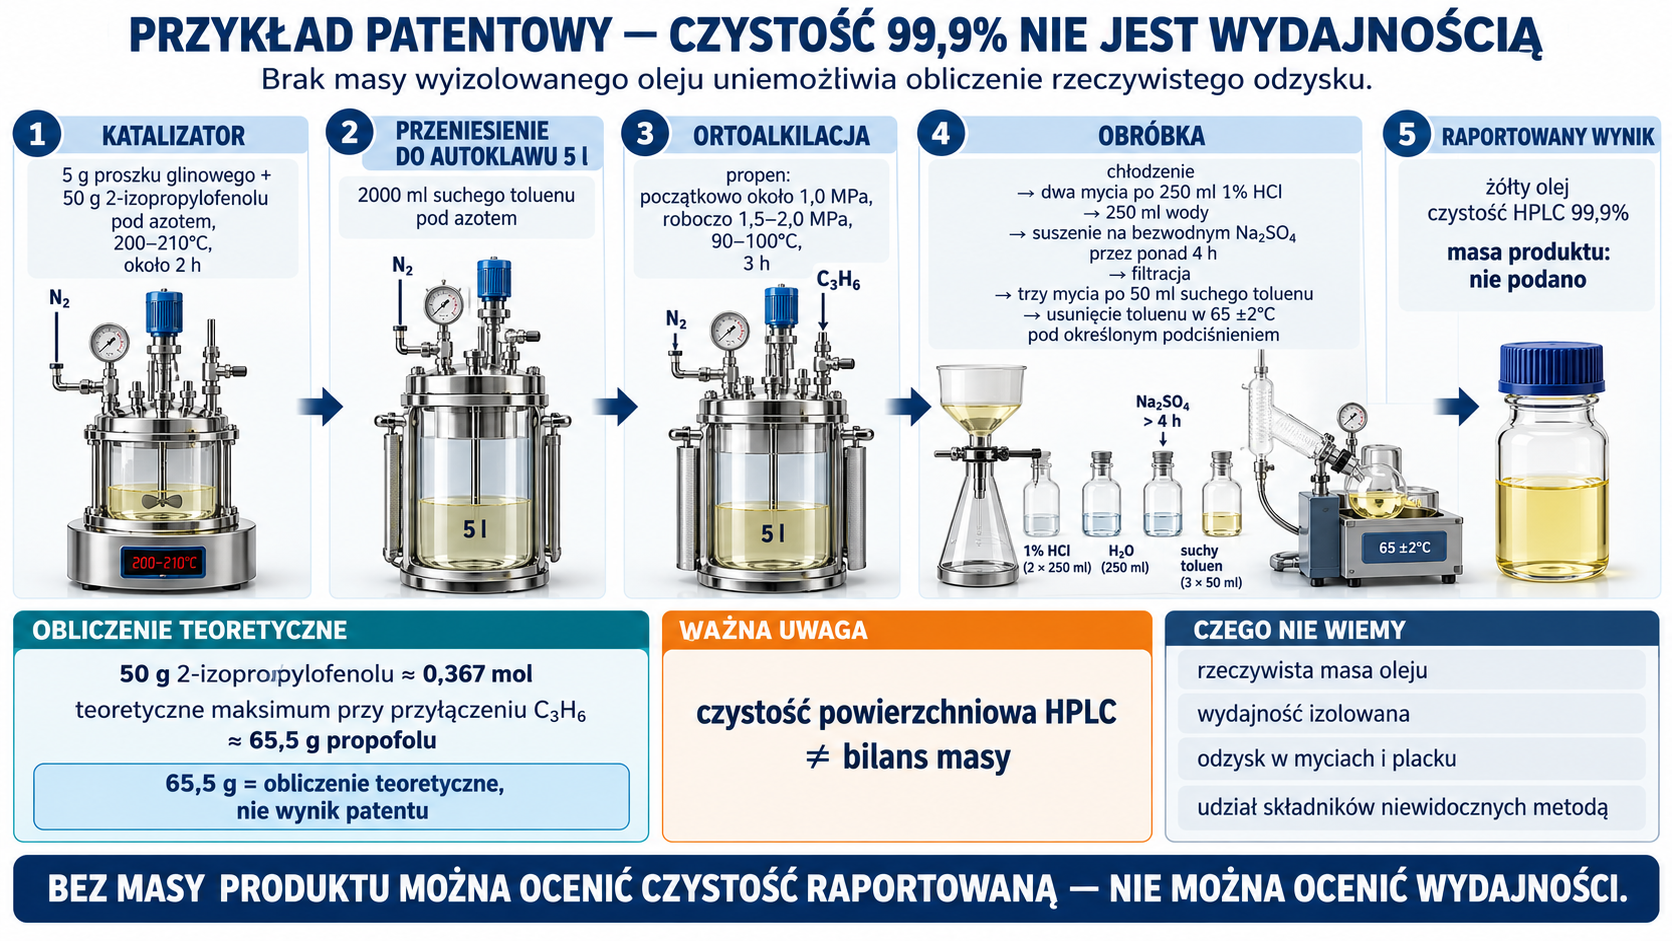
W przykładzie 1 do naczynia wprowadza się 5 g proszku glinowego i 50 g 2-izopropylofenolu. Pod azotem mieszaninę ogrzewa się do 200–210°C i utrzymuje pod chłodnicą około 2 h, otrzymując katalizator 2-izopropylofenolanowy. Po ochłodzeniu układ przenosi się przy użyciu 2000 ml suchego toluenu do autoklawu 5 l. Po przepłukaniu azotem podaje się propen do około 1,0 MPa, ogrzewa do 90–100°C, przy czym ciśnienie robocze osiąga 1,5–2,0 MPa, i miesza 3 h.
Po zakończeniu według TLC mieszaninę chłodzi się i spuszcza. Fazę organiczną przemywa się dwukrotnie po 250 ml 1% HCl, następnie 250 ml wody, suszy nad bezwodnym Na₂SO₄ przez ponad 4 h, filtruje, a placek przemywa trzykrotnie po 50 ml suchego toluenu. Toluenu pozbywa się w 65 ± 2°C przy podciśnieniu opisanym jako 0,08–0,10 MPa. Patent raportuje żółty olej o czystości HPLC 99,9%.
Ten przykład ma ważną lukę: nie podano masy oleju ani wydajności. 50 g 2-izopropylofenolu odpowiada około 0,367 mol i teoretycznie około 65,5 g propofolu, jeśli każdy mol przyłącza jedną jednostkę C₃H₆. Nie wiadomo jednak, ile produktu rzeczywiście wyizolowano ani czy wynik 99,9% oznacza normalizację powierzchni pików bez uwzględnienia substancji niewidocznych daną metodą. Własnego teoretycznego maksimum nie wolno przedstawić jako wyniku patentu.
Funkcja parametrów i aparatury
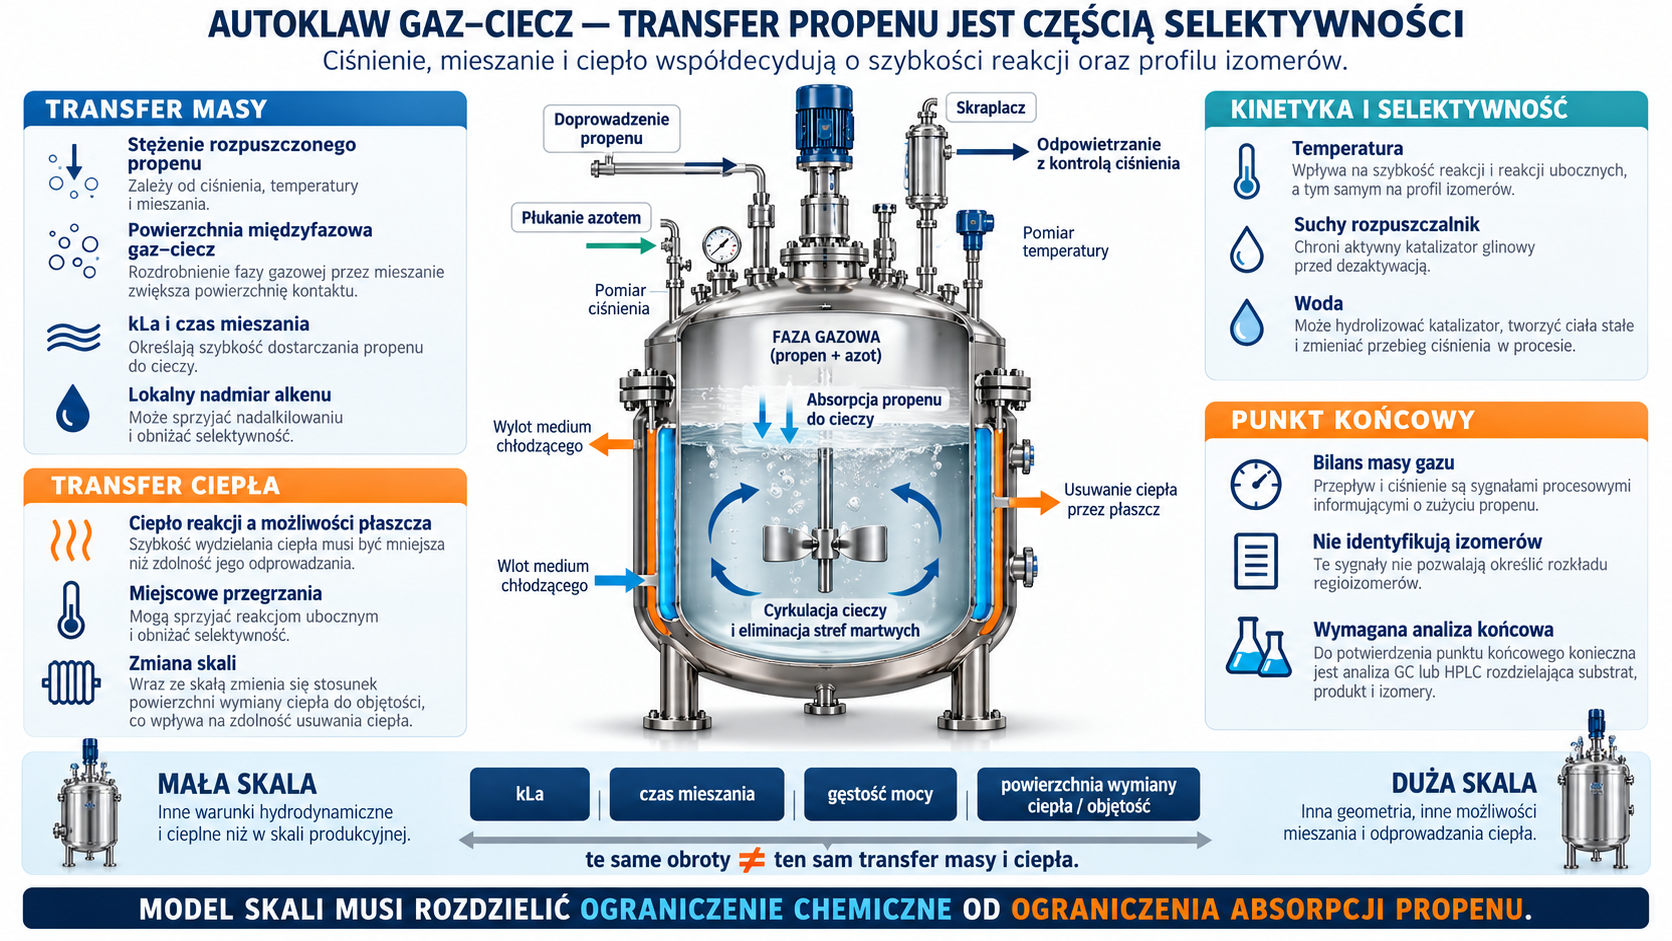
Autoklaw realizuje reakcję gaz–ciecz. Ciśnienie nie jest tylko warunkiem bezpieczeństwa: wpływa na rozpuszczone stężenie propenu, szybkość reakcji i lokalny nadmiar alkenu. Mieszadło musi zapewnić transfer masy bez tworzenia martwych stref przy katalizatorze. Temperatura steruje zarówno kinetyką alkilowania, jak i szybkością nadalkilowania oraz tworzenia eteru. Suchy rozpuszczalnik ogranicza hydrolizę aktywnego katalizatora glinowego; woda może zmienić konwersję, tworzyć osad i powodować zmienność ciśnienia.
Przy skali nie można zachować po prostu tych samych obrotów. Model powinien rozdzielić szybkość chemiczną od szybkości absorpcji propenu, porównać kLa, czas mieszania, gęstość mocy i powierzchnię wymiany ciepła. Zużycie propenu można obserwować bilansem masowym lub przepływem/ciśnieniem, ale spadek ciśnienia nie jest samodzielnym testem selektywności. Punkt końcowy wymaga GC lub HPLC zdolnego rozdzielić substrat, produkt i izomery.
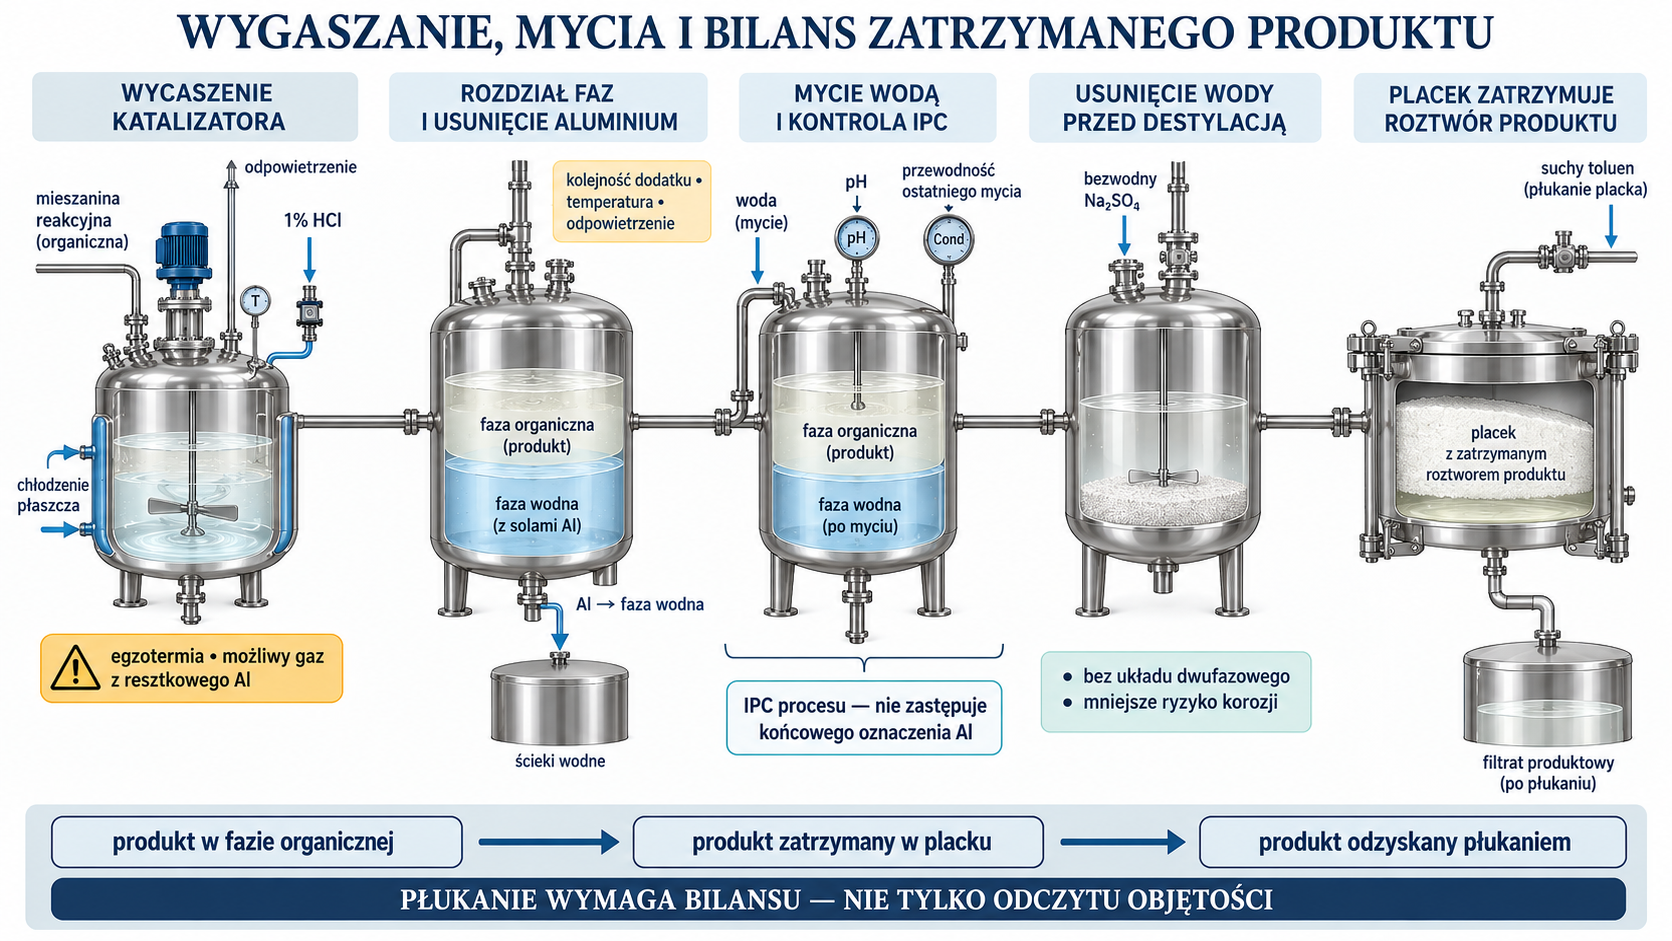
Przemycie 1% HCl wygasza katalizator i przenosi glin do fazy wodnej. Jest egzotermiczne i może wydzielać gaz z resztkowego glinu. Kolejność dodatku, temperatura, odpowietrzenie i szybkość mieszania muszą być zdefiniowane. Następne mycie wodą usuwa kwas i sole; przewodność lub pH ostatniego mycia może pełnić funkcję IPC, ale nie zastępuje końcowego oznaczenia glinu. Suszenie Na₂SO₄ chroni destylację przed układem dwufazowym i korozją, lecz placek zatrzymuje roztwór produktu, dlatego płukanie wymaga bilansu.
Alternatywa regioselektywna przez kwas 4-hydroksybenzoesowy
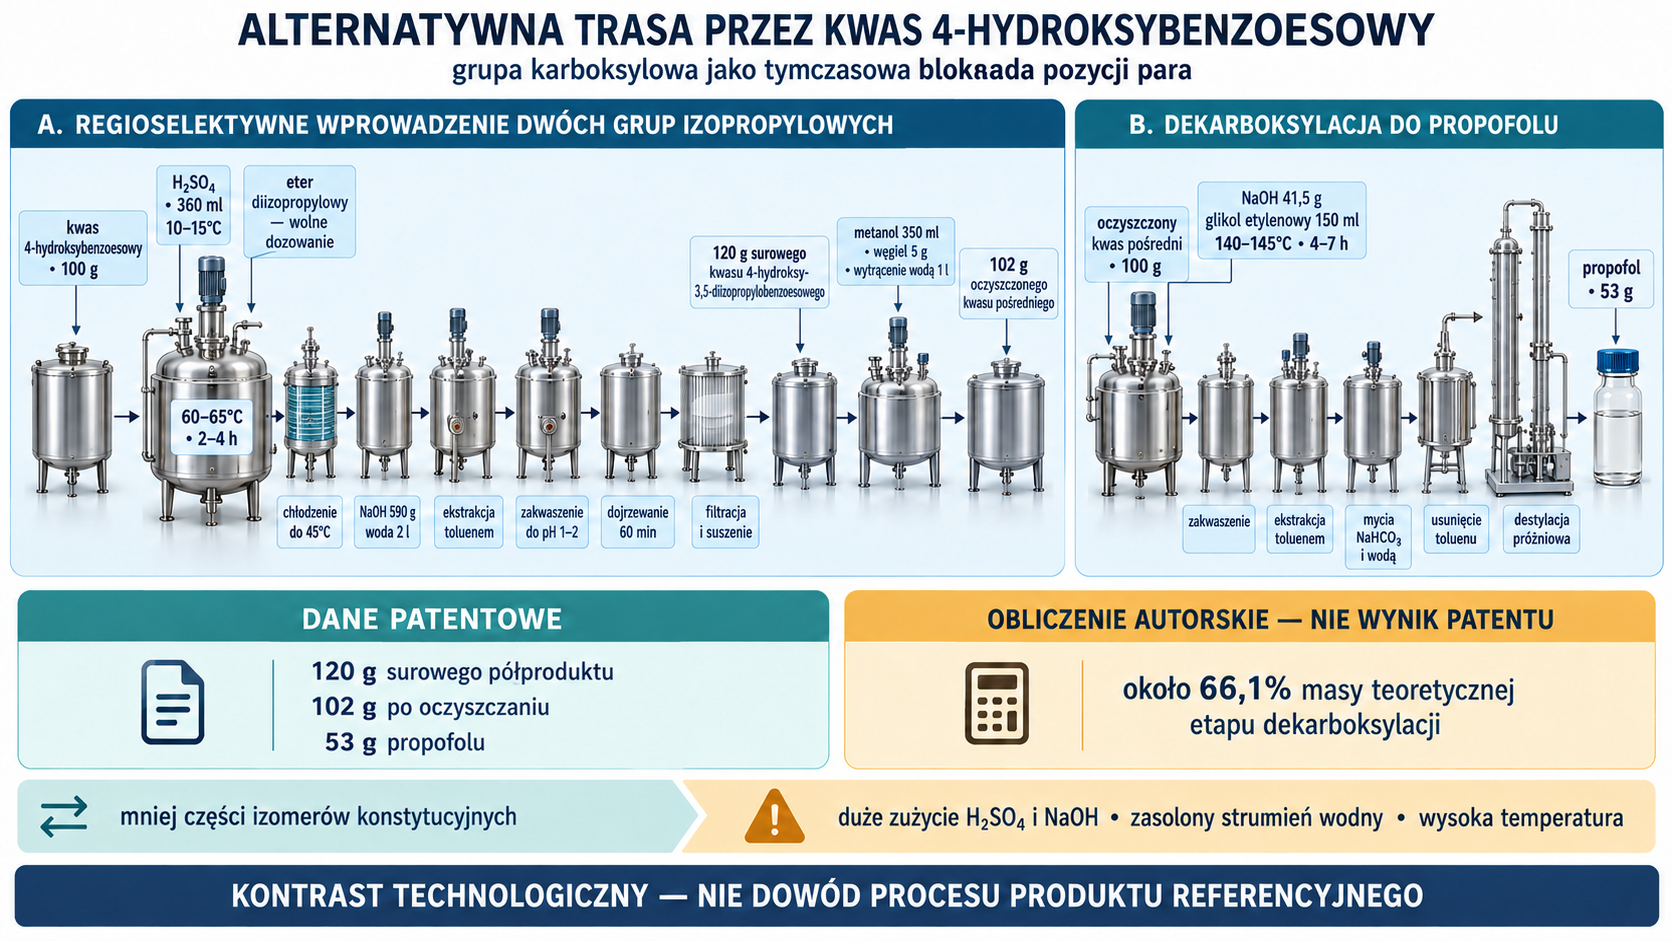
WO2013035103A1 wykorzystuje grupę karboksylową jako tymczasową blokadę pozycji para. W przykładzie 100 g kwasu 4-hydroksybenzoesowego dodaje się porcjami do 360 ml H₂SO₄ w 10–15°C, wolno dozuje eter diizopropylowy, a po 10 min ogrzewa do 60–65°C na 2–4 h. Po chłodzeniu do 45°C dodaje się roztwór 590 g NaOH w 2 l wody, ekstrahuje neutralne składniki toluenem, zakwasza fazę wodną do pH 1–2, dojrzewa 60 min, filtruje i suszy. Otrzymuje się 120 g surowego kwasu 4-hydroksy-3,5-diizopropylobenzoesowego. Oczyszczanie 120 g materiału w 350 ml metanolu z 5 g węgla i wytrącenie 1 l wody daje 102 g.
Następnie 100 g oczyszczonego kwasu ogrzewa się z 41,5 g NaOH w 150 ml glikolu etylenowego do 140–145°C przez 4–7 h. Po zakwaszeniu, ekstrakcji toluenem, myciach wodorowęglanem i wodą, usunięciu toluenu i destylacji pod próżnią otrzymuje się 53 g propofolu. To około 66,1% teoretycznej masy dla etapu dekarboksylacji, obliczone z mas molowych; patent nie podaje tego procentu. Trasa ogranicza część izomerów konstytucyjnych, lecz zużywa duże ilości H₂SO₄ i NaOH, tworzy obciążony solami strumień wodny oraz wymaga wysokotemperaturowej dekarboksylacji. Jest technologicznym kontrastem, nie dowodem procesu produktu referencyjnego.
3. Dwubiegowa destylacja: główna bariera czystości API
Dlaczego jedna destylacja jest trudna
US5705039A opisuje surowy produkt ortoalkilacji zawierający typowo 60–80% propofolu, 1–4% fenolu, 7–21% 2-izopropylofenolu, 1–8% 2,4,6-triizopropylofenolu oraz do 4% innych fenoli i eterów. Składniki lekkie, produkt i składniki ciężkie trzeba rozdzielić mimo małych różnic lotności. Destylacja wsadowa w jednym kotle jest kapitałowo prosta, ale kolejne godziny gorącego przetrzymania zwiększają degradację. Dwie równoległe kolumny ciągłe skracają przetrzymanie, lecz podnoszą koszt inwestycji.
Patent proponuje dwa kolejne biegi ciągłe w tej samej kolumnie. W pierwszym surowiec jest podawany do środkowej strefy kolumny. Fenol, 2-izopropylofenol i inne lżejsze składniki wychodzą górą, a wzbogacony propofol jest odbierany z dołu, chłodzony i magazynowany pod atmosferą obojętną. Po zakończeniu kampanii kolumnę przełącza się. W drugim biegu wzbogacony półprodukt wraca jako wsad; tym razem propofol jest odbierany górą, a ciężkie izomery, triizopropylofenol i produkty degradacji zostają w cieczy dennej.
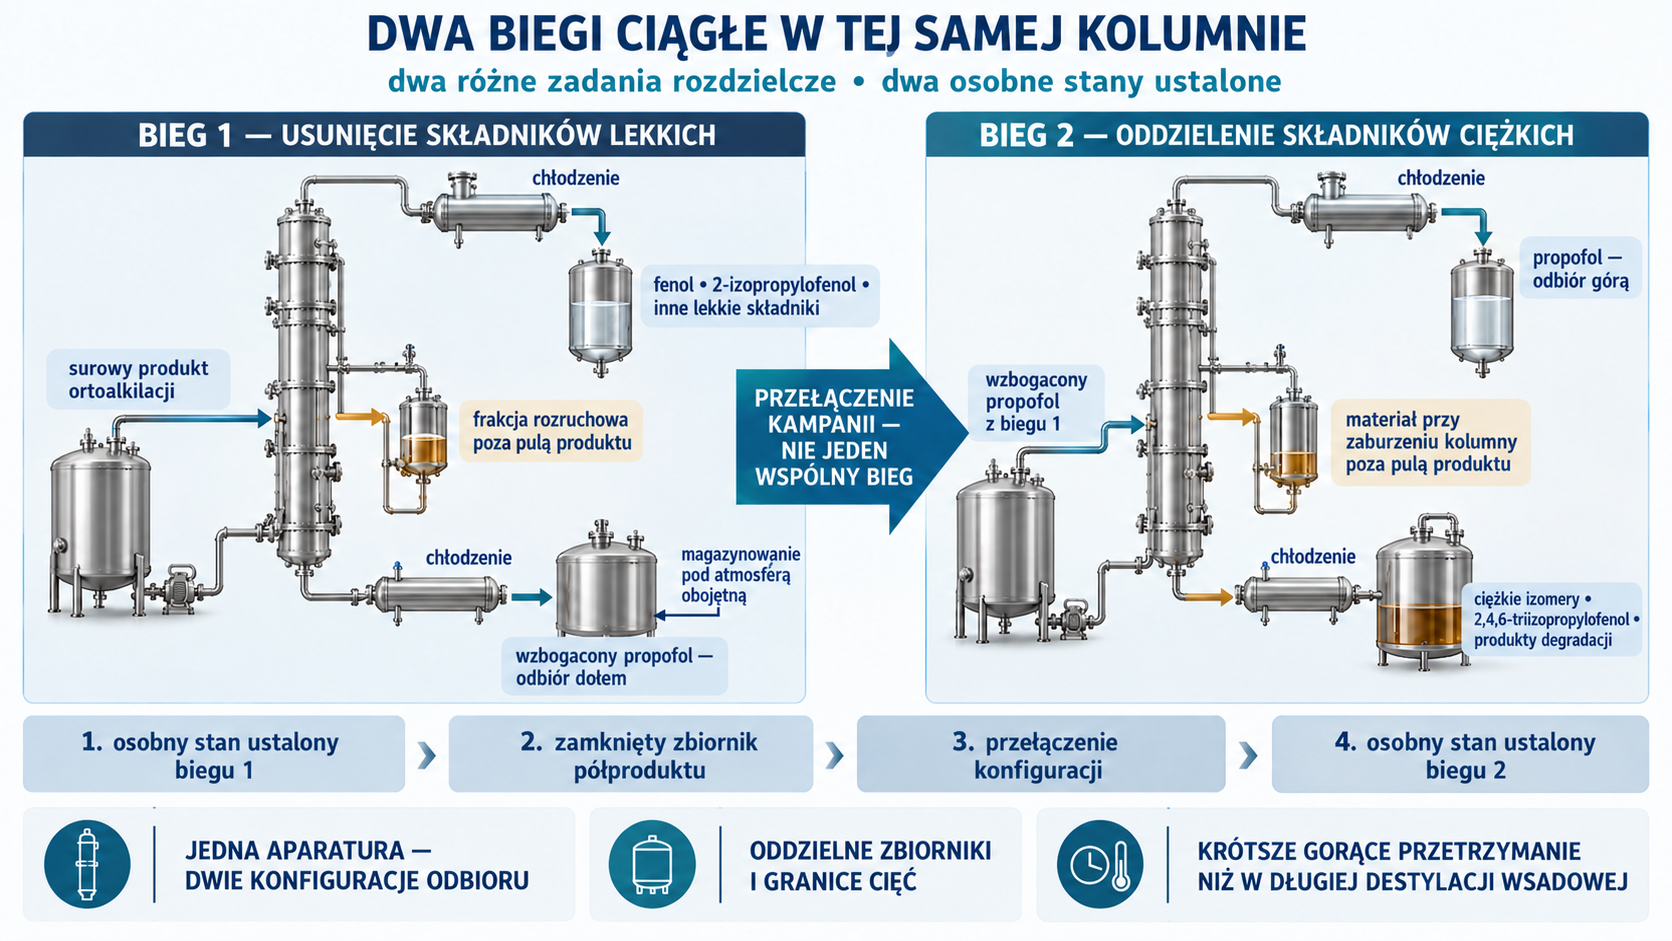
Ta organizacja procesu rozwiązuje dwa różne zadania w jednej aparaturze. Nie jest jednak destylacją „dwukrotną” w potocznym sensie. Wymaga oddzielnych stanów ustalonych, różnych warunków ciśnienia, dedykowanych zbiorników oraz procedury wykluczania frakcji rozruchowej i materiału powstałego przy zaburzeniu kolumny.
Publiczne parametry skali przemysłowej
Dla kolumny o średnicy 2 stóp, czyli około 0,61 m, wyposażonej w 50–60 półek teoretycznych patent podaje następujące typowe warunki:
| Parametr | Pierwszy bieg: lekkie górą | Drugi bieg: propofol górą |
|---|---|---|
| temperatura cieczy dennej | około 199°C | około 199°C |
| ciśnienie przy dnie | około 220 mmHg | około 138 mmHg |
| temperatura par u góry | około 157°C | nie podano typowej temperatury w zestawieniu |
| ciśnienie u góry | około 170 mmHg | około 120 mmHg |
| temperatura refluksu | około 95°C | około 88°C |
| typowy strumień wsadu | około 7,7 kg/min | około 8,2 kg/min |
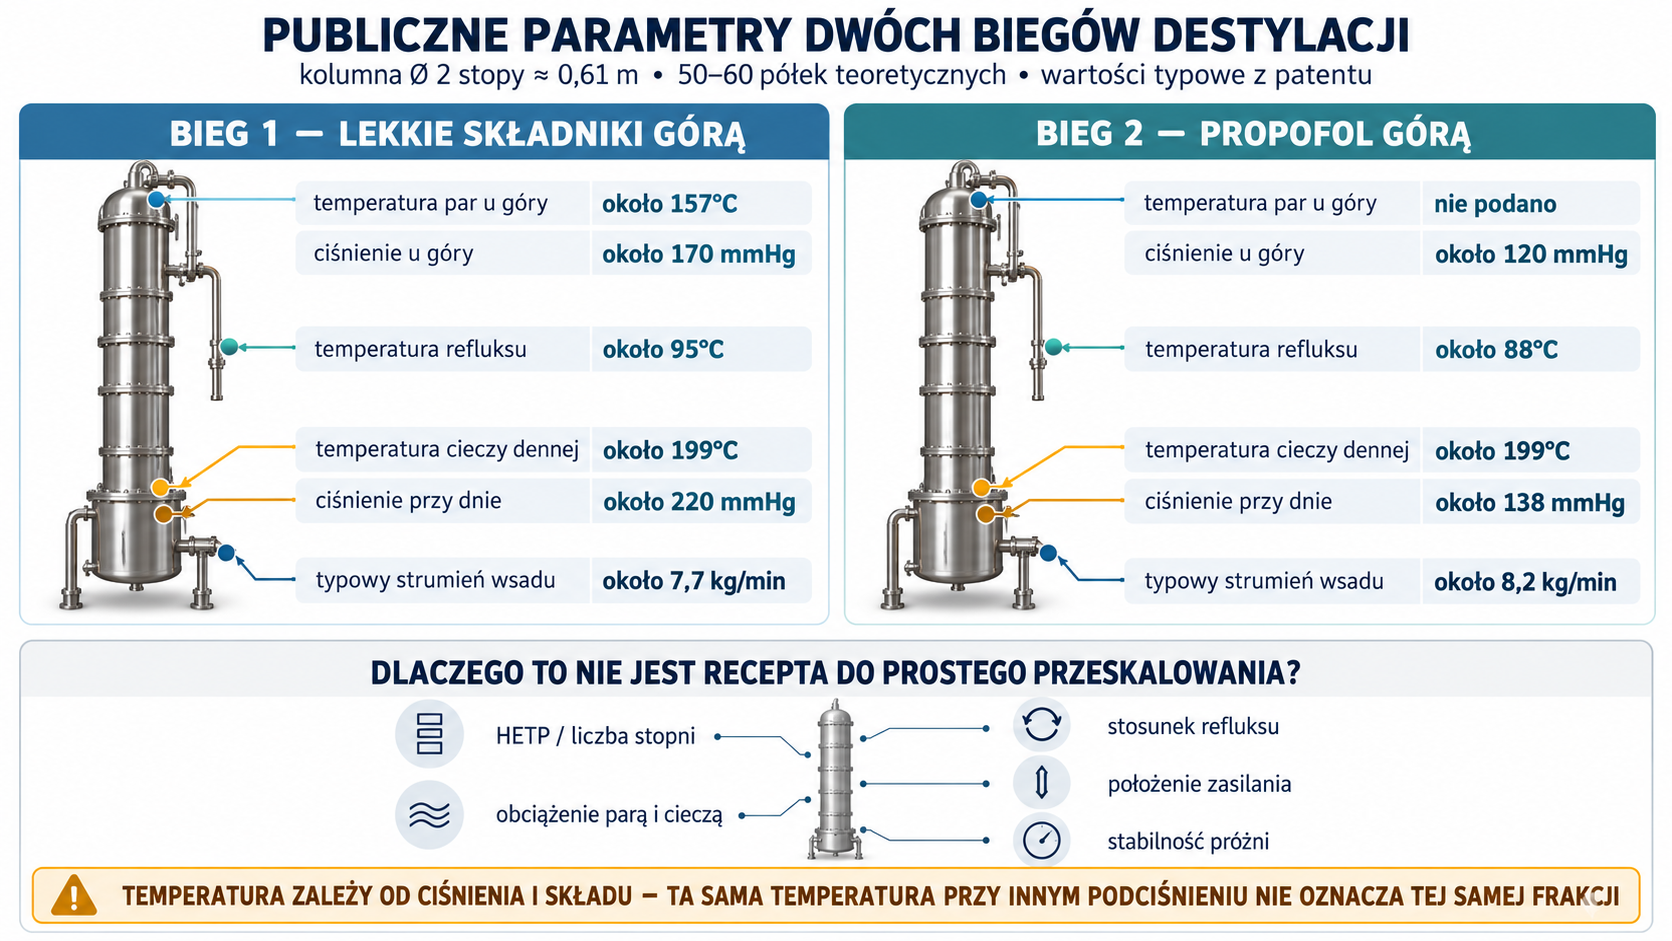
Wartości dotyczą konkretnej geometrii i liczby stopni, więc nie są receptą do przeskalowania przez proporcję objętości. Wydajność rozdziału zależy od wysokości równoważnej półce, obciążenia parą i cieczą, stosunku refluksu, położenia zasilania oraz stabilności próżni. Temperatura jest funkcją ciśnienia i składu; identyczna temperatura przy innym podciśnieniu nie oznacza identycznej frakcji.
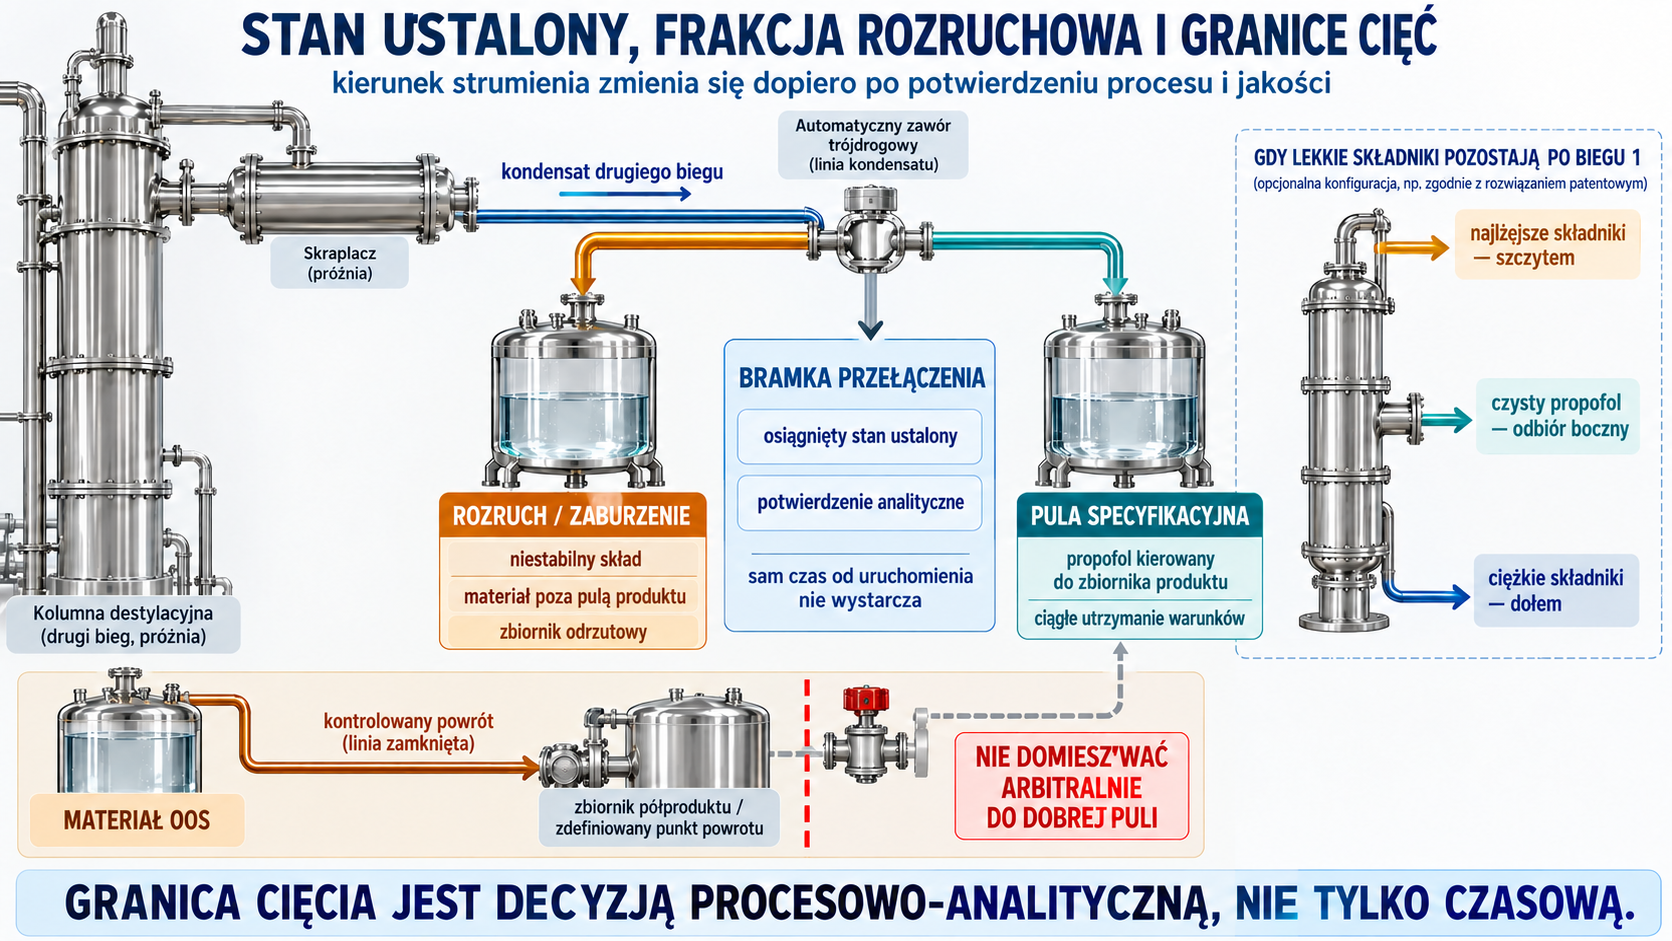
Kondensat na początku drugiego biegu trafia do zbiornika odrzutowego. Dopiero po osiągnięciu stanu ustalonego i potwierdzeniu analitycznym produkt kieruje się do zbiorników specyfikacyjnych. Materiał OOS może wrócić do zbiornika półproduktu zamiast zostać arbitralnie domieszany do dobrej puli. Gdy lekkie składniki pozostają w półprodukcie po pierwszym biegu, patent przewiduje boczny odbiór czystego propofolu w drugim biegu, a najlżejsze składniki nadal opuszczają kolumnę szczytem.
Tlen jest reagentem procesowym, jeśli dostanie się do instalacji
W temperaturze około 200°C niewielki przeciek powietrza nie jest wyłącznie problemem ochrony przed wybuchem. Patent identyfikuje produkty tworzone podczas destylacji: 2,6-diizopropylobenzochinon, 2-izopropylo-6-izopropenylofenol, 2,6-diizopropenylofenol i 2,2-dimetylo-4-izopropylo-1,3-benzodioksol. Badania wsadowe przy 200 mmHg, stosunku refluksu 5:1 i 8 h wykazały zależność poziomu markera 2-izopropylo-6-izopropenylofenolu od dopływu powietrza.
To prowadzi do ważnej strategii kontroli. Szczelność próżniową trzeba trendować nie tylko przez zdolność utrzymania ciśnienia, ale także przez przepływ gazu obojętnego, tlen w gazach i profil zanieczyszczeń. Uszczelnienia pomp, kołnierze, zawory próżniowe i zbiorniki odbiorcze są częścią jakości API. Azot w przestrzeni nad zbiornikiem nie wystarcza, jeśli powietrze zasysane jest przez nieszczelny kołnierz przy kolumnie.
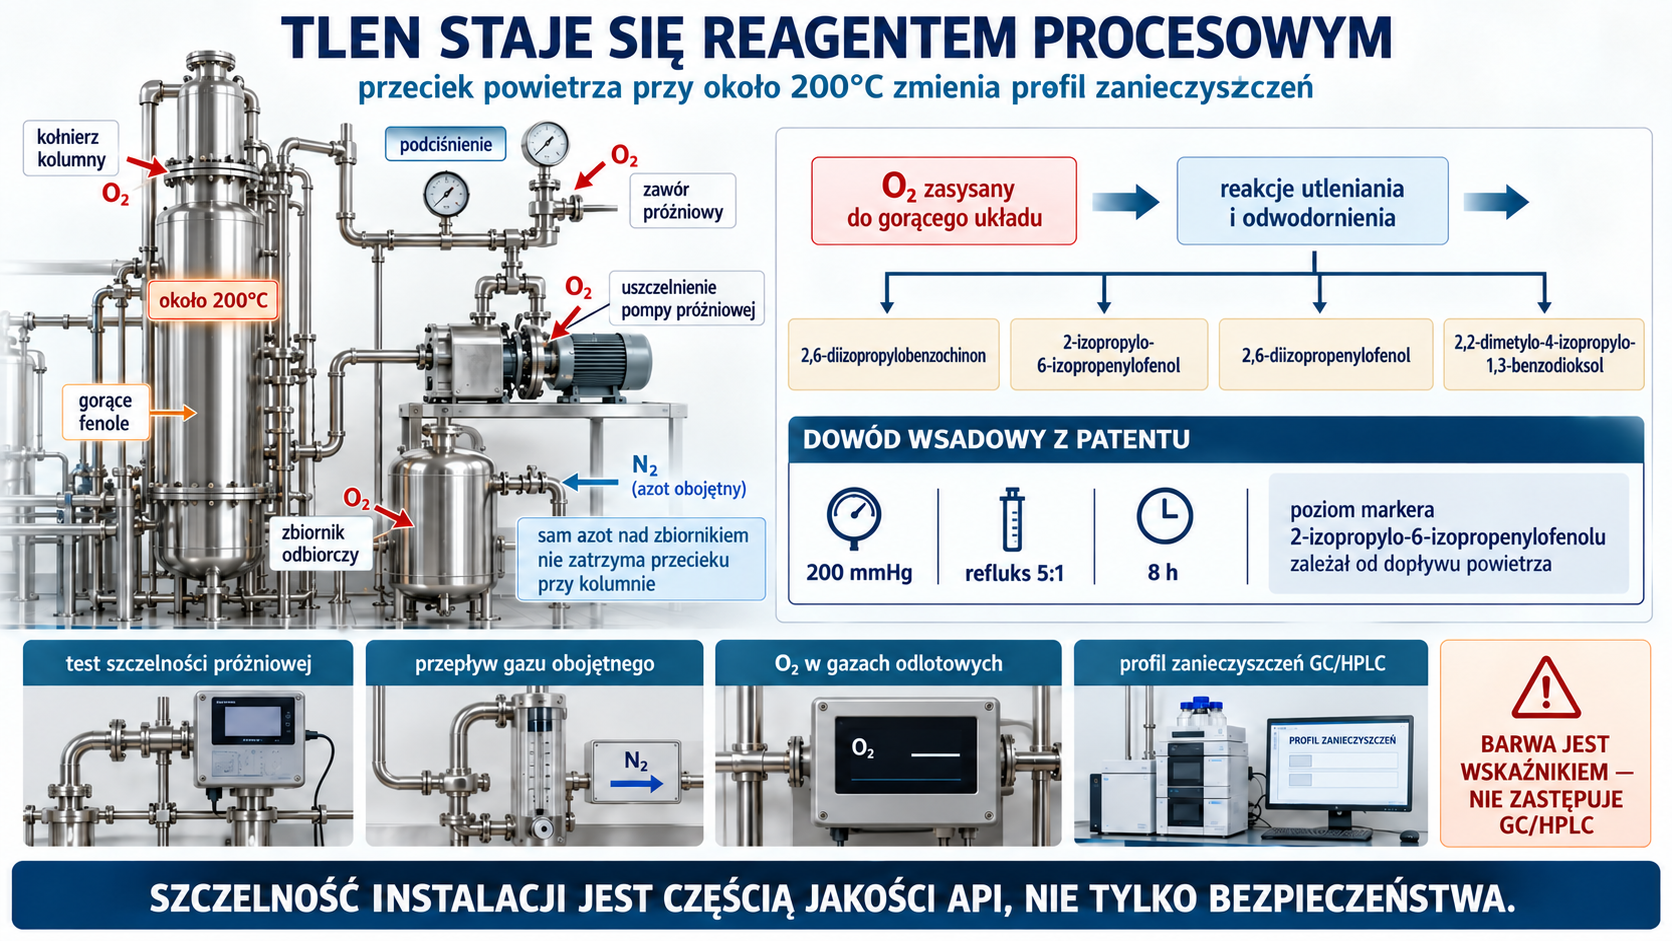
Proces ciągły skraca średni czas narażenia na temperaturę, ale rozruch i zatrzymanie mogą tworzyć najgorsze warunki: niestabilny skład, mały przepływ i długie przetrzymanie. Materiał z tych faz musi być oddzielony. W kampanii warto trendować barwę, ale barwa jest wskaźnikiem, nie zastępczym wynikiem GC/HPLC. Część chinonu może być widoczna przy bardzo małym stężeniu, a niebarwny izomer konstytucyjny może pozostać niewykryty wizualnie.
Recykl, bilans i bezpieczeństwo
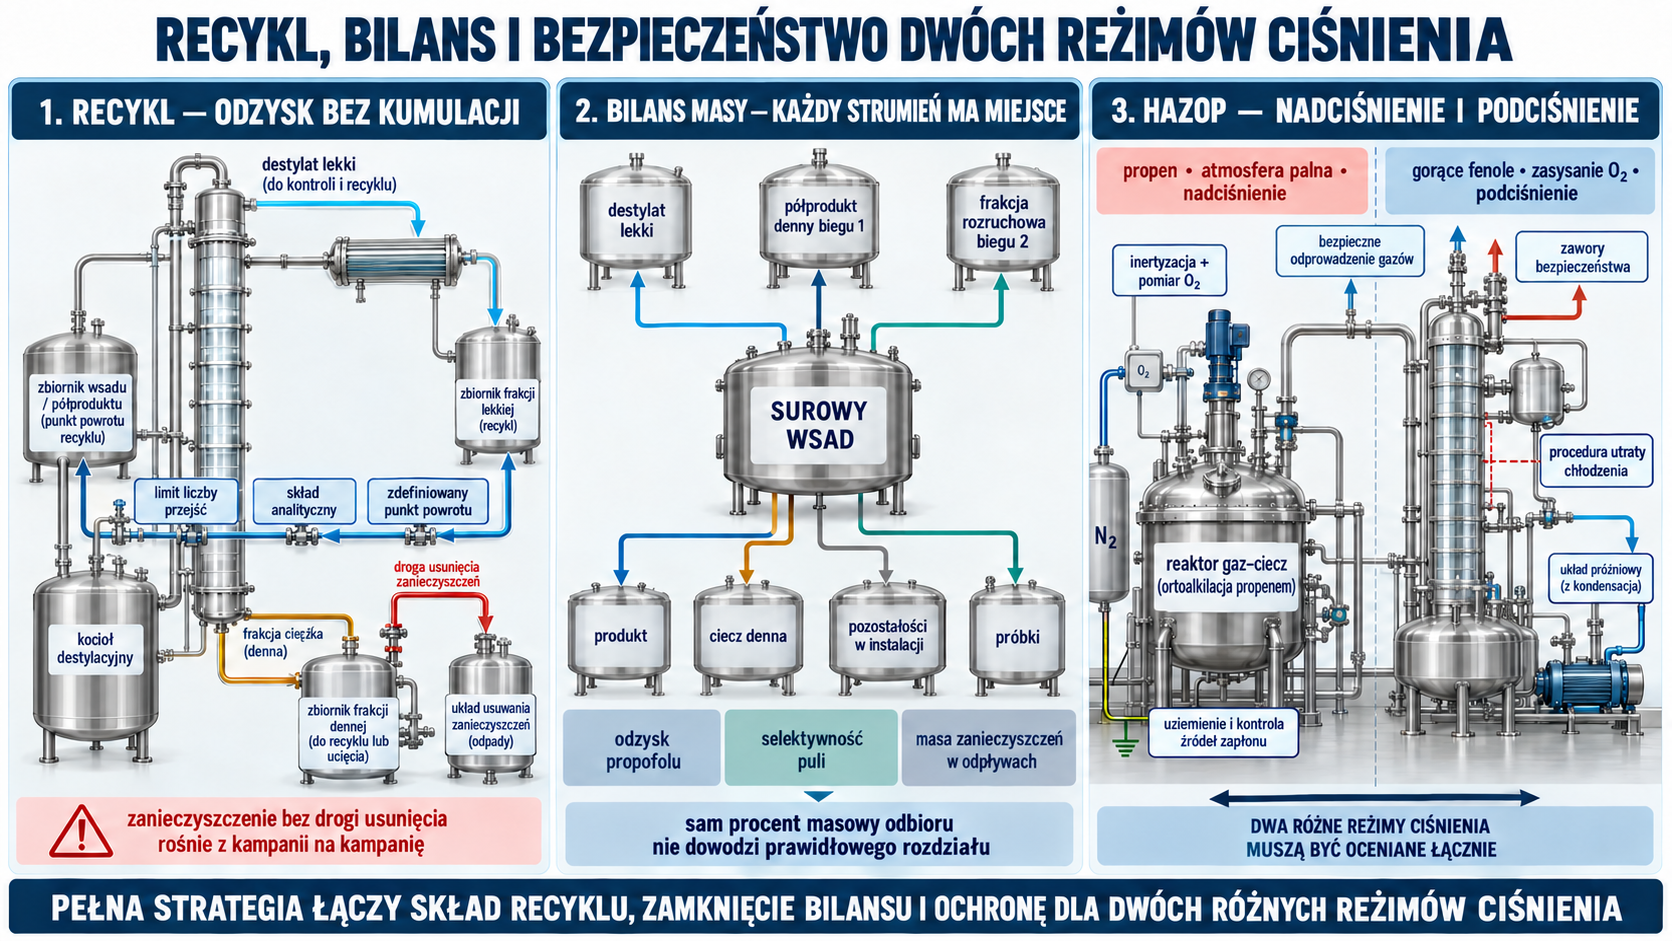
Lekkie frakcje zawierają fenol, 2-izopropylofenol i propofol. Ciężkie frakcje mogą również zatrzymywać propofol. Recykl zwiększa odzysk, lecz może kumulować izomery i produkty termiczne. Musi mieć limit liczby przejść, skład analityczny i określone miejsce powrotu. „Zawrócić pozostałość” nie jest pełną strategią, ponieważ zanieczyszczenie bez drogi usunięcia rośnie z kampanii na kampanię.
Bilans masy powinien zamknąć surowy wsad, destylat lekki, półprodukt denny pierwszego biegu, frakcję rozruchową drugiego biegu, produkt, ciecz denną, pozostałości w instalacji i próbki. Odpowiednie mierniki to odzysk propofolu, selektywność puli oraz masa każdego zanieczyszczenia w odpływach. W procesie o bliskich temperaturach wrzenia sam procent masowy odbioru nie pokazuje, czy kolumna pracowała prawidłowo.
Gorące fenole są żrące i toksyczne, propen tworzy atmosferę palną, a układ próżniowy może zasysać tlen. Ochrona obejmuje inertyzację z pomiarem tlenu, uziemienie, kontrolę źródeł zapłonu, bezpieczne odprowadzenie gazów, zawory bezpieczeństwa i procedurę utraty chłodzenia. HAZOP musi rozpatrzyć jednocześnie nadciśnienie od propenu i podciśnienie kolumny; są to dwie różne części procesu.
4. Doczyszczanie, wykończenie i genealogia zanieczyszczeń API
Krystalizacja niskotemperaturowa jako alternatywna bariera
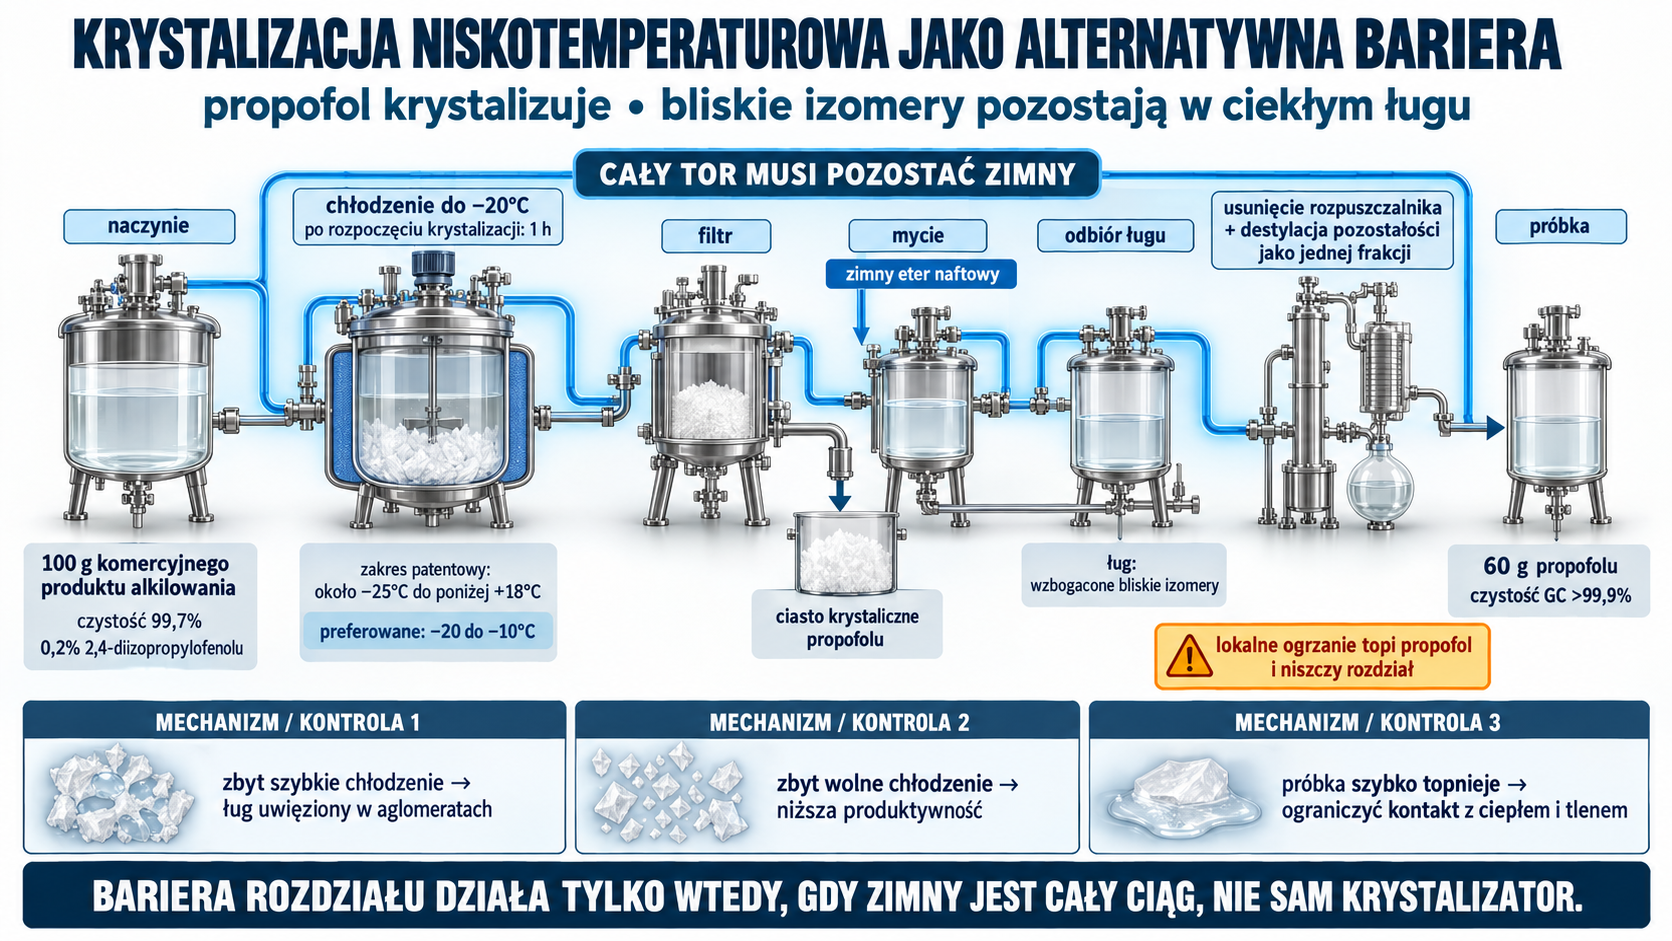
Propofol topi się blisko temperatury pokojowej, co umożliwia oczyszczanie przez krystalizację stopu. US5175376A zaczyna od 100 g komercyjnego produktu alkilowania o czystości 99,7%, zawierającego 0,2% 2,4-diizopropylofenolu jako główne zanieczyszczenie. Materiał chłodzi się przy energicznym mieszaniu do −20°C, po rozpoczęciu krystalizacji utrzymuje 1 h, a kryształy filtruje i myje zimnym eterem naftowym. Po usunięciu rozpuszczalnika i destylacji pozostałości jako jednej frakcji otrzymuje się 60 g produktu o czystości GC >99,9%.
Wariant dodaje do 100 g surowca 30 g eteru naftowego i daje ten sam raportowany odzysk 60 g. Zakres patentowy obejmuje około −25°C do poniżej +18°C, z preferencją −20 do −10°C. Mechanizm polega na tym, że propofol krystalizuje, gdy bliskie izomery pozostają w ciekłym ługu.
Utrata 40 g nie oznacza usunięcia 40 g zanieczyszczeń. Wsad zawierał zaledwie około 0,3 g wszystkich zanieczyszczeń, więc większość straty jest czystym lub prawie czystym propoflem pozostającym w ługu, myciu i aparaturze. To bardzo wysoka cena za ostatnie około 0,2 punktu procentowego czystości. Kontrolowany odzysk z ługu może poprawić ekonomikę, lecz nie powinien wracać bezpośrednio do gotowej puli: wzbogacone izomery muszą przejść ponowną destylację lub zdefiniowany etap oczyszczania.
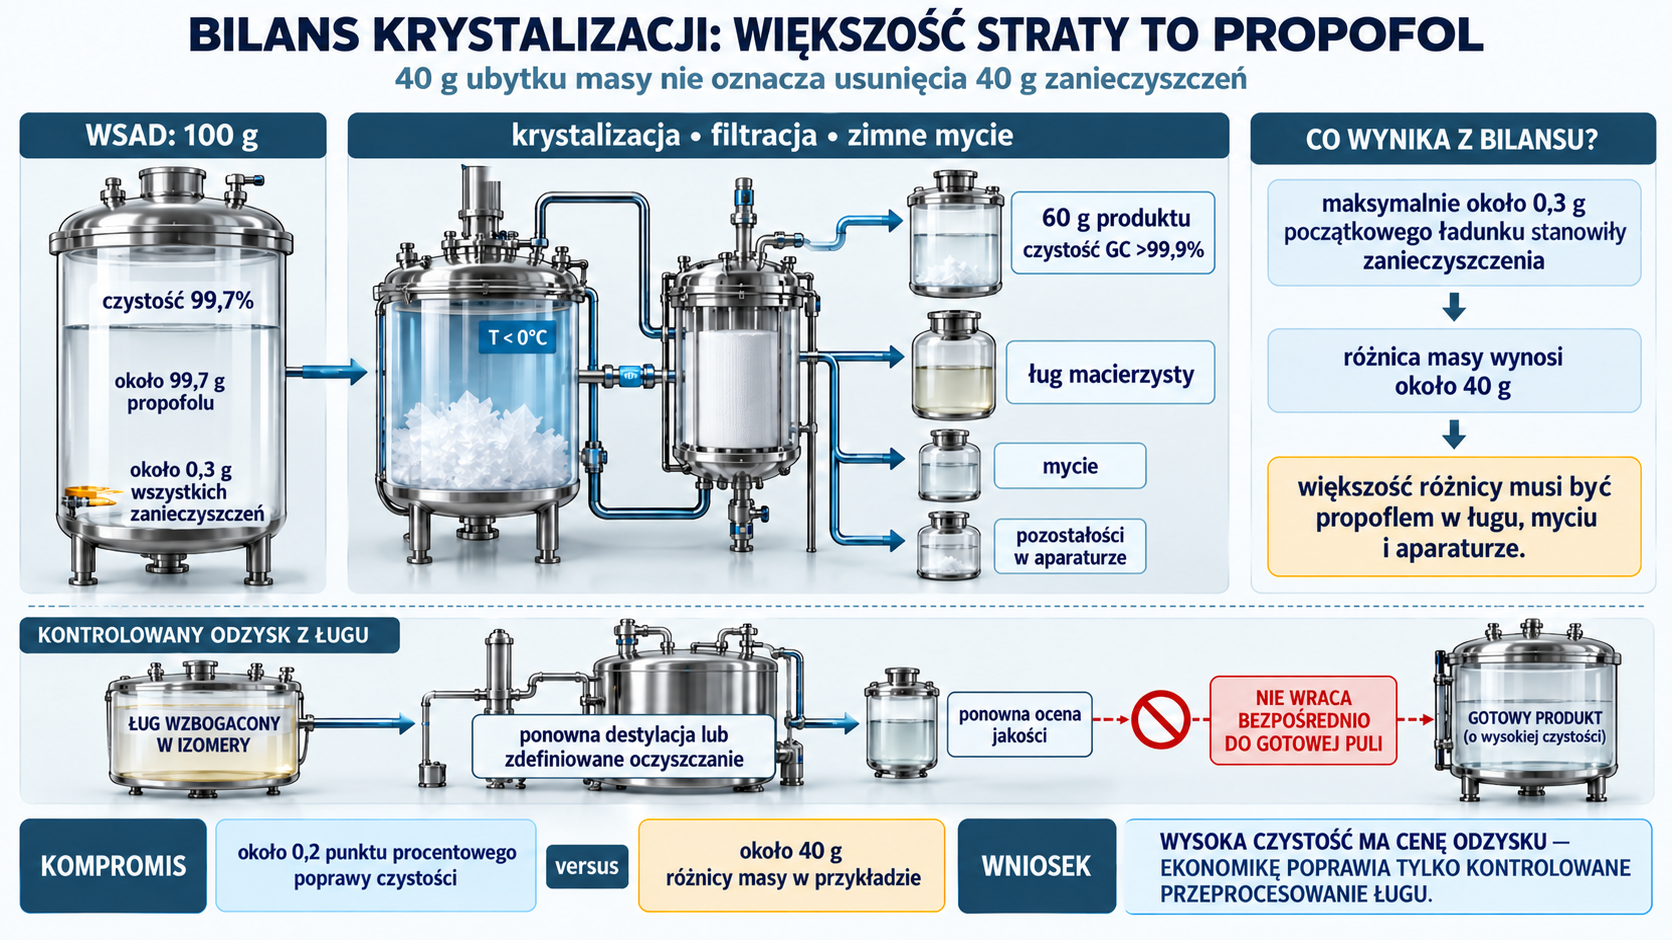
W skali przemysłowej filtracja kryształów w −20°C wymaga utrzymania temperatury całego toru: naczynia, przewodu, filtra, mycia i odbioru ługu. Ogrzanie fragmentu aparatury topi propofol i niszczy rozdział. Zbyt szybkie chłodzenie może zamknąć ług w aglomeratach; zbyt wolne obniża produktywność. Próbka kryształu szybko topnieje, dlatego procedura analityczna musi ograniczać kontakt z ciepłem i tlenem.
Genealogia właściwa dla dwóch rodzin syntezy
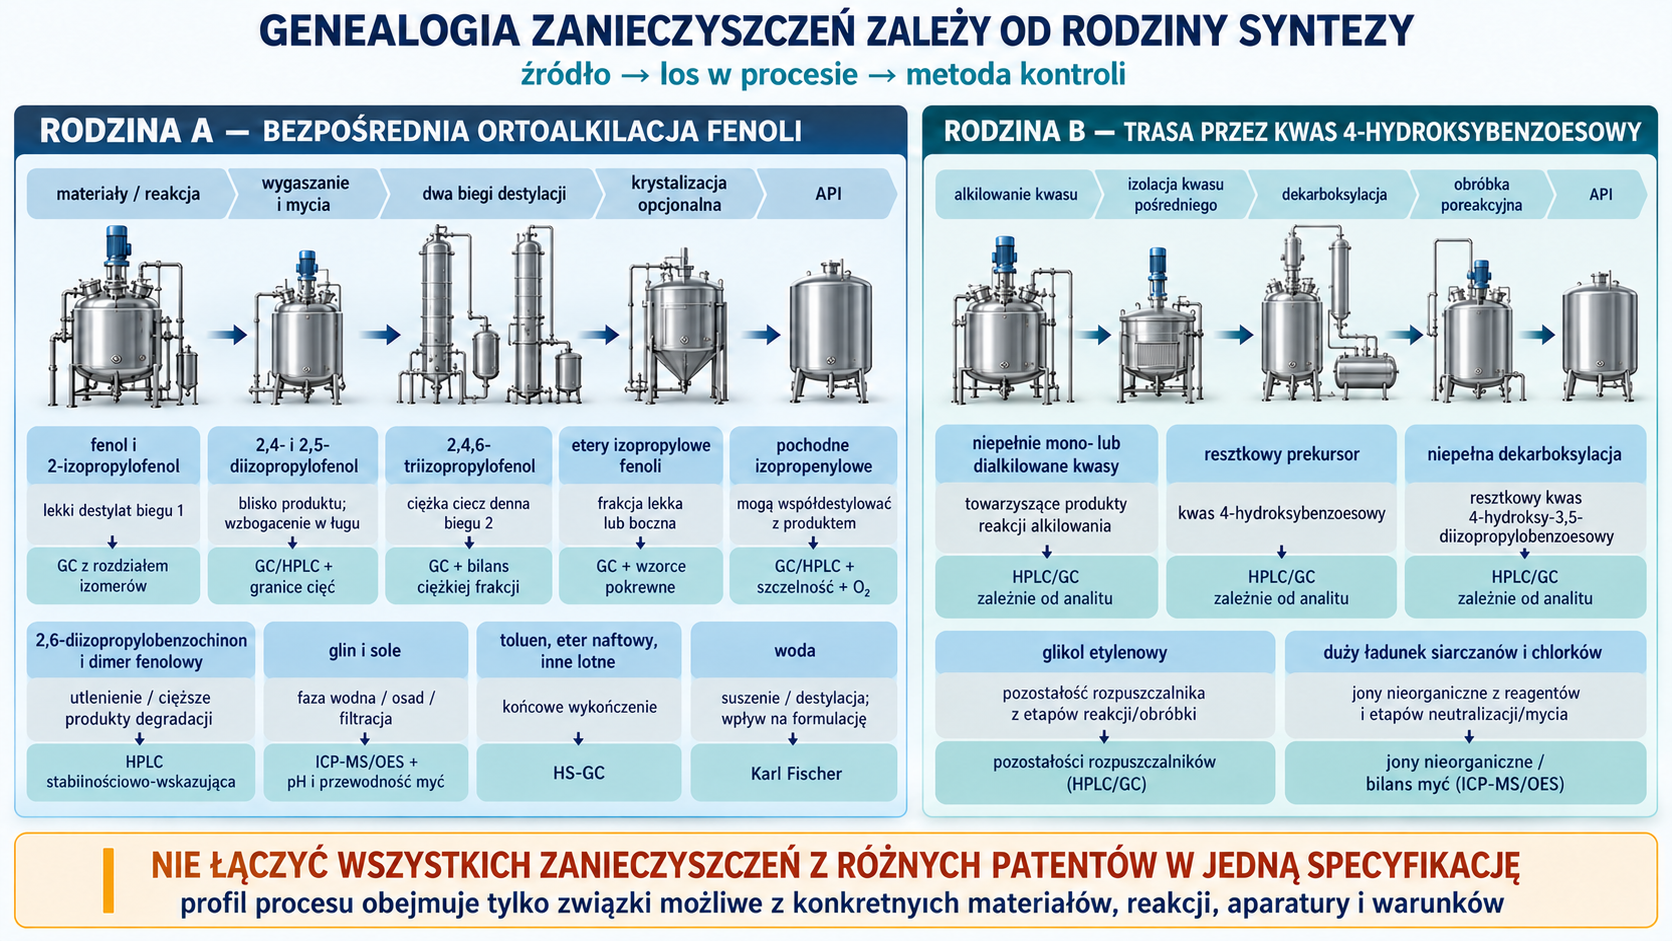
| Zanieczyszczenie lub grupa | Źródło | Los w procesie | Kontrola |
|---|---|---|---|
| fenol | niepełna pierwsza alkilacja lub zanieczyszczony materiał | lekki destylat pierwszego biegu | GC surowca i frakcji lekkiej |
| 2-izopropylofenol | substrat głównej rodziny albo półprodukt z fenolu | lekki destylat; może wracać w kontrolowanym recyklu | GC z rozdziałem izomerów |
| 2,4- i 2,5-diizopropylofenol | niewłaściwa regioselektywność | częściowo blisko produktu; wzbogacane w ługu krystalizacji | GC/HPLC i granice cięć |
| 2,4,6-triizopropylofenol | nadalkilowanie nadmiarem propenu | ciężka ciecz denna drugiego biegu | GC, bilans ciężkiej frakcji |
| eter izopropylowy propofolu lub analogów | O-alkilowanie fenolu | zależnie od lotności lekka lub boczna frakcja | GC i wzorce pokrewne |
| izopropenylowe pochodne | odwodornienie/utlenienie podczas gorącej destylacji | mogą współdestylować z produktem | GC/HPLC, szczelność i tlen |
| 2,6-diizopropylobenzochinon | utlenienie pierścienia fenolowego | może narastać w API i emulsji | HPLC przy 254/275 nm, światło i tlen |
| dimer fenolowy | utleniające sprzęganie propofolu | cięższa frakcja, może pojawiać się w stabilności | HPLC rozdzielająca produkty degradacji |
| glin i sole | katalizator oraz kwaśne wygaszenie | faza wodna, osad, filtracja i destylacja | ICP-MS/OES, pH i przewodność myć |
| toluen, eter naftowy i inne lotne | reakcja, krystalizacja, płukanie | destylacja i końcowe wykończenie | HS-GC według zatwierdzonego limitu |
| woda | mycia, higroskopijne warunki i kondensacja | suszenie/destylacja; wpływa na formulację olejową | Karl Fischer |
Genealogia dla trasy przez kwas 4-hydroksybenzoesowy jest inna: obejmuje niepełnie mono- lub dialkilowane kwasy, resztkowy prekursor, niepełną dekarboksylację, glikol etylenowy oraz ogromny ładunek siarczanów i chlorków. Nie powinno się łączyć wszystkich możliwych zanieczyszczeń z różnych patentów w jedną specyfikację. Profil procesu powinien wskazywać tylko związki możliwe z konkretnych materiałów i warunków.
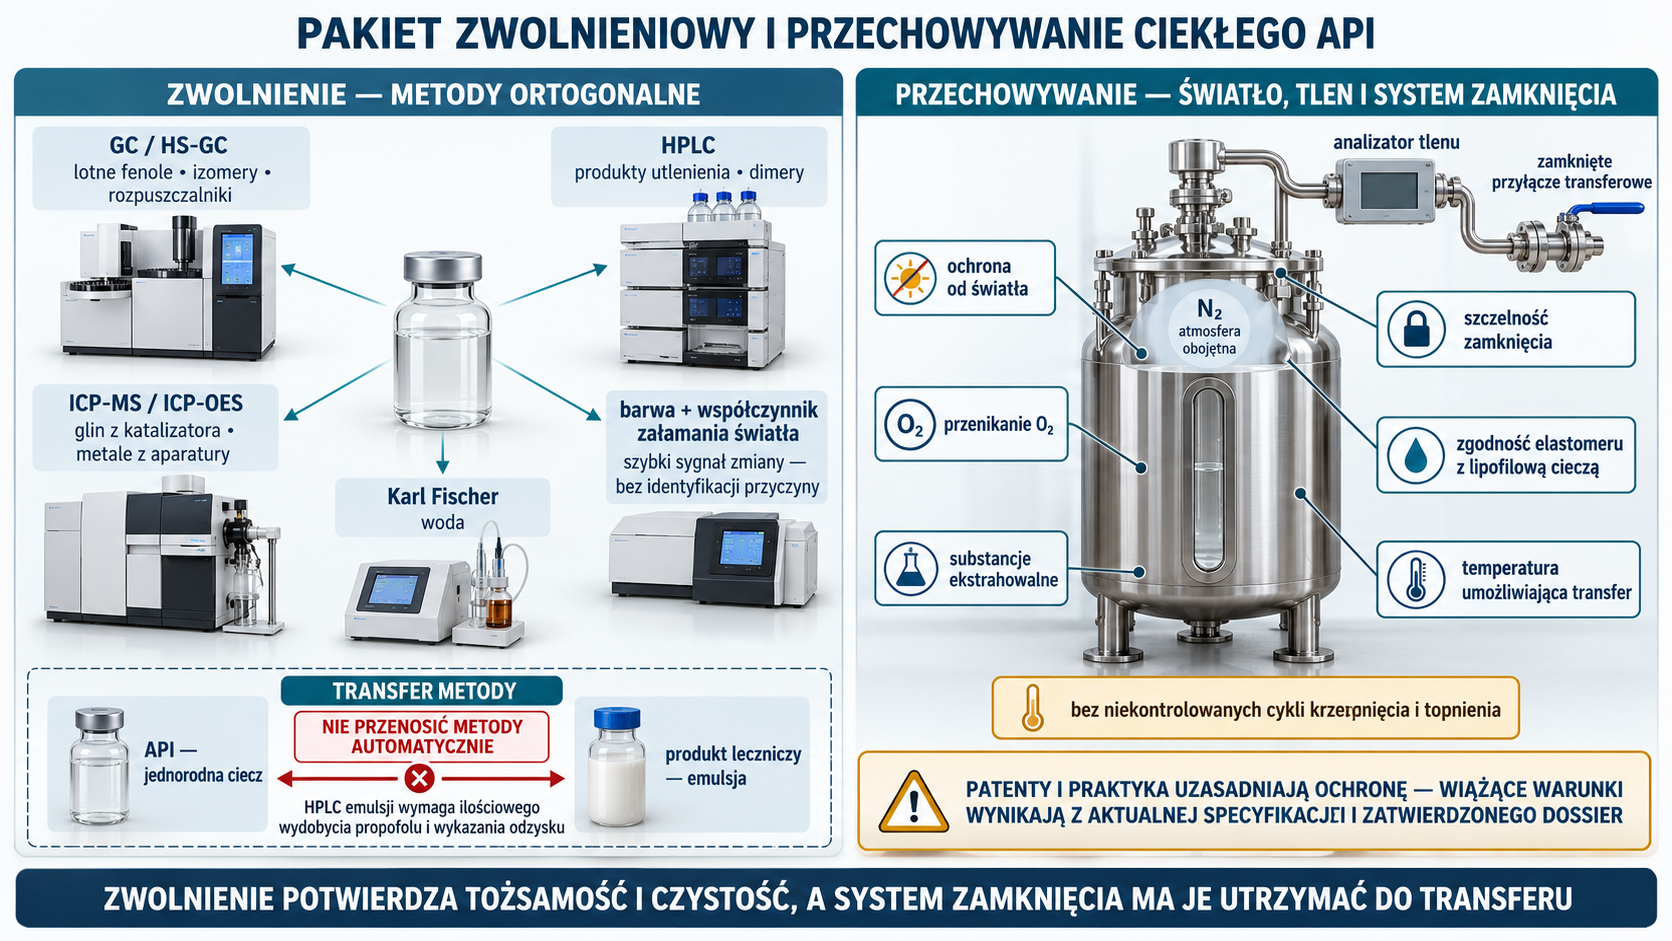
Pakiet zwolnieniowy i przechowywanie API
GC dobrze odpowiada na lotne fenole, izomery i rozpuszczalniki, lecz produkty utlenienia i dimery wymagają HPLC. Metoda HPLC produktu leczniczego musi najpierw ilościowo wydobyć propofol z emulsji; metoda API nie może zostać przeniesiona bez wykazania odzysku. ICP-MS lub ICP-OES kontroluje glin z katalizatora i metale z aparatury. Karl Fischer mierzy wodę, a barwa i współczynnik załamania światła szybko sygnalizują zmianę materiału, ale nie identyfikują przyczyny.
Propofol należy chronić od światła i tlenu w szczelnym opakowaniu z atmosferą obojętną. Uzasadniają to opisane w patentach narastanie chinonu i nienasyconych pochodnych przy dostępie powietrza oraz praktyka prowadzenia operacji pod azotem; wiążące warunki przechowywania muszą jednak wynikać z aktualnej specyfikacji i zatwierdzonego dossier. Kwalifikacja systemu zamknięcia obejmuje szczelność, przenikanie tlenu, zgodność elastomeru lub uszczelnienia z lipofilową cieczą oraz substancje ekstrahowalne. Temperatura magazynu musi utrzymać możliwość transferu bez niekontrolowanych cykli krzepnięcia i topnienia.
5. Receptura emulsji i funkcjonalna jakość surowców
Bilans 100 litrów jako przeliczenie, nie wielkość serii
Z aktualnej etykiety wynika, że nominalne 100 l Diprivanu zawierałoby 1,00 kg propofolu, 10,0 kg oleju sojowego, 2,25 kg glicerolu, 1,20 kg oczyszczonych fosfolipidów jaja i około 5,5 g bezwodnego EDTA disodowego, z NaOH i wodą do wstrzykiwań do objętości końcowej. Jest to proste przeliczenie składu etykietowego, nie ujawniona wielkość ani receptura wykonawcza konkretnej serii. Rzeczywiste ważenia uwzględniają oznaczenie surowców, postać uwodnioną EDTA, gęstość, straty na filtrach i instalacji oraz zatwierdzony sposób doprowadzenia do objętości.
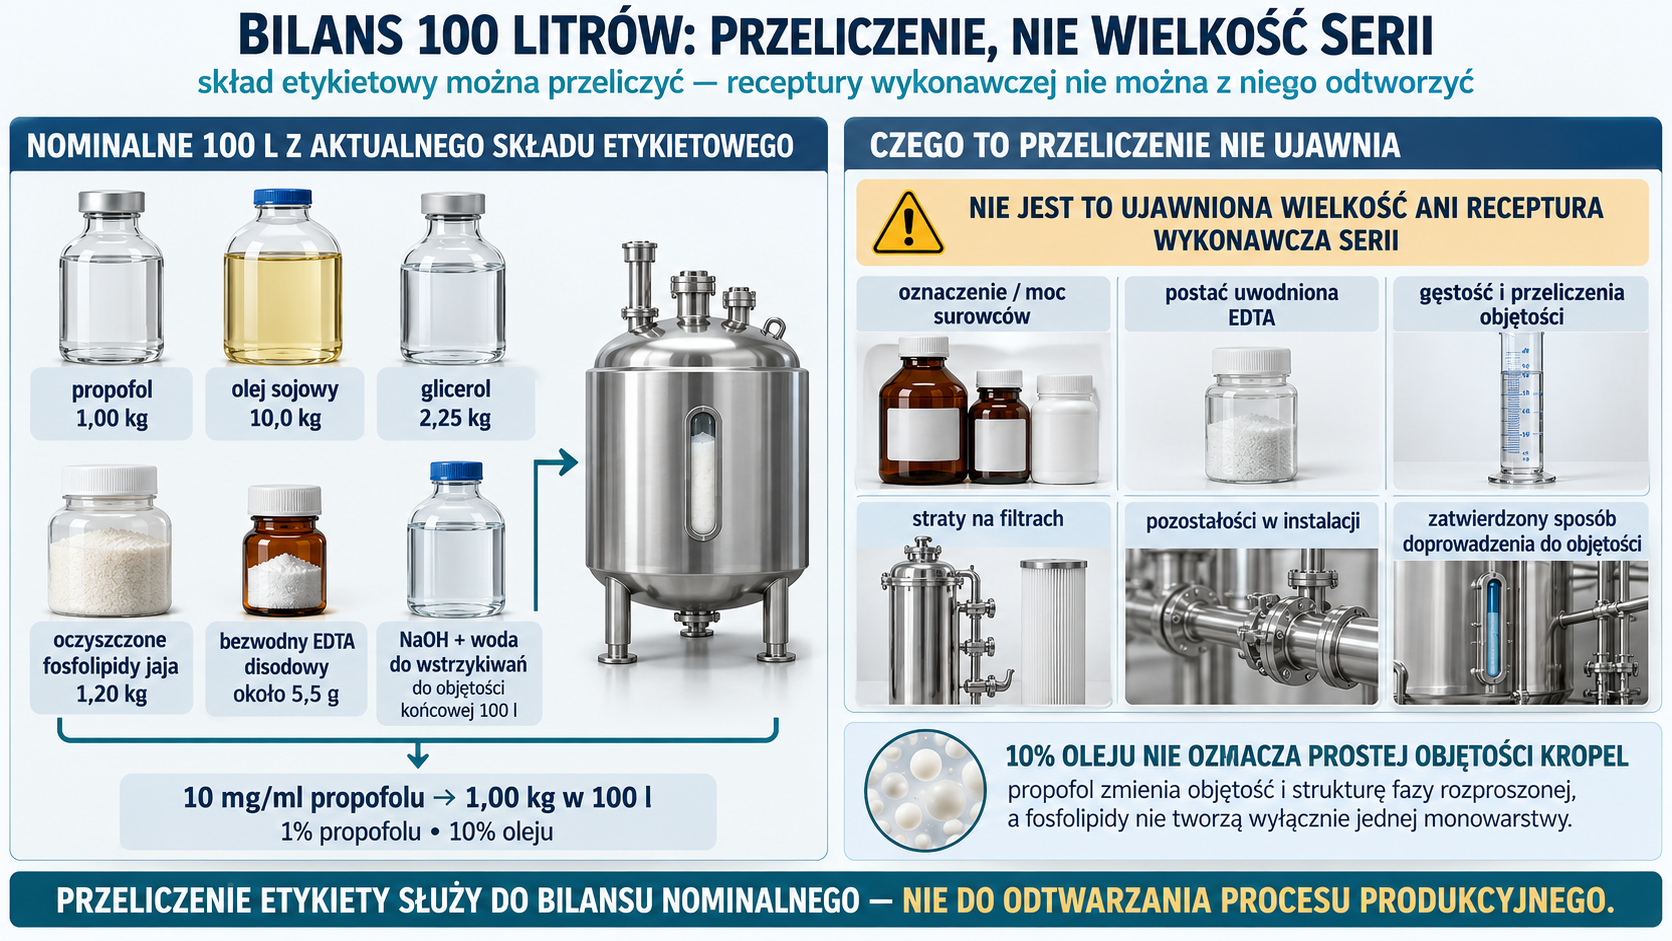
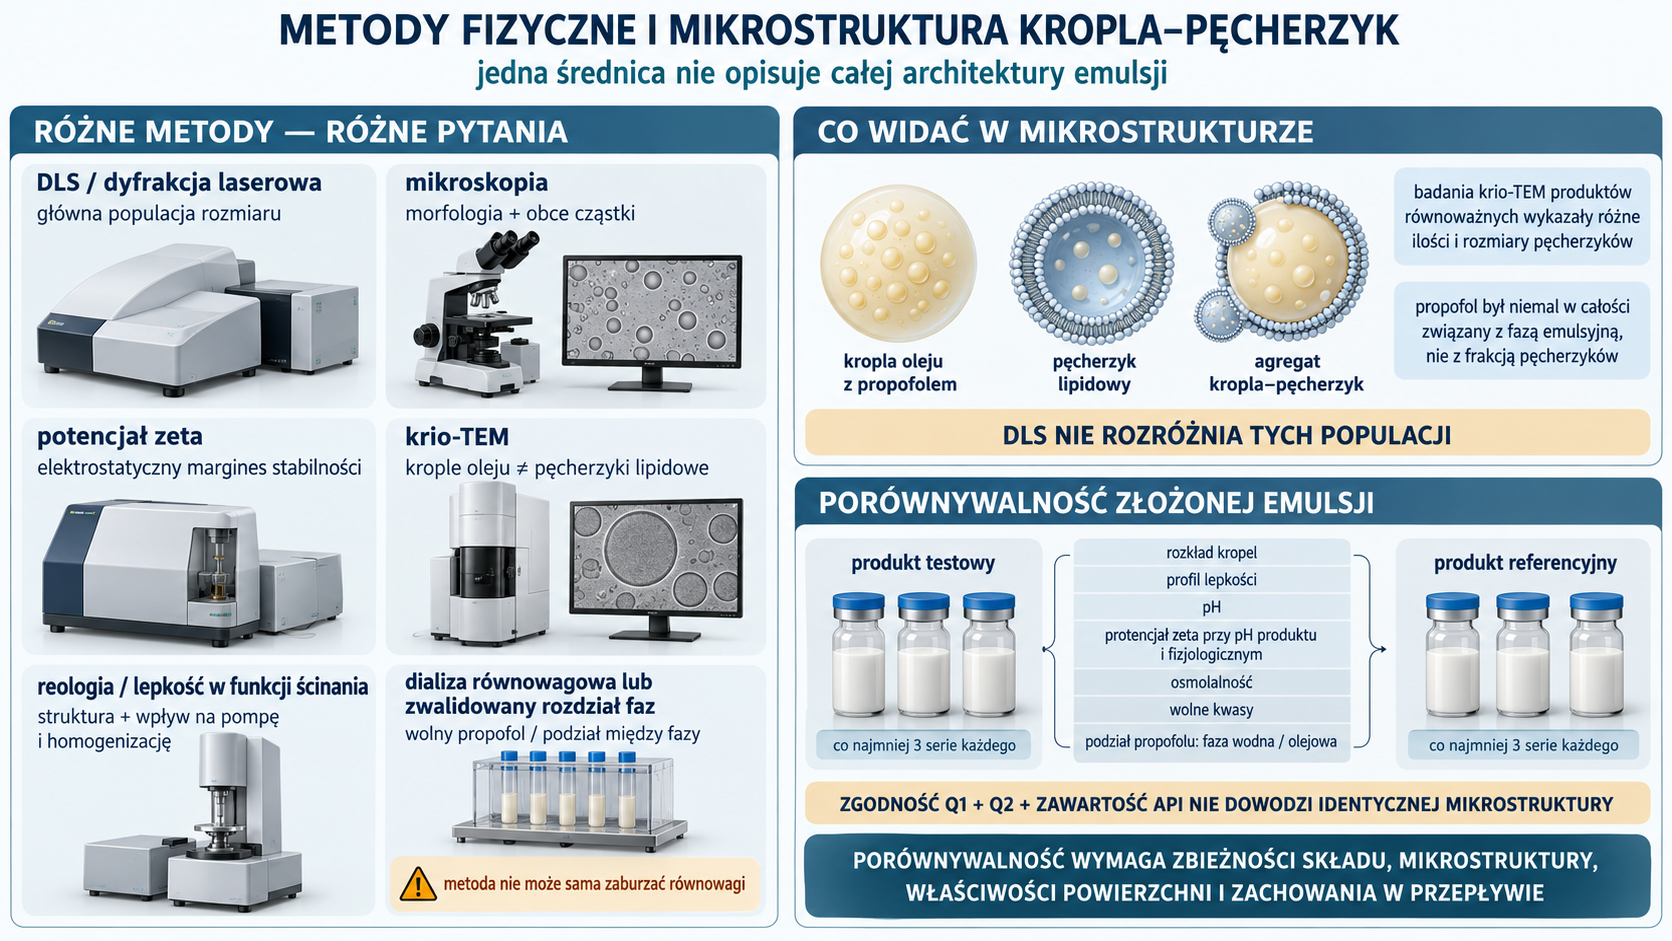
Przy stężeniu 10 mg/ml gotowa emulsja ma tylko 1% propofolu, ale jego obecność zmienia objętość i strukturę fazy rozproszonej. 10% oleju nie oznacza, że wszystkie fosfolipidy tworzą wyłącznie monowarstwę wokół kropel. Badania FDA metodą krio-TEM wykazały w czterech równoważnych produktach mieszaninę kropel oleju, pęcherzyków lipidowych i agregatów kropla–pęcherzyk. Ilość i rozmiar pęcherzyków różniły się między produktami, a propofol był niemal w całości związany z fazą emulsyjną, nie z frakcją pęcherzyków. Dynamiczne rozpraszanie światła (DLS) nie rozróżnia tych populacji, więc „ta sama średnica” nie dowodzi identycznej mikrostruktury.
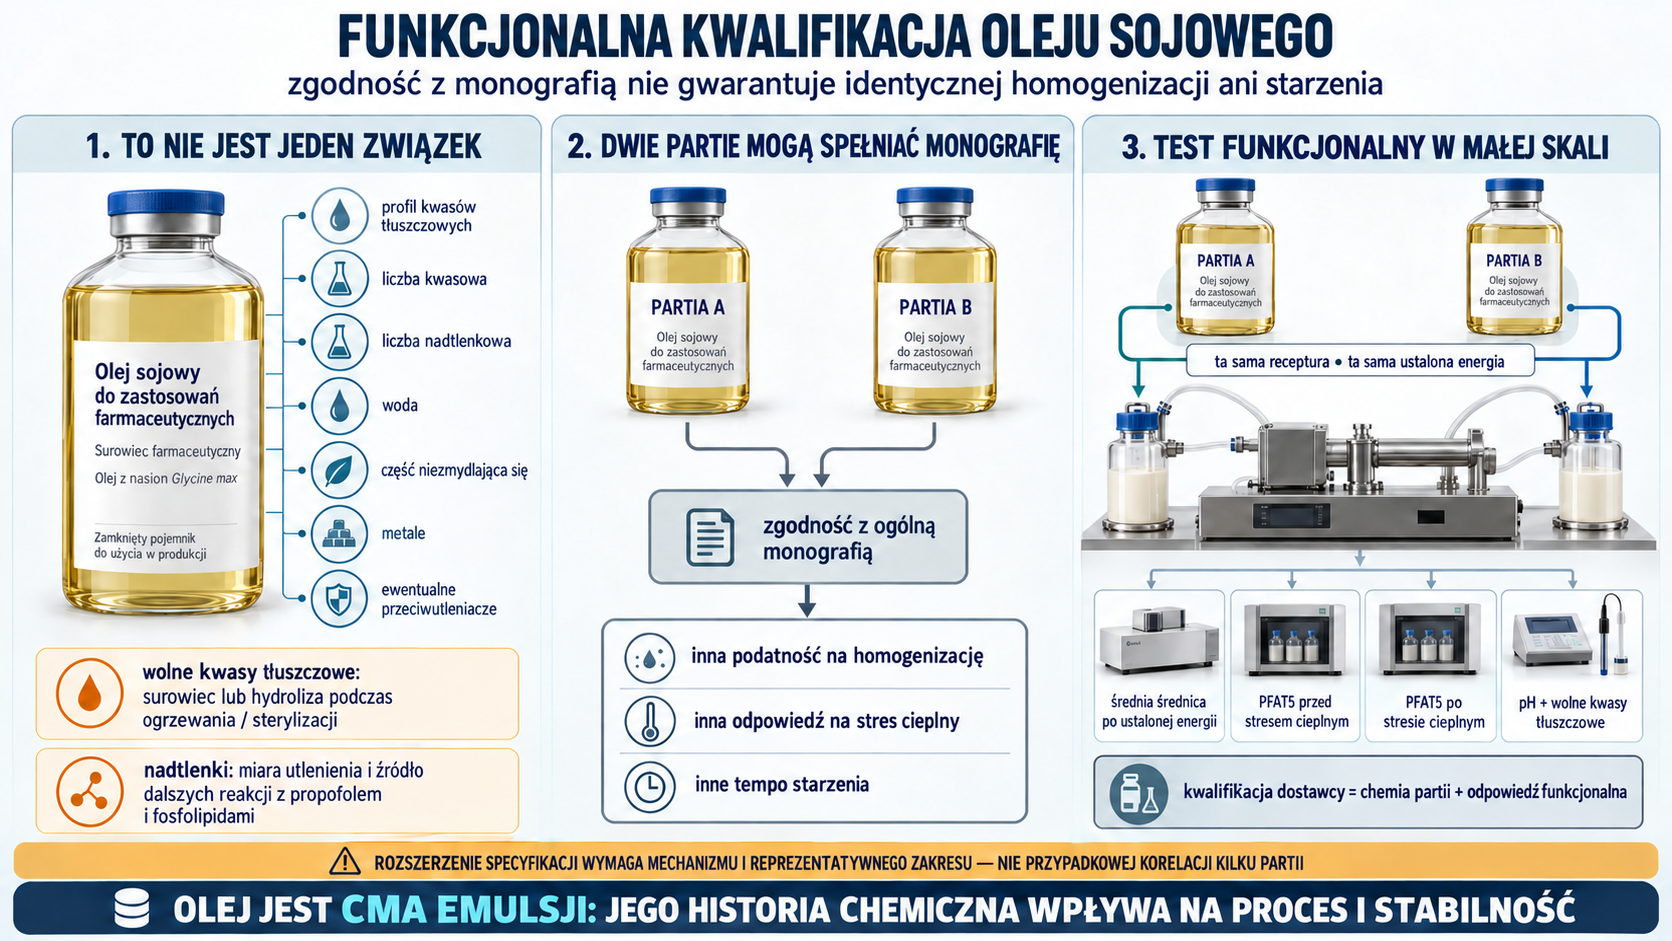
Olej sojowy jest surowcem zmiennym chemicznie
Olej farmaceutyczny jest mieszaniną triglicerydów, głównie kwasów nienasyconych. Jego identyczność obejmuje profil kwasów tłuszczowych, ale funkcjonalna kwalifikacja wymaga również liczby kwasowej, liczby nadtlenkowej, wody, części niezmydlającej się, metali i ewentualnych przeciwutleniaczy. Wolne kwasy tłuszczowe mogą pochodzić z surowca lub hydrolizy podczas ogrzewania i sterylizacji. Nadtlenki są zarówno miarą utlenienia oleju, jak i źródłem dalszych reakcji z propofolem i fosfolipidami.
Dwie partie spełniające ogólną monografię mogą różnić się podatnością na homogenizację i starzenie. Dlatego kwalifikacja dostawcy powinna łączyć testy chemiczne z małoskalową emulsją funkcjonalną: średnią średnicą po ustalonej energii, PFAT5 przed i po stresie cieplnym, pH oraz wolnymi kwasami. Rozszerzenie specyfikacji nie może jednak opierać się na przypadkowej korelacji pojedynczych partii; potrzebny jest mechanizm i reprezentatywny zakres.
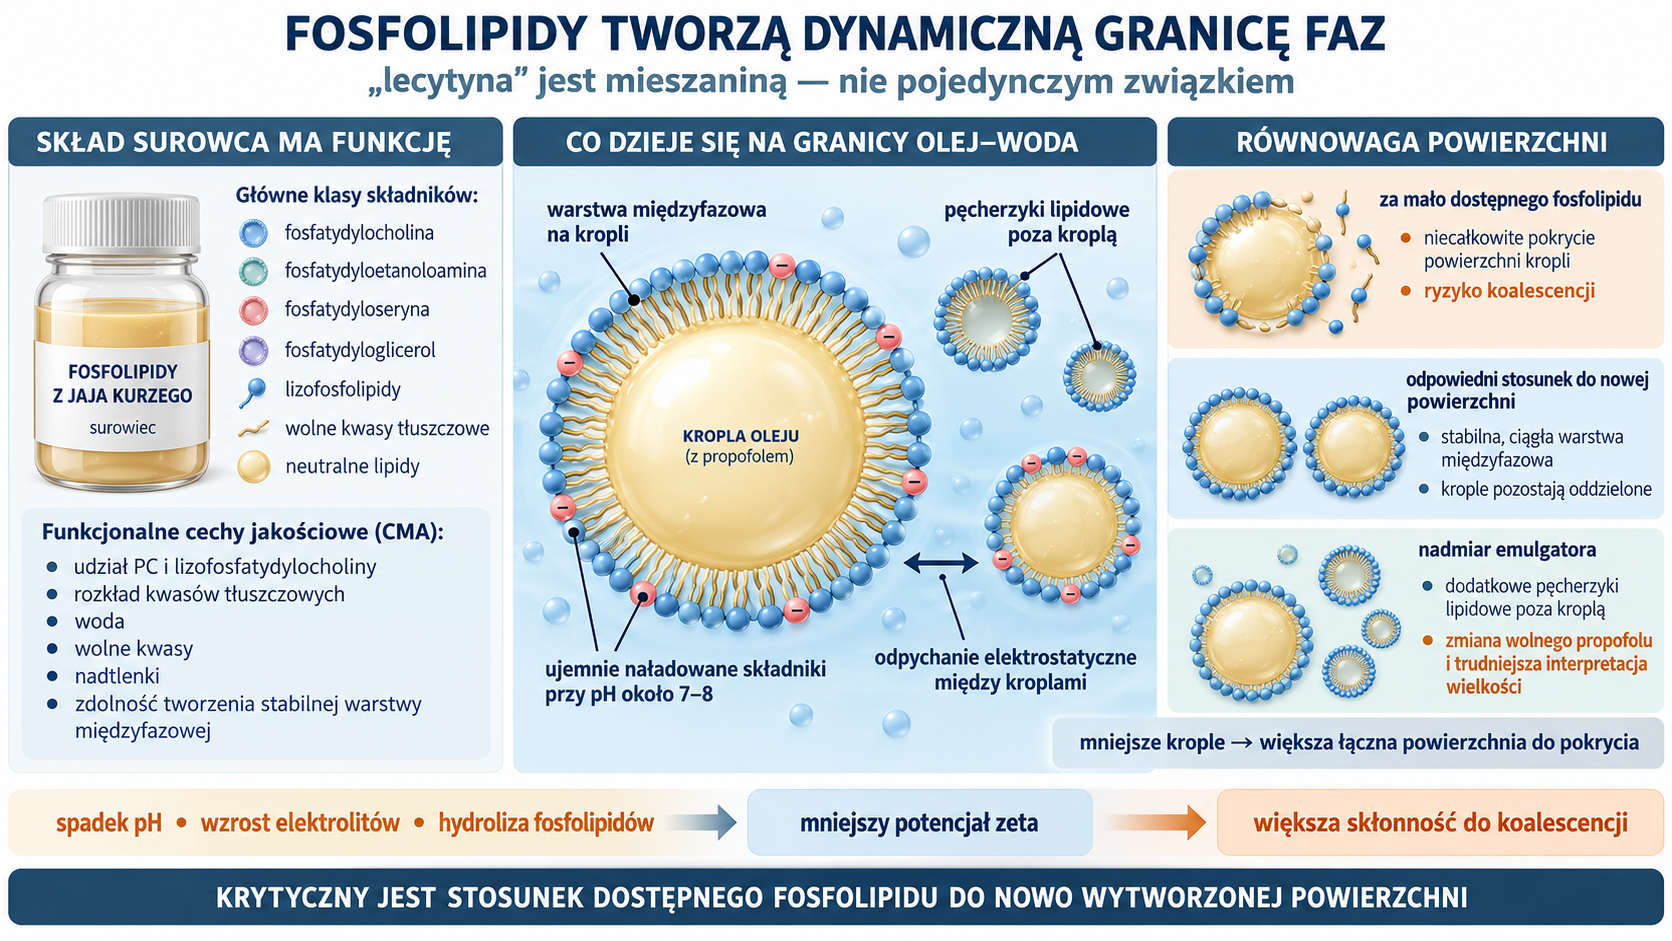
Fosfolipidy jaja tworzą granicę faz
„Lecytyna” nie jest pojedynczym związkiem. Obejmuje głównie fosfatydylocholinę, ale również fosfatydyloetanoloaminę, fosfatydyloserynę, fosfatydyloglicerol, lizofosfolipidy, wolne kwasy tłuszczowe i neutralne lipidy. Przy pH około 7–8 ujemnie naładowane składniki wspierają elektrostatyczne odpychanie kropel. Obniżenie pH, wzrost elektrolitów lub hydroliza fosfolipidów może zmniejszyć potencjał zeta i zwiększyć koalescencję.
Funkcjonalne CMA obejmują udział fosfatydylocholiny i lizofosfatydylocholiny, rozkład kwasów tłuszczowych, wodę, wolne kwasy, nadtlenki i zdolność utworzenia stabilnej warstwy międzyfazowej. Nadmiar emulgatora nie musi być obojętny: może tworzyć dodatkowe pęcherzyki, wpływać na frakcję wolnego propofolu i utrudniać interpretację wielkości. Niedobór pozostawia powierzchnię kropel bez pełnej ochrony. Krytyczny jest zatem stosunek dostępnego fosfolipidu do nowo wytworzonej powierzchni, która rośnie wraz ze zmniejszaniem kropel.
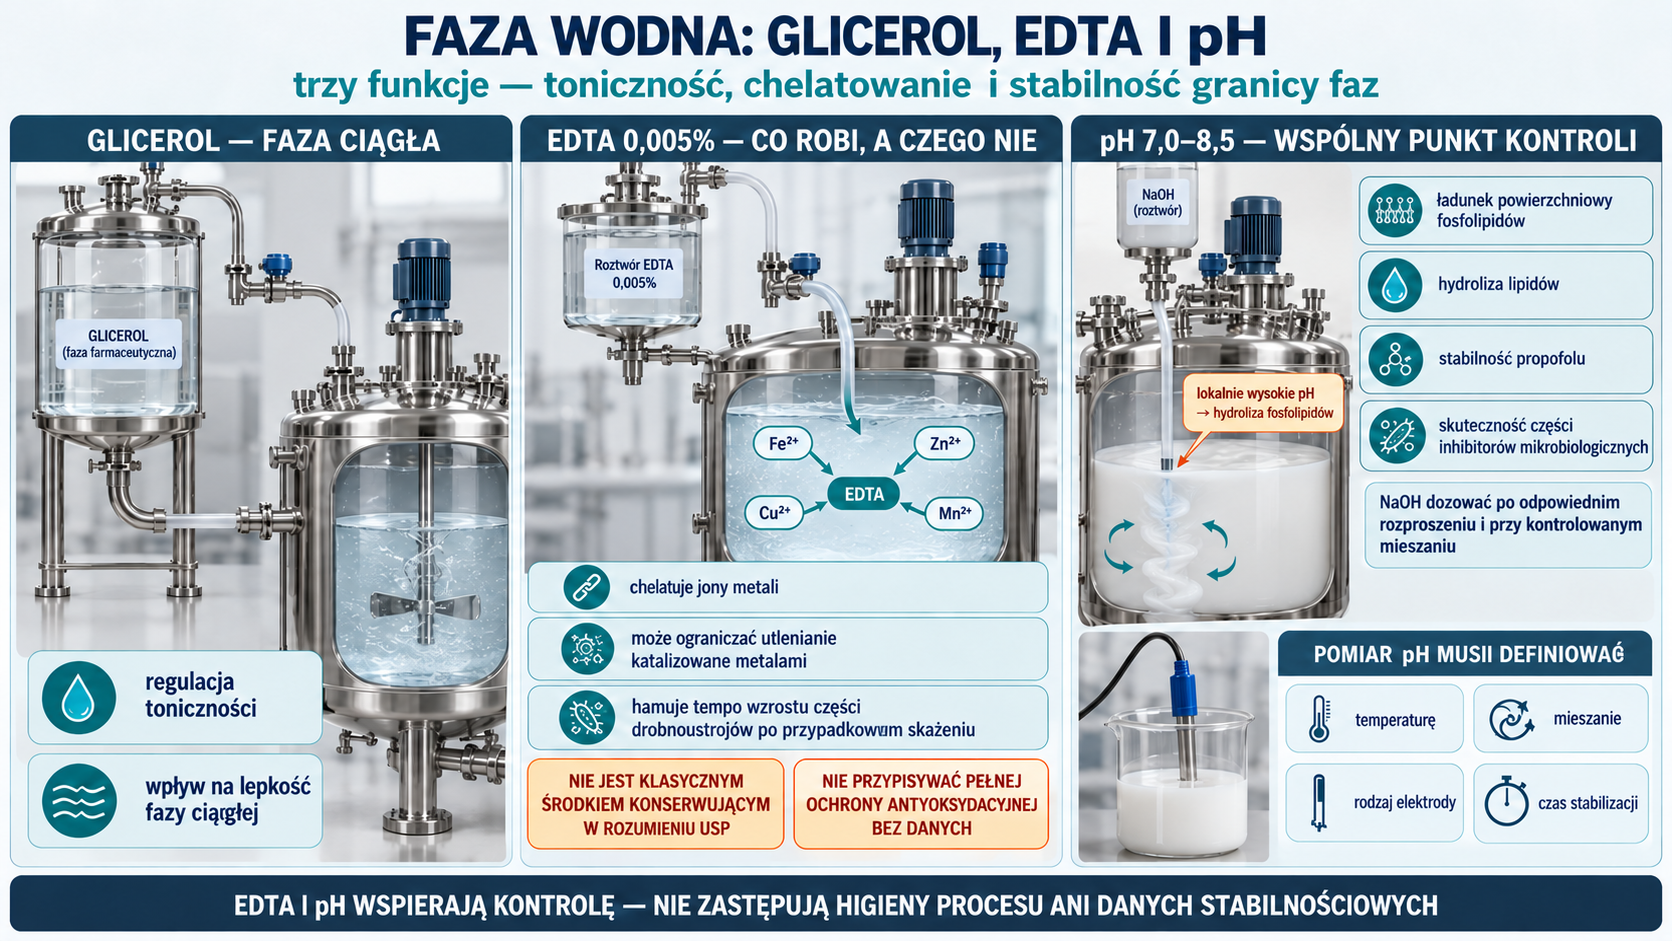
Faza wodna, EDTA i pH
Glicerol reguluje toniczność i wpływa na lepkość fazy ciągłej. EDTA chelatuje jony metali i w stężeniu 0,005% hamuje tempo wzrostu części drobnoustrojów po przypadkowym skażeniu. Nie jest klasycznym środkiem konserwującym w rozumieniu wymogów USP. Jego zdolność chelatowania może równocześnie ograniczać katalizowane metalami utlenianie, ale nie wolno przypisywać mu pełnej ochrony antyoksydacyjnej bez danych.
pH 7,0–8,5 łączy kilka funkcji: utrzymuje korzystny ładunek powierzchniowy fosfolipidów, wpływa na hydrolizę lipidów i stabilność propofolu oraz decyduje o skuteczności niektórych inhibitorów mikrobiologicznych. Regulacja NaOH musi odbywać się po odpowiednim rozproszeniu, ponieważ lokalnie wysokie pH może hydrolizować fosfolipidy. Pomiar pH w nieprzezroczystej emulsji wymaga zdefiniowanej temperatury, mieszania, elektrody i czasu stabilizacji.
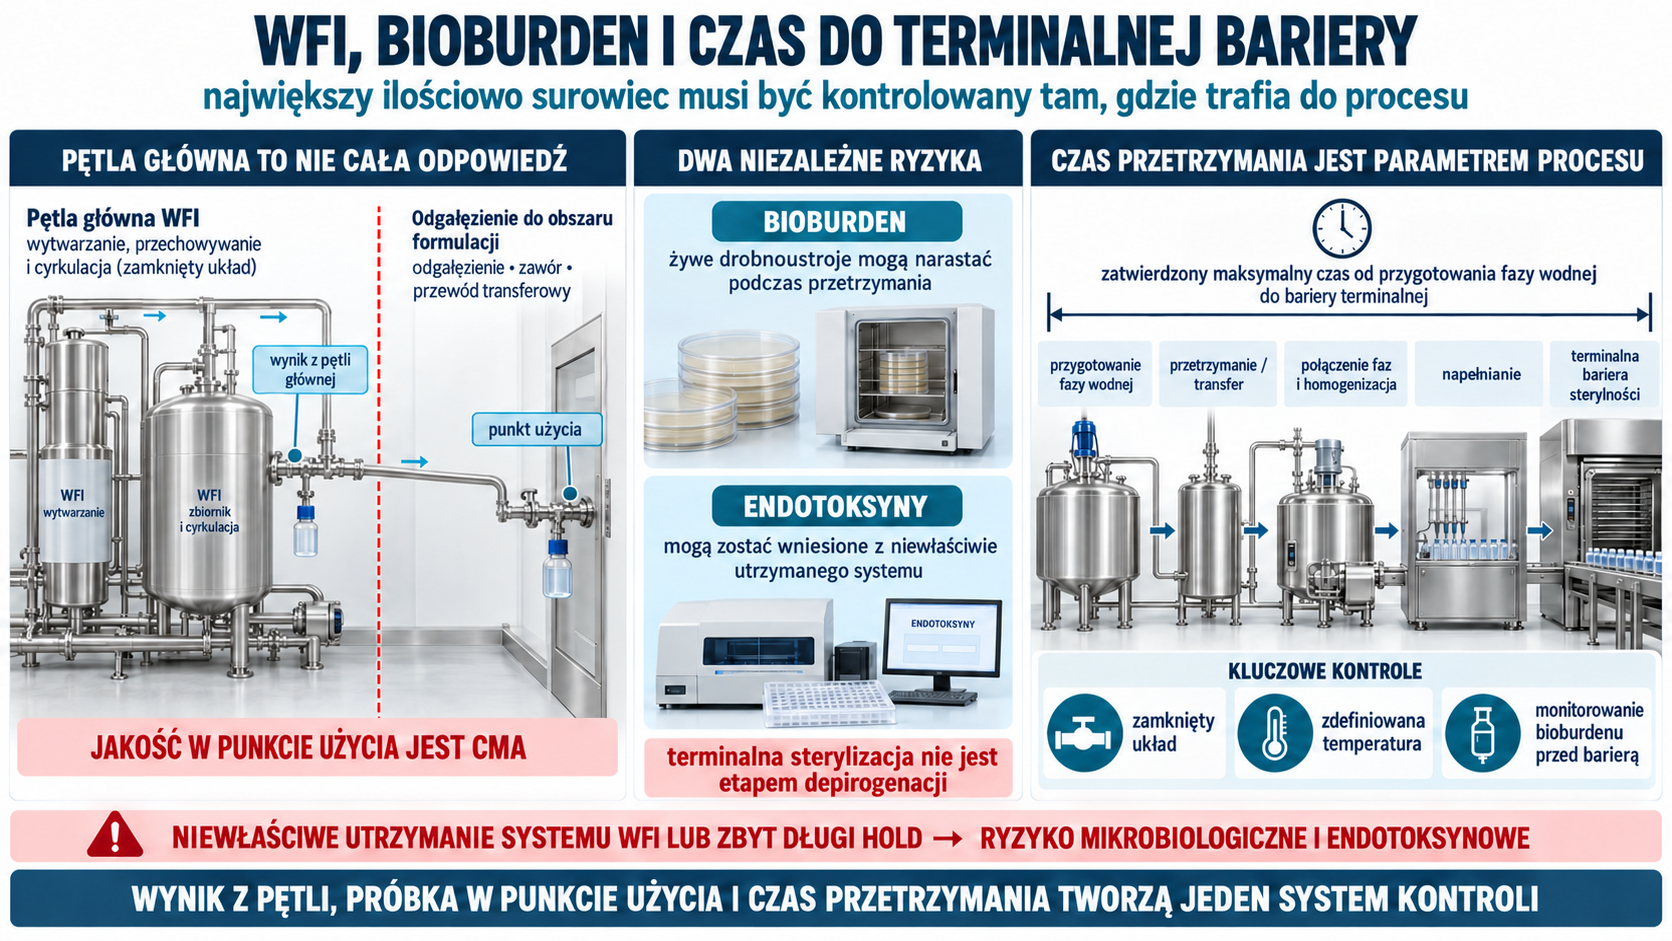
Woda do wstrzykiwań (WFI) wnosi największą masę i może wnieść endotoksyny lub bioburden, jeśli system jest niewłaściwie utrzymany. Jej jakość w punkcie użycia, nie tylko wynik z pętli głównej, jest CMA. Czasy od przygotowania fazy wodnej do terminalnej bariery sterylności muszą być ograniczone.
6. Od dwóch faz do jednorodnej emulsji
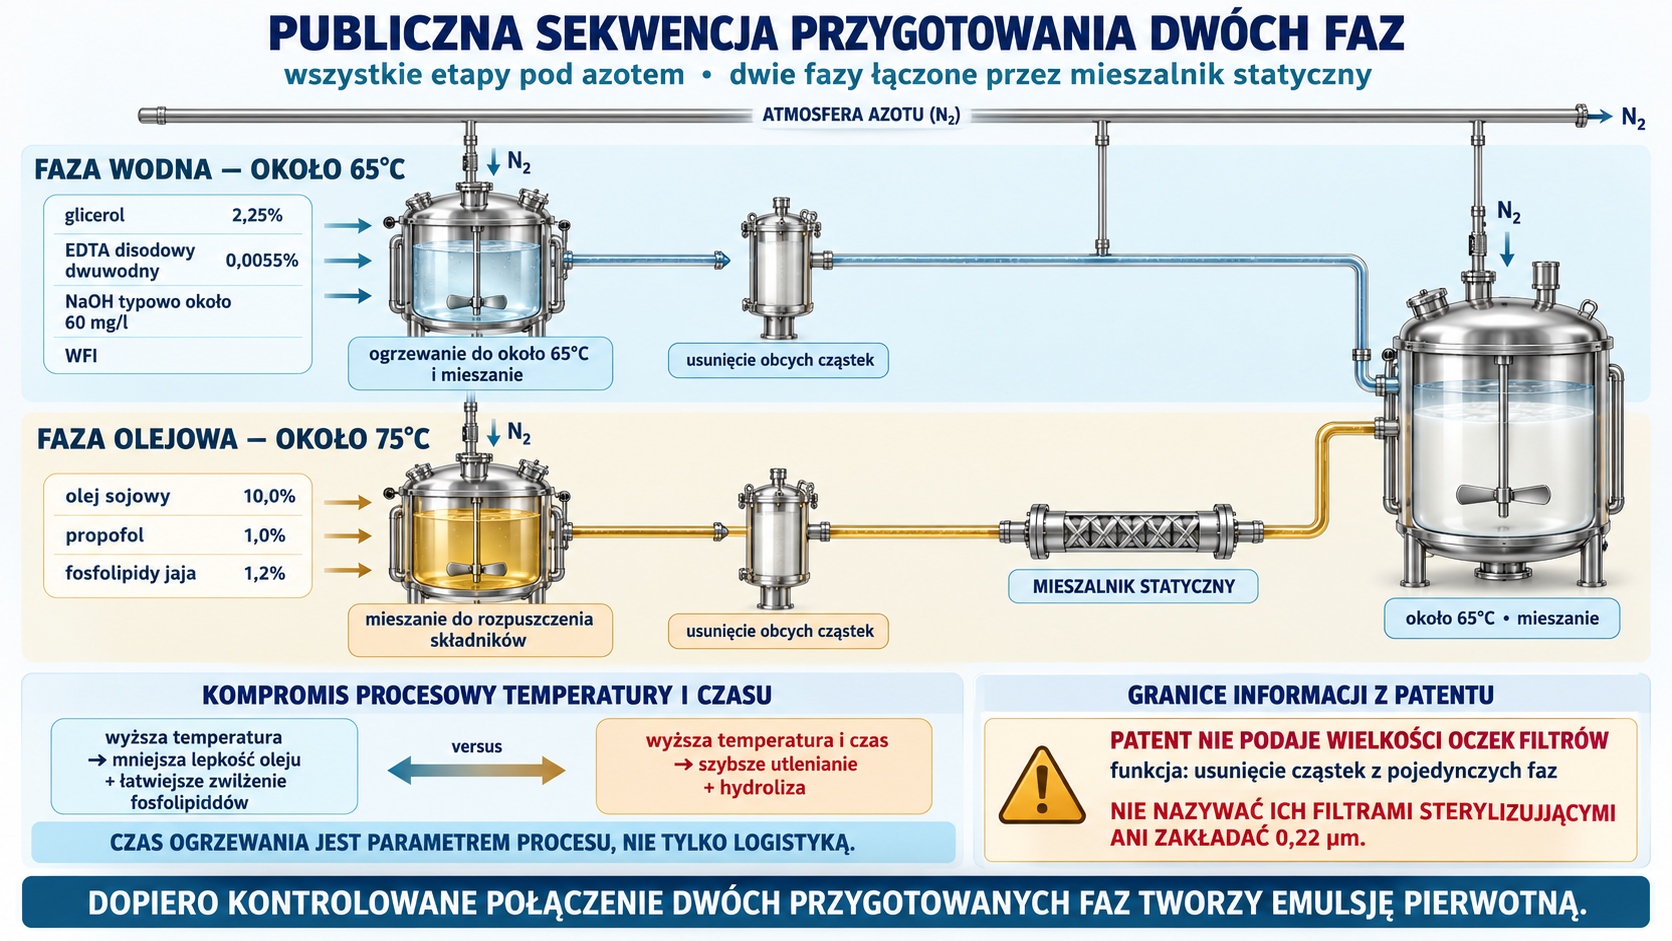
Publiczna sekwencja Zeneca
US5731355A opisuje wszystkie etapy pod azotem. Najpierw przygotowuje się fazę wodną z 2,25% glicerolu, 0,0055% EDTA disodowego dwuwodnego, NaOH w ilości typowo około 60 mg/l oraz WFI. Mieszaninę ogrzewa się do około 65°C, filtruje w celu usunięcia cząstek i kieruje do zbiornika mieszania.
Równolegle w osobnym zbiorniku łączy się 10,0% oleju sojowego, 1,0% propofolu i 1,2% fosfolipidów jaja. Miesza się w około 75°C do rozpuszczenia składników, następnie filtruje i podaje przez mieszalnik statyczny do fazy wodnej. Zawartość zbiornika utrzymuje się około 65°C i miesza. Te temperatury obniżają lepkość oleju i ułatwiają zwilżenie fosfolipidu, ale jednocześnie zwiększają szybkość utlenienia i hydrolizy; czas ogrzewania jest więc parametrem, nie tylko logistyką.
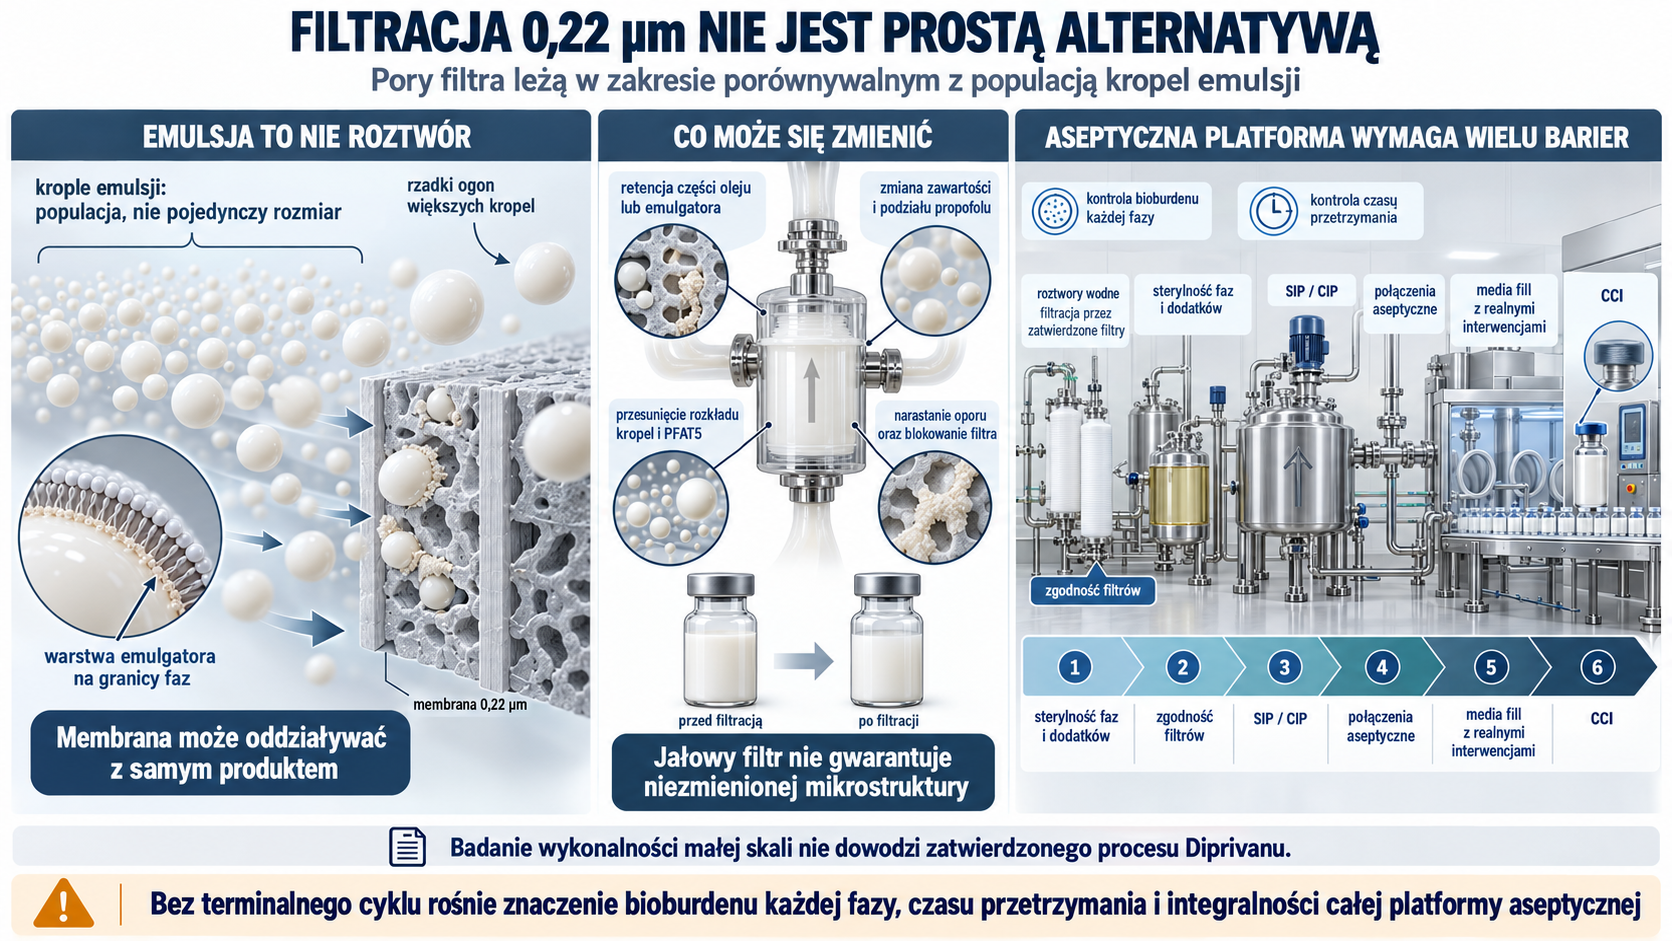
Patent nie podaje wielkości oczek filtrów. Ich funkcją w tym miejscu jest usunięcie obcych cząstek z pojedynczych faz. Nie ma podstaw, by nazwać je filtrami sterylizującymi ani uznać, że gotowa emulsja przechodzi przez 0,22 µm jako jedyną barierę sterylności. Krople o średniej około 250 nm i szerszym rozkładzie sprawiają, że taka filtracja może zatrzymywać część fazy rozproszonej, zmieniać skład i szybko się blokować.
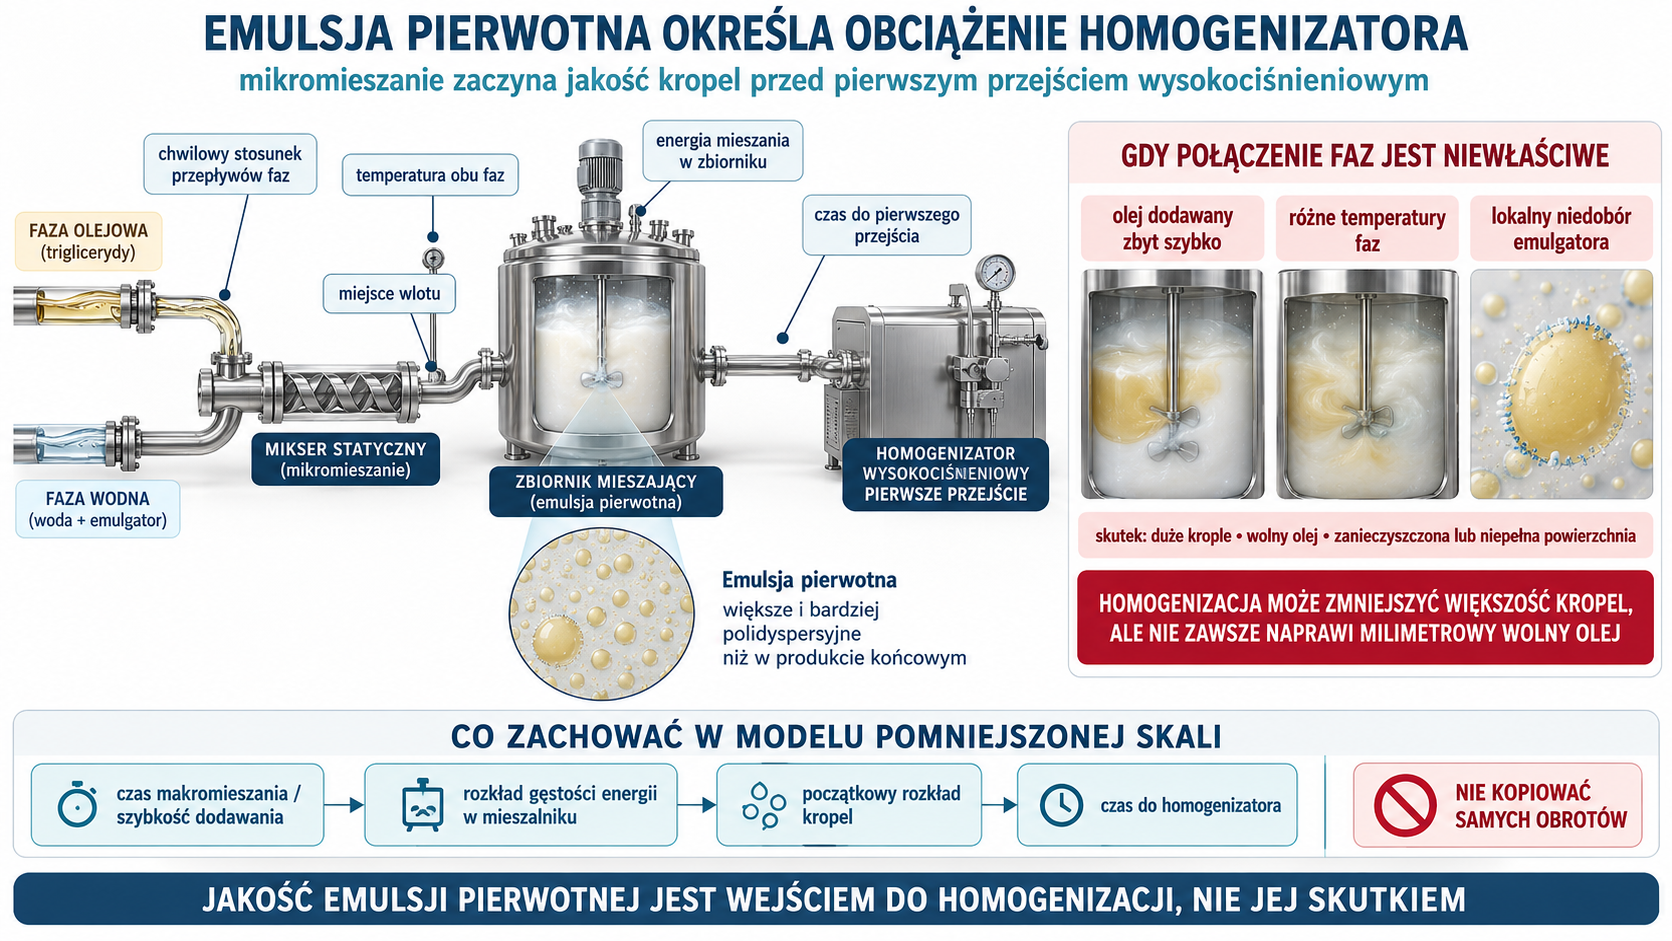
Emulsja pierwotna i mikromieszanie
Mieszalnik statyczny dzieli strumień olejowy i natychmiast kontaktuje go z wodą. Powstaje emulsja pierwotna, której krople są większe i bardziej polidyspersyjne niż w produkcie końcowym. Jej jakość określa obciążenie homogenizatora. Jeśli olej jest dodawany zbyt szybko albo temperatura faz różni się, mogą powstać kieszenie oleju, duże krople i lokalny niedobór emulgatora. Homogenizacja może zmniejszyć większość kropel, lecz nie zawsze naprawi milimetrowy wolny olej lub zanieczyszczoną powierzchnię.
Krytyczne są stosunek chwilowych przepływów, temperatura obu faz, energia mieszania w zbiorniku, miejsce wlotu i czas do pierwszego przejścia przez homogenizator. Skala zmienia średnicę zbiornika i czas obiegu. W modelu pomniejszonej skali warto zachować czas makromieszania w relacji do szybkości dodawania, rozkład gęstości energii w mieszalniku oraz początkowy rozkład kropel, zamiast kopiować obroty.
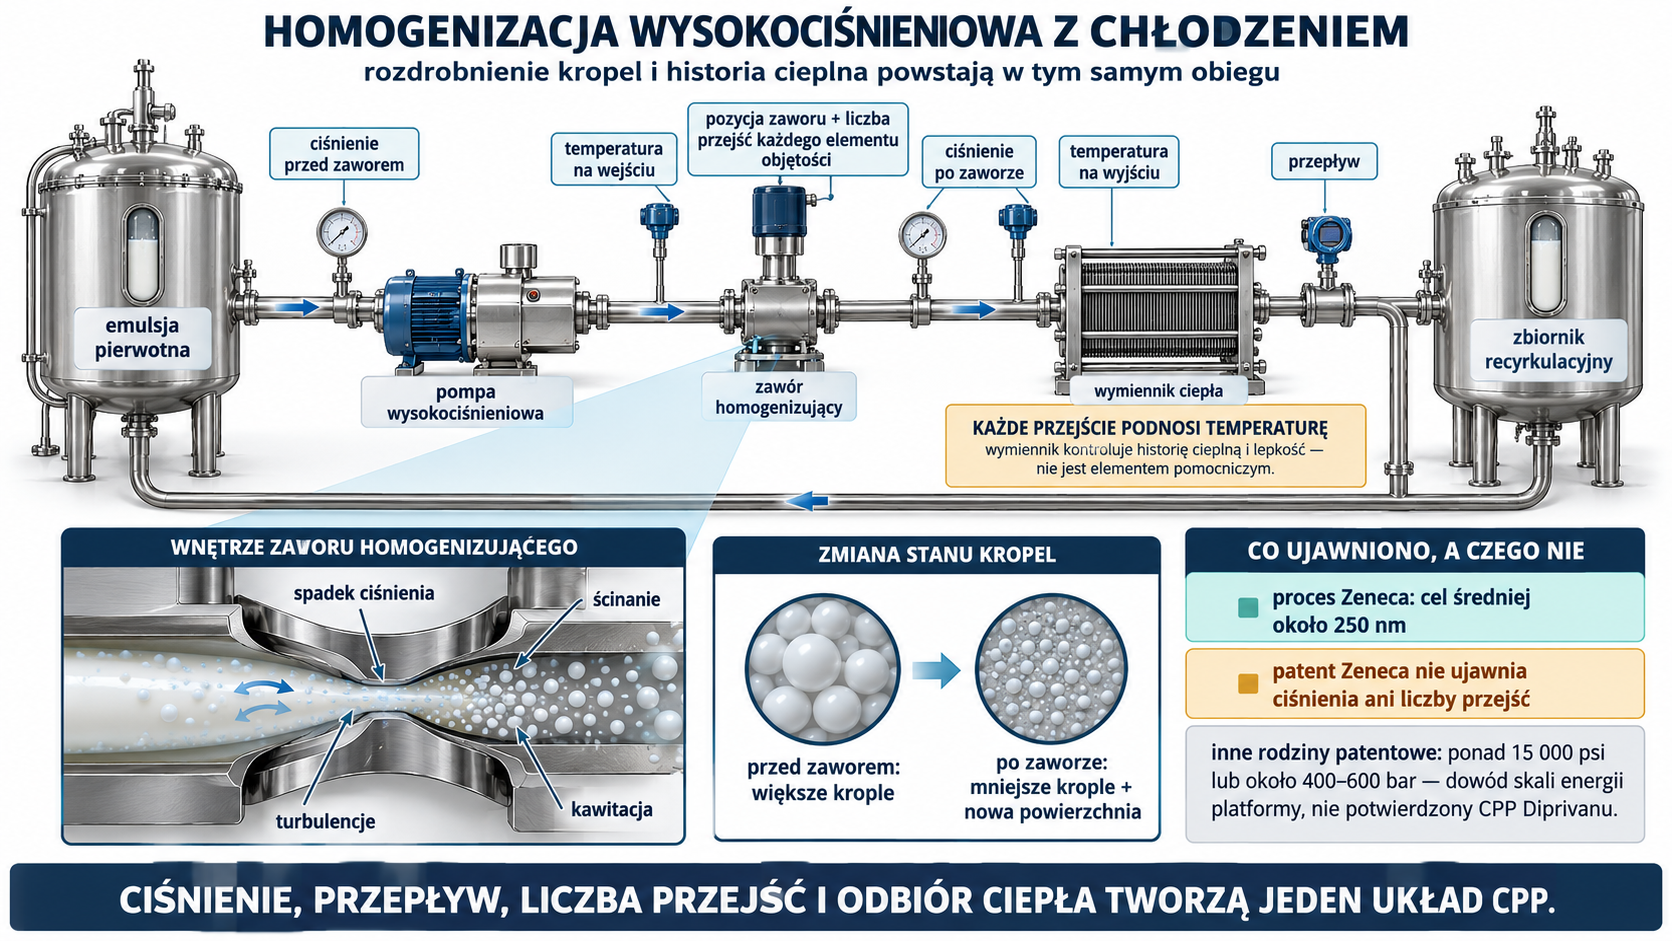
Homogenizacja wysokociśnieniowa z chłodzeniem
Emulsję pierwotną recyrkuluje się przez homogenizator wysokociśnieniowy i wymiennik ciepła do osiągnięcia średniej około 250 nm. Patent nie ujawnia ciśnienia ani liczby przejść. Inne rodziny patentowe pokazują, że procesy propofolu mogą wykorzystywać ponad 15 000 psi lub około 400–600 bar, ale tych wartości nie wolno dopisać do procesu Zeneca. Są dowodem typowej skali energii platformy, nie potwierdzonym CPP Diprivanu.
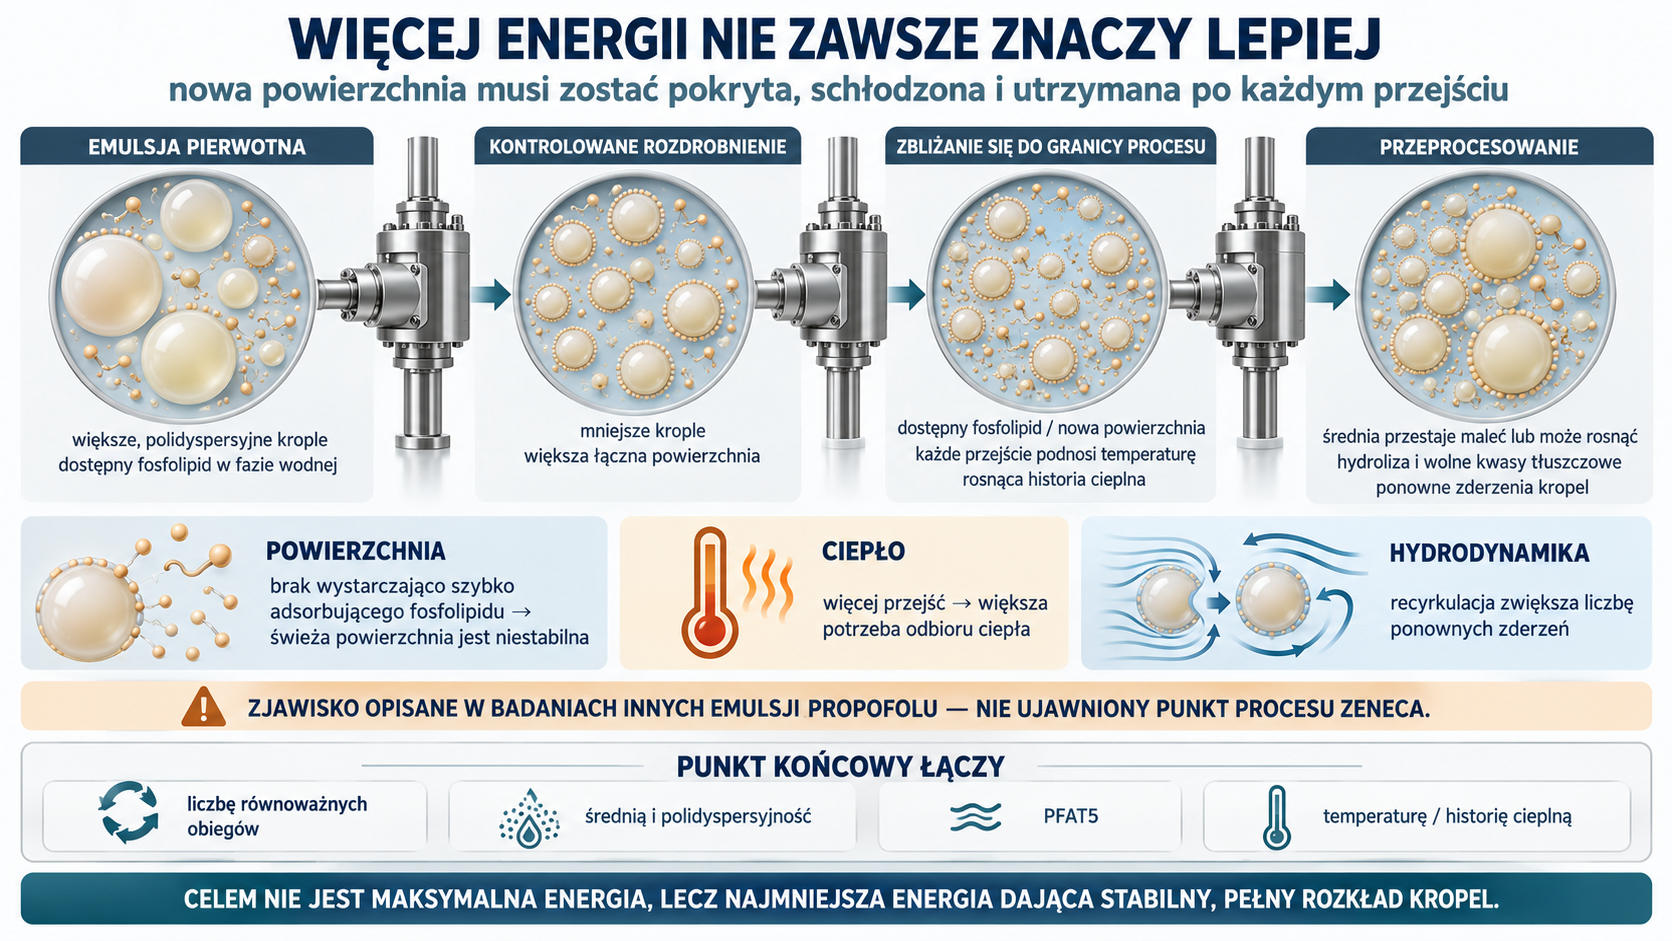
W zaworze homogenizacyjnym spadek ciśnienia tworzy ścinanie, turbulencje i kawitację. Każde przejście zwiększa temperaturę, dlatego wymiennik nie jest elementem pomocniczym: kontroluje historię cieplną i lepkość. Parametrami są ciśnienie przed i po zaworze, temperatura na wejściu i wyjściu, przepływ, pozycja zaworu oraz liczba przejść każdego elementu objętości.
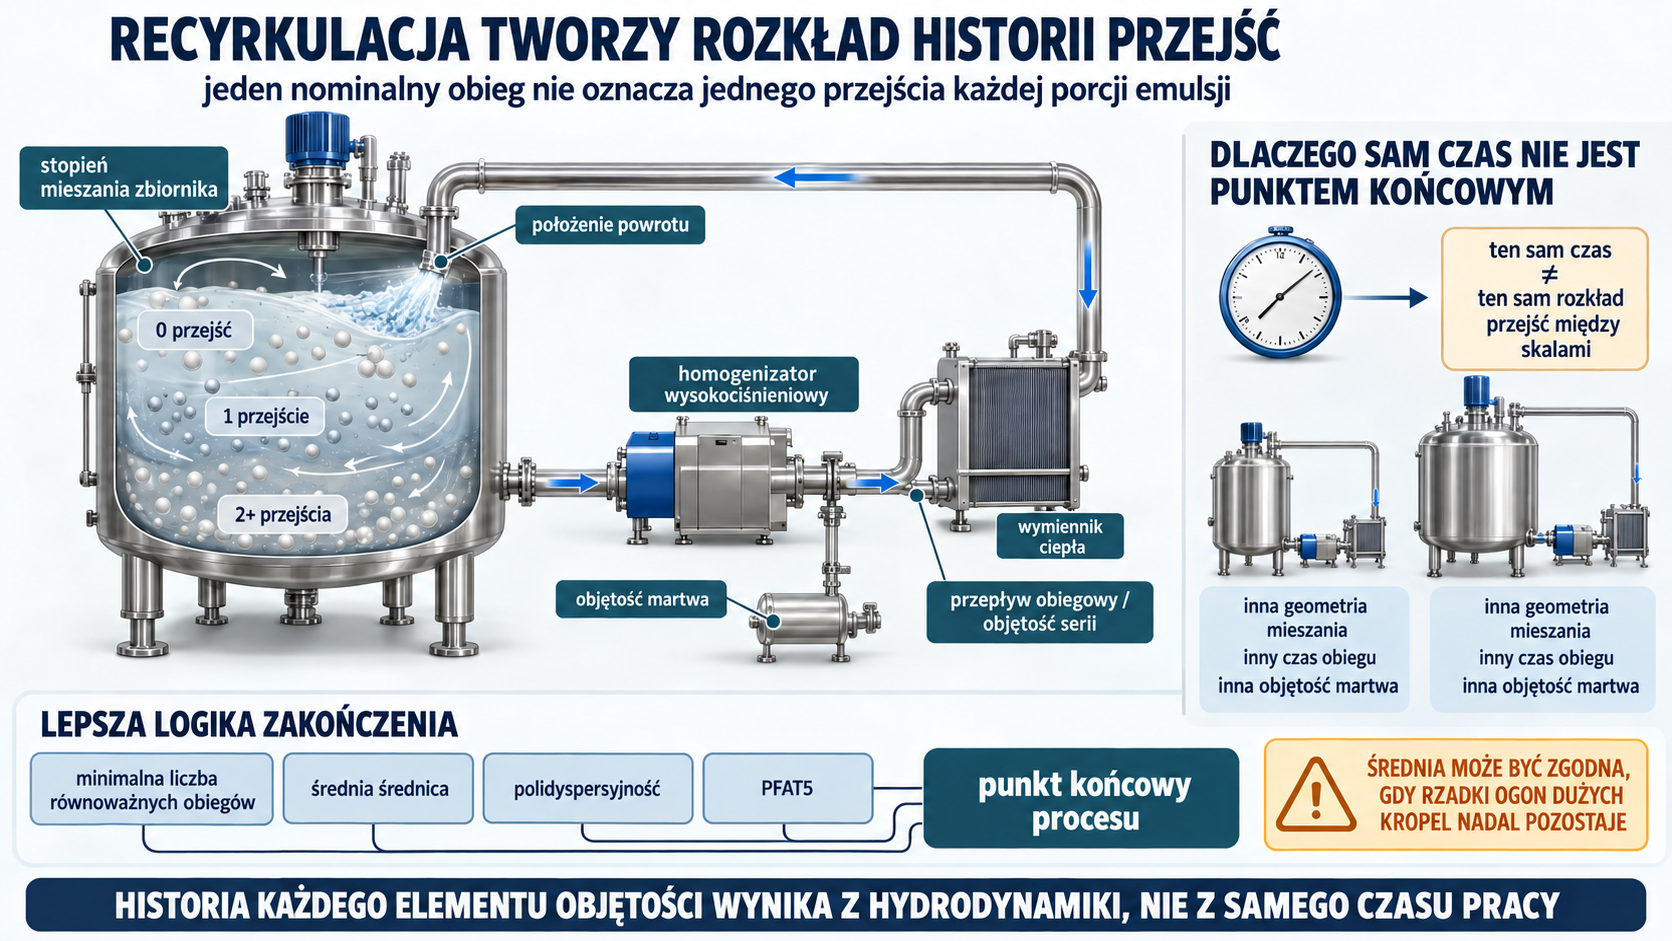
Recyrkulacja ma ukryty rozkład historii. Po jednym nominalnym obiegu część materiału może przejść przez zawór kilka razy, a część jeszcze ani razu. Stopień mieszania zbiornika, położenie powrotu, objętość martwa i stosunek przepływu obiegowego do objętości serii ustalają ten rozkład. Kończenie procesu po samym czasie może więc dawać zmienność między skalami. Lepszy punkt końcowy łączy minimalną liczbę równoważnych obiegów z wynikami średniej, polidyspersyjności i PFAT5.
Więcej energii nie zawsze znaczy lepiej. Zmniejszanie kropel tworzy nową powierzchnię; jeżeli fosfolipidu zdolnego do adsorpcji zabraknie, świeża powierzchnia jest niestabilna. Nadmierna liczba przejść może zwiększyć temperaturę, hydrolizę i ilość wolnych kwasów albo promować ponowne zderzenia. Badania innych emulsji propofolu pokazują możliwość „przeprocesowania”, w którym dalsze ciśnienie i czas przestają zmniejszać średnią lub zaczynają ją zwiększać.
Chłodzenie, zbiornik napełniający i jednorodność serii
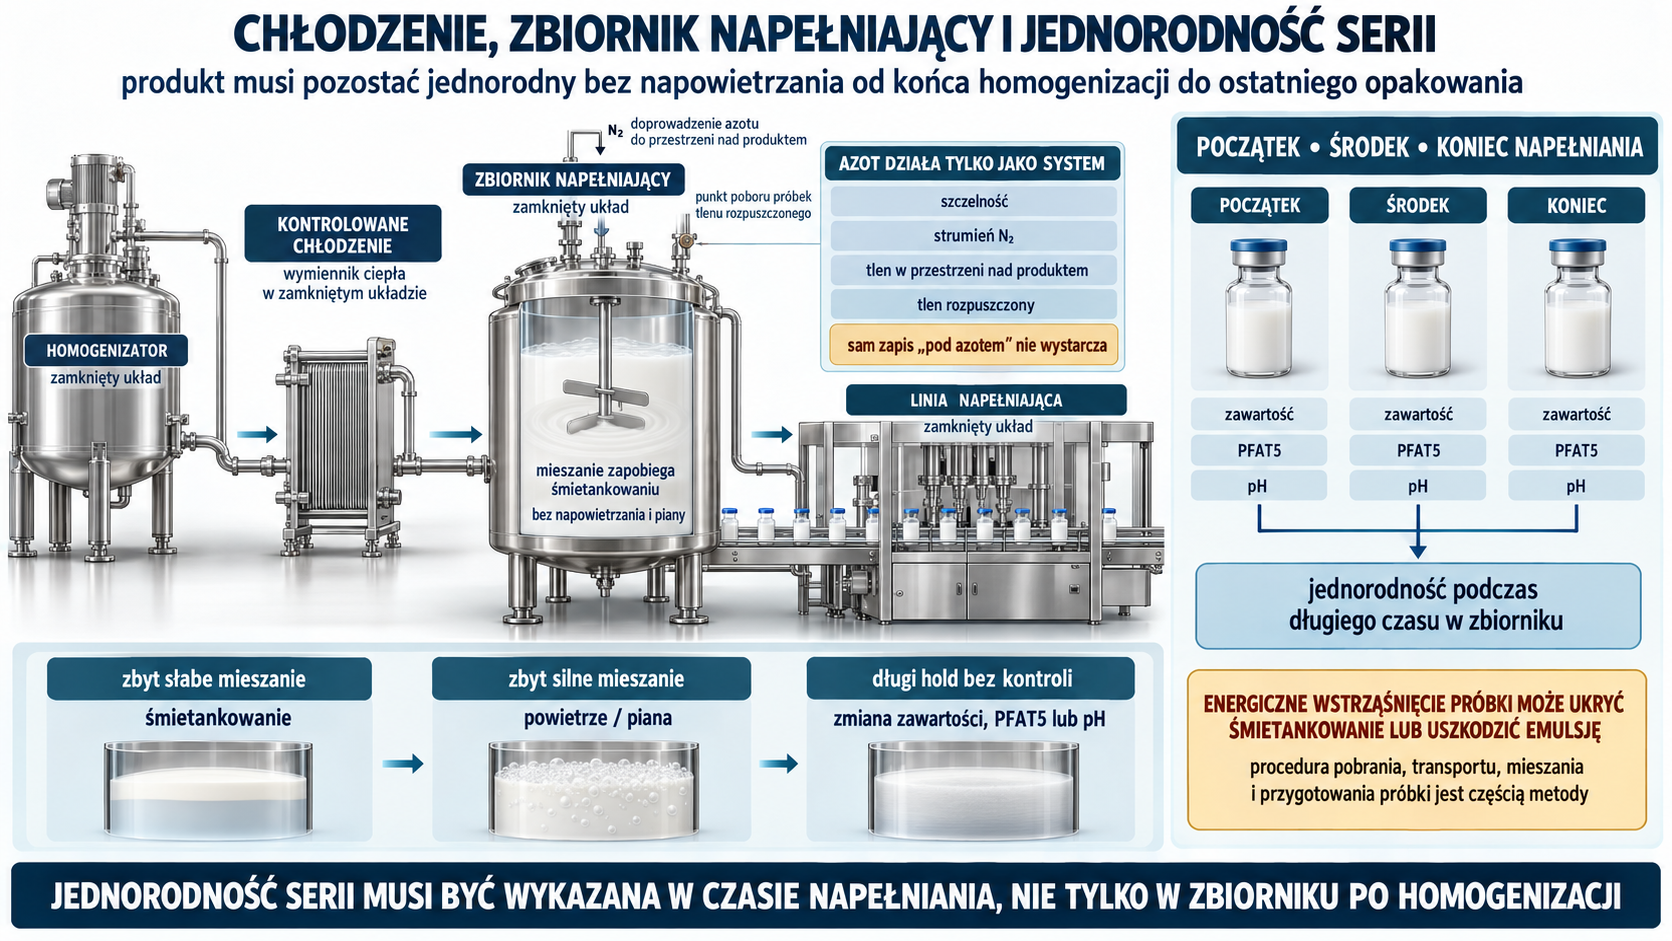
Po osiągnięciu celu emulsję chłodzi się i przenosi do zbiornika napełniającego. Mieszanie musi zapobiegać śmietankowaniu, ale nie powinno napowietrzać produktu ani generować piany. Azot ogranicza tlen w przestrzeni nad produktem; skuteczność zależy od szczelności, strumienia i tlenu rozpuszczonego, nie od samego zapisu „pod azotem”.
Próbki z początku, środka i końca napełniania sprawdzają, czy długi czas w zbiorniku nie zmienia zawartości, PFAT5 lub pH. Próbka pobrana po energicznym laboratoryjnym wstrząśnięciu może ukryć śmietankowanie albo sama uszkodzić emulsję. Procedura pobrania i przygotowania musi być częścią metody.
7. PFAT5: dlaczego prawidłowa średnia nie wystarcza
Dwie części jednego rozkładu
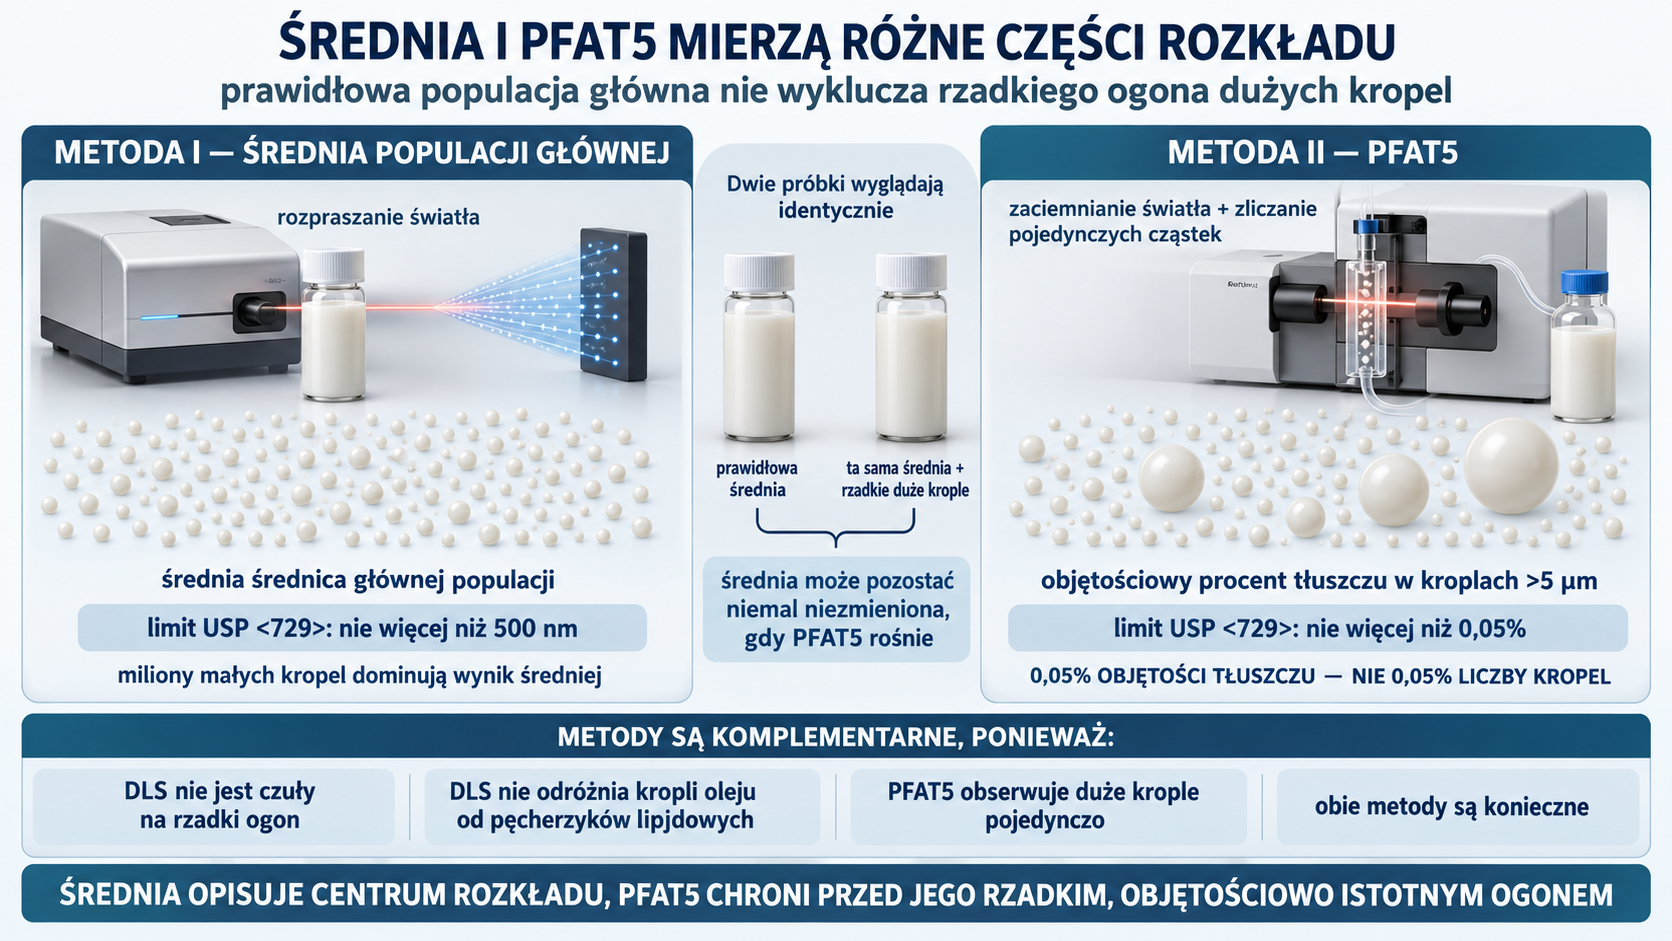
USP <729> wymaga dwóch komplementarnych pomiarów dla lipidowych emulsji dożylnych. Metoda I, oparta na rozpraszaniu światła, kontroluje średnią średnicę głównej populacji; limit wynosi nie więcej niż 500 nm. Metoda II, oparta na zaciemnianiu światła i zliczaniu pojedynczych cząstek, mierzy objętościowy procent tłuszczu w kroplach większych niż 5 µm, czyli PFAT5; limit wynosi nie więcej niż 0,05%.
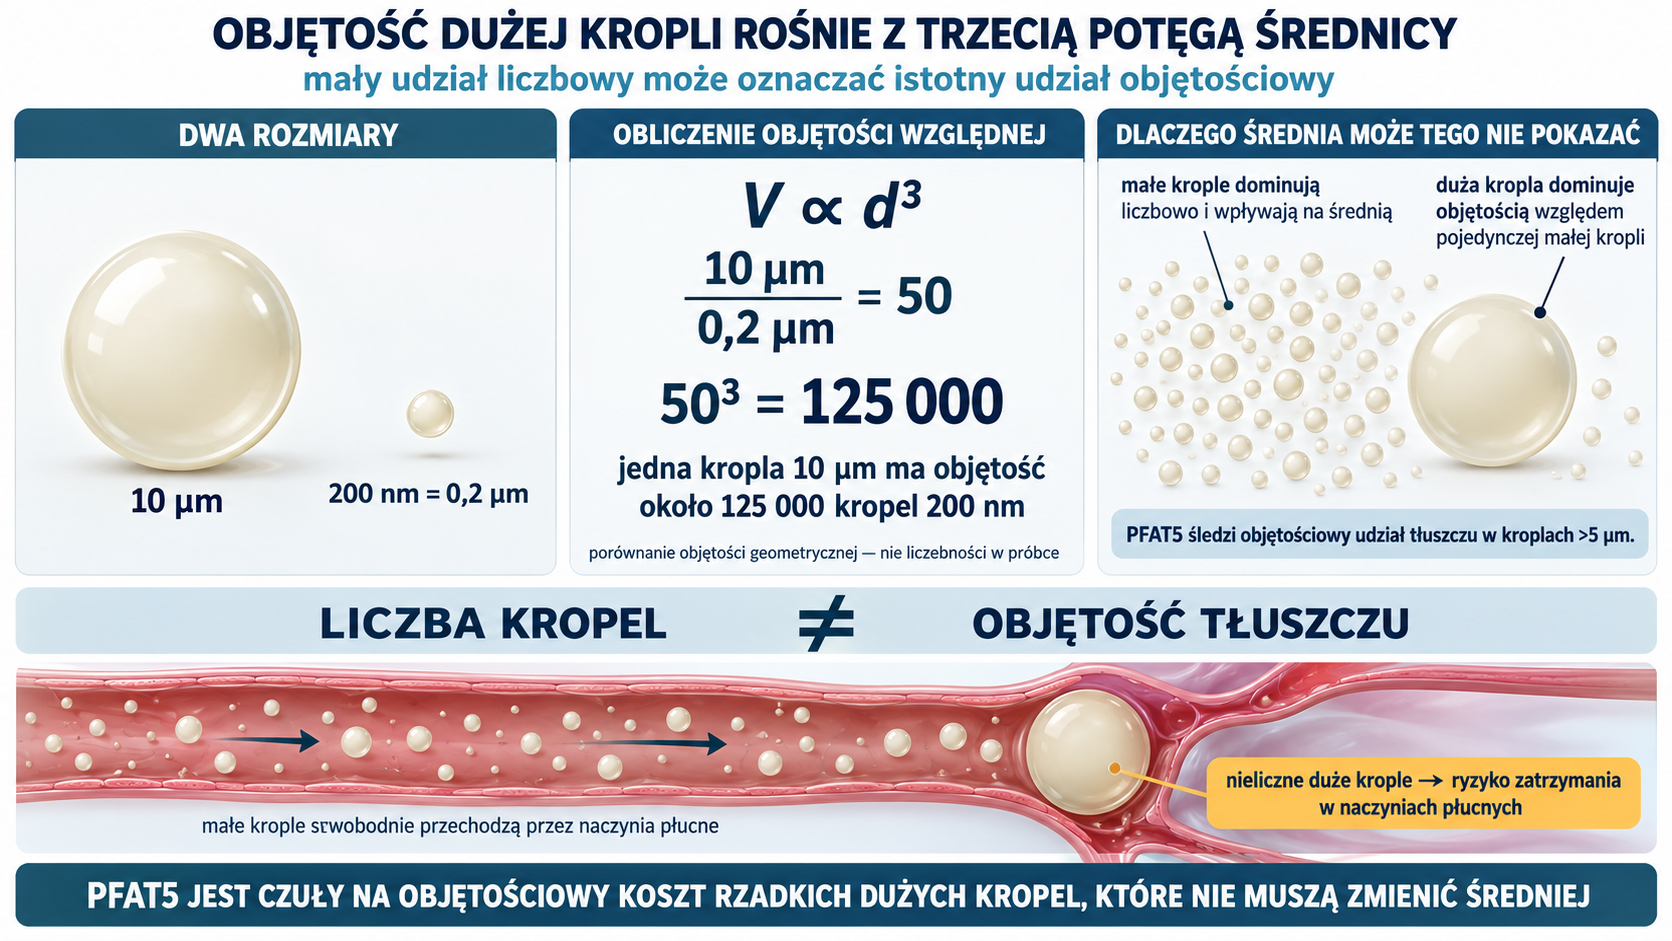
To 0,05% objętości tłuszczu, a nie „0,05% liczby kropel”. Objętość rośnie z trzecią potęgą średnicy. Jedna kropla 10 µm zawiera tyle objętości, co około 125 000 kropel 200 nm. Nieliczne duże krople mogą więc mieć mały udział liczbowy, lecz istotny udział objętościowy i ryzyko zatrzymania w naczyniach płucnych. Średnia zdominowana milionami małych kropel może pozostać niemal niezmieniona.
DLS nie jest wystarczająco czuły na rzadki ogon i dodatkowo nie odróżnia kropel oleju od pęcherzyków fosfolipidowych. Zaciemnianie światła ma inne ryzyka: pęcherzyki powietrza, obce cząstki, rozcieńczanie, mieszanie próbki i założony współczynnik refrakcji mogą zmienić wynik. Walidacja musi wykazać powtarzalny odzysk dużych kropel bez tworzenia ich podczas przygotowania.
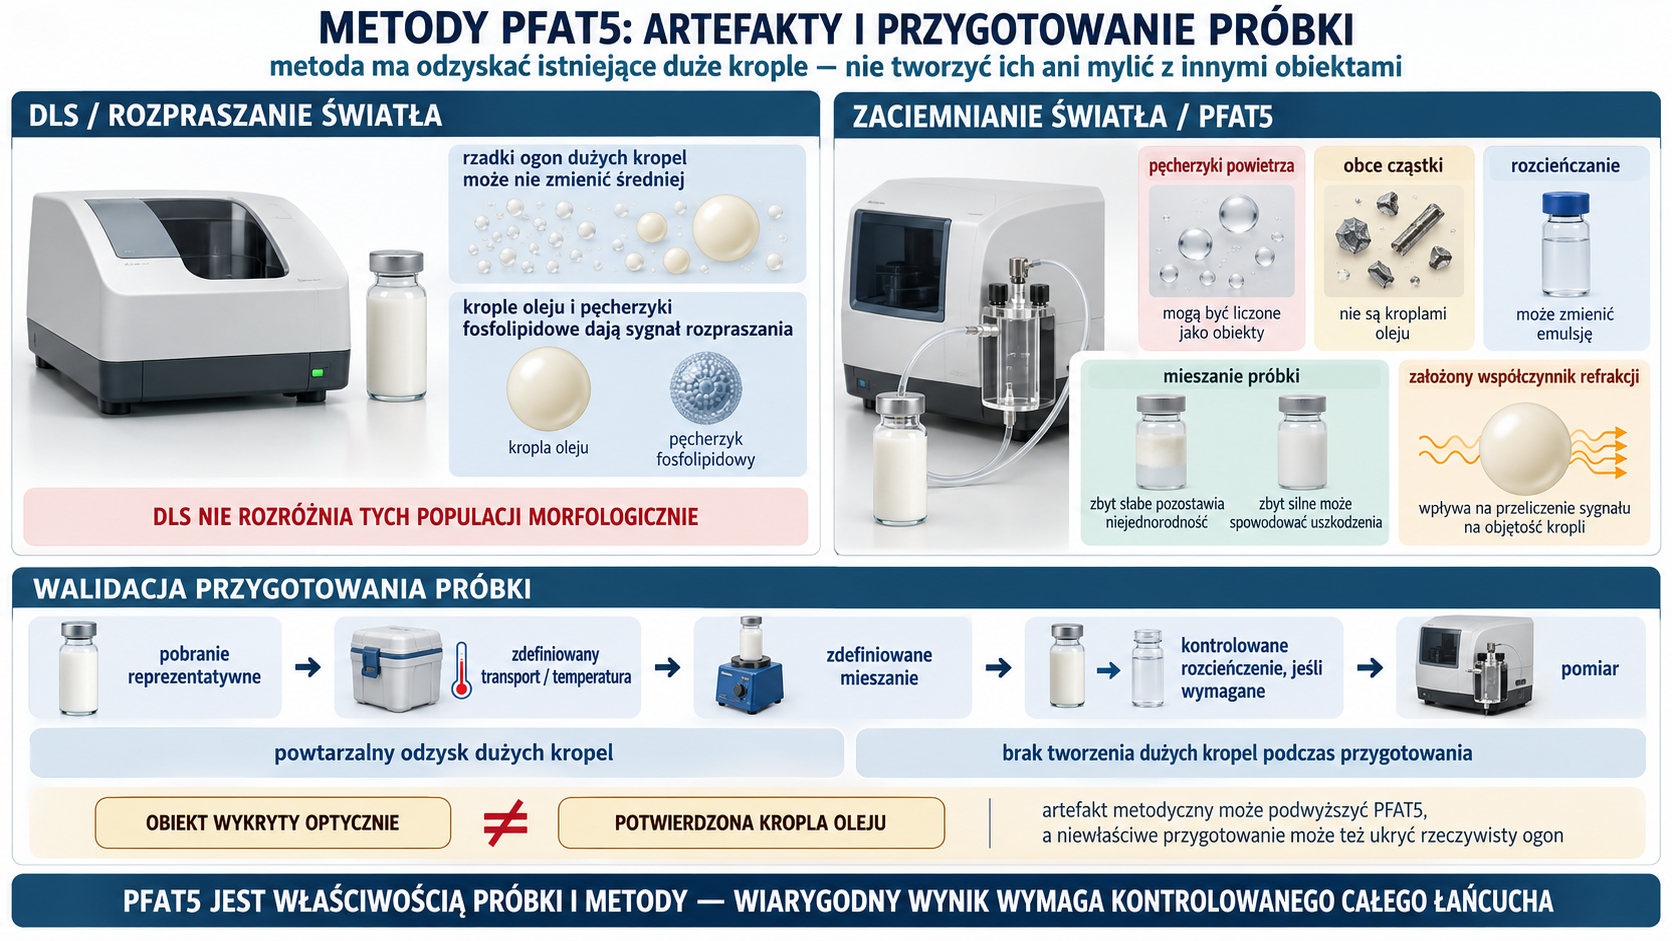
PFAT5 jest wynikiem całej historii procesu
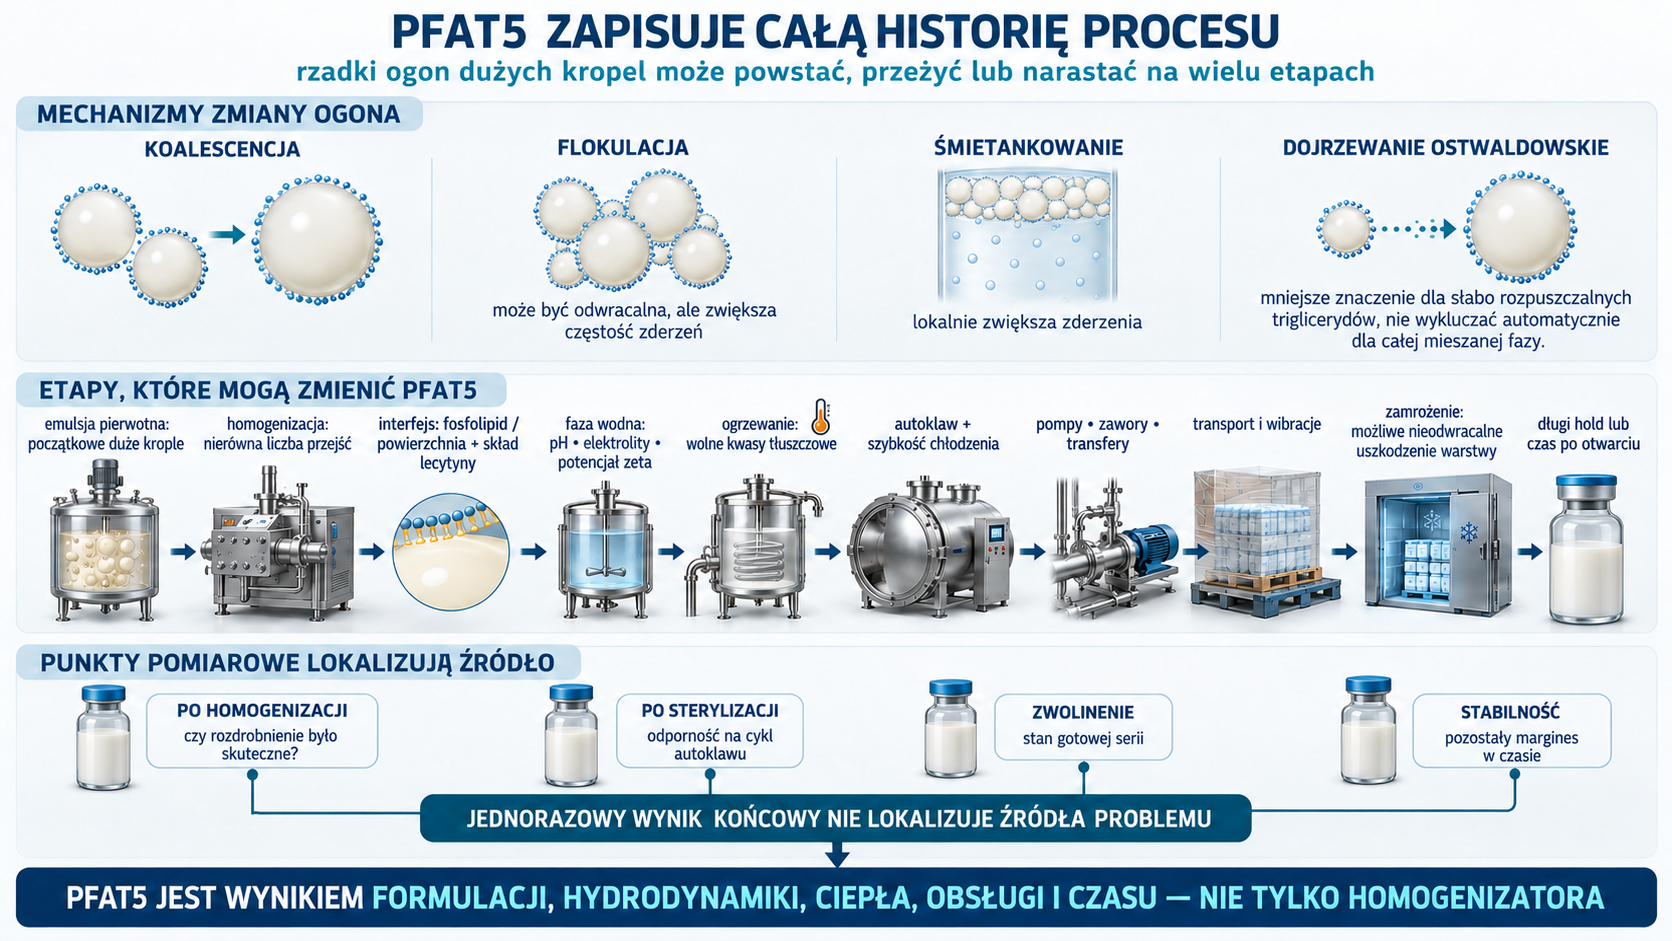
PFAT5 może rosnąć przez koalescencję, gdy dwie krople łączą się w jedną większą. Flokulacja skupia krople bez pełnego połączenia i może być odwracalna, ale zwiększa prawdopodobieństwo koalescencji. Śmietankowanie przenosi krople ku górze wskutek różnicy gęstości; samo może zniknąć po łagodnym wstrząśnięciu, lecz lokalnie zwiększa częstość zderzeń. Ostwaldowskie dojrzewanie ma mniejsze znaczenie dla bardzo słabo rozpuszczalnych triglicerydów, ale nie należy go automatycznie wykluczać dla wszystkich składników mieszanej fazy.
Na ogon wpływają:
- początkowe duże krople z emulsji pierwotnej;
- niejednakowa liczba przejść przez homogenizator;
- stosunek fosfolipidu do powierzchni oraz skład lecytyny;
- pH, elektrolity i potencjał zeta;
- wolne kwasy tłuszczowe powstałe przy ogrzewaniu;
- cykl autoklawu i szybkość chłodzenia;
- pompy, zawory, transfery i wibracje transportowe;
- zamrożenie, które może nieodwracalnie zniszczyć warstwę międzyfazową;
- długi czas w zbiorniku lub po otwarciu.
PFAT5 należy badać po homogenizacji, po sterylizacji, na zwolnieniu i w stabilności. Punkt po homogenizacji mówi, czy rozdrobnienie było skuteczne; różnica po autoklawie mierzy odporność formulacji na cykl; stabilność pokazuje pozostały margines. Jednorazowy wynik końcowy nie lokalizuje źródła problemu.
Pozostałe metody fizyczne
Laserowa dyfrakcja lub DLS opisują główną populację, mikroskopia pokazuje morfologię i obce cząstki, potencjał zeta ocenia elektrostatyczny margines stabilności, a krio-TEM rozróżnia krople i pęcherzyki. Lepkość w funkcji ścinania ujawnia zmianę struktury oraz wpływa na pompę i homogenizację. Wolny propofol można oznaczać po dializie równowagowej lub rozdziale faz zwalidowanym pod kątem zaburzenia równowagi.
Wytyczne FDA dla generycznego propofolu wymagają porównawczo badać co najmniej trzy serie testowe i referencyjne pod względem rozkładu kropel, profilu lepkości, pH, potencjału zeta przy pH produktu i fizjologicznym, osmolalności, wolnych kwasów oraz podziału propofolu między fazę wodną i olejową. To dobry dowód, że porównywalność złożonej emulsji nie sprowadza się do jakościowej zgodności składu (Q1), ilościowej zgodności składu (Q2) i zawartości API.
Oględziny są potrzebne, lecz ograniczone
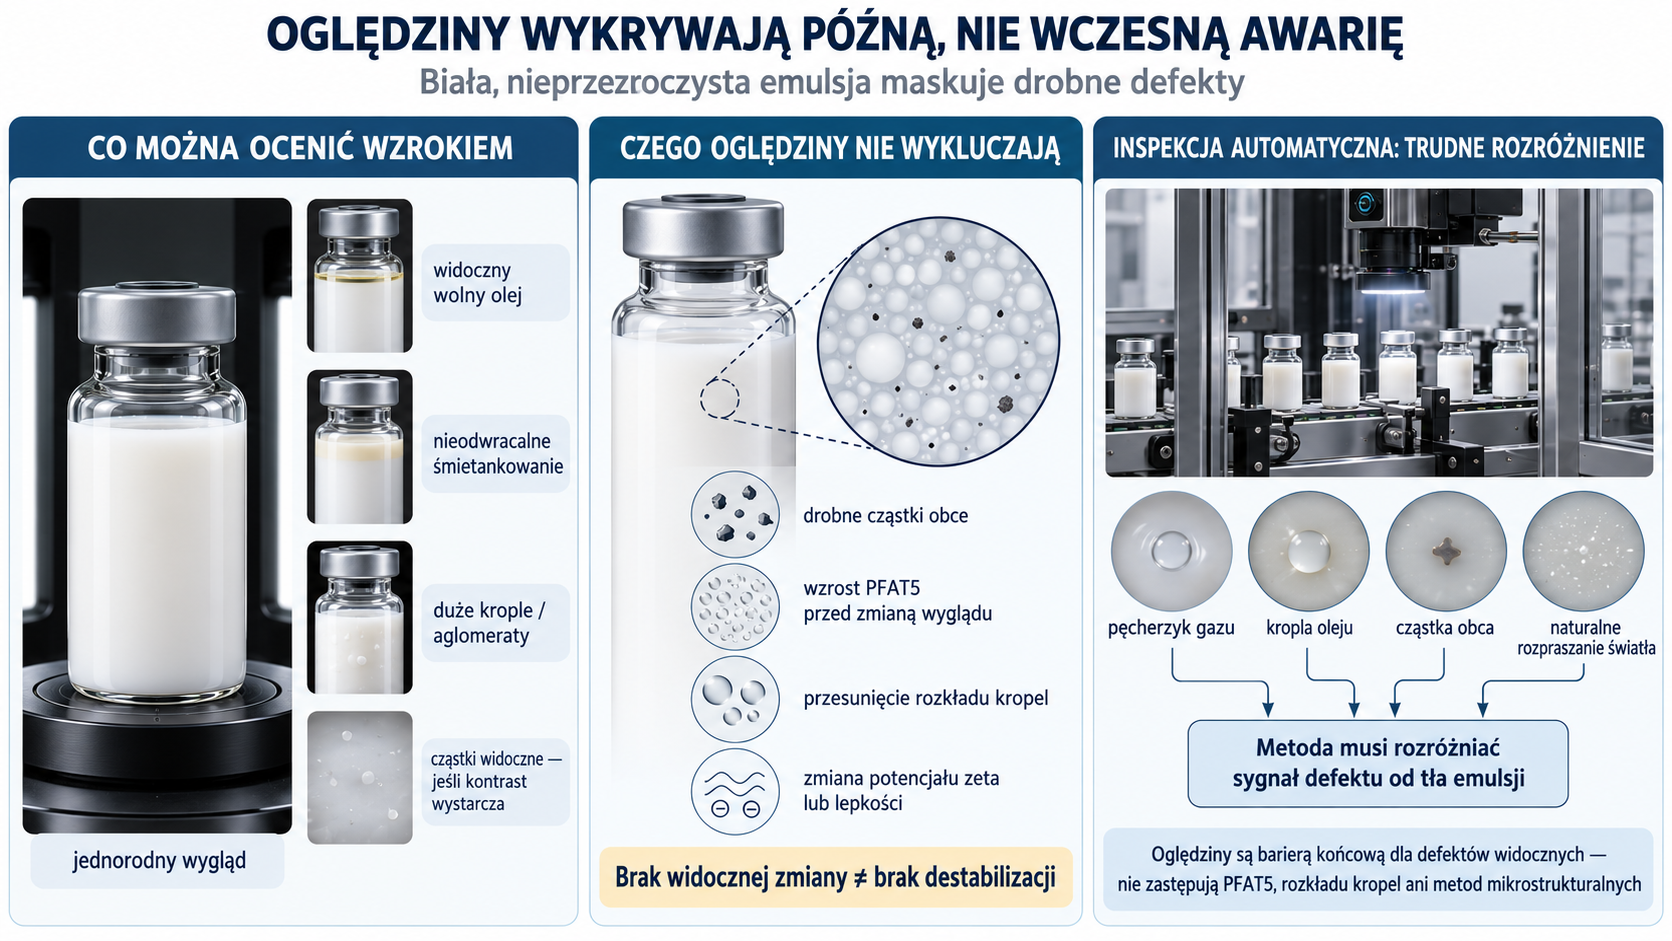
Biała nieprzezroczysta emulsja maskuje drobne cząstki obce. Widoczny wolny olej, nieodwracalne śmietankowanie lub duże krople są sygnałem późnej awarii, nie czułym testem zwolnieniowym. Inspekcja wymaga kontrolowanego oświetlenia, tła i sposobu obracania fiolki, tak aby nie tworzyć piany. Automatyczna inspekcja musi odróżniać bąble, krople i cząstki na tle naturalnego rozpraszania emulsji.
8. Sterylizacja, endotoksyny i ryzyko po otwarciu
Terminalna sterylizacja w publicznej rodzinie procesu
Po homogenizacji patent Zeneca chłodzi emulsję, przenosi do zbiornika napełniającego, filtruje, napełnia pojemniki pod azotem i autoklawuje. Nie podaje temperatury, czasu ani wartości F₀. Historyczny pakiet FDA produktu Gensia/Hospira oraz komunikat o wycofaniu partii Hospiry potwierdzają terminalną sterylizację konkretnego produktu propofolu, choć tamta formulacja i dodatki przeciwdrobnoustrojowe nie były identyczne z aktualnym Diprivanem.
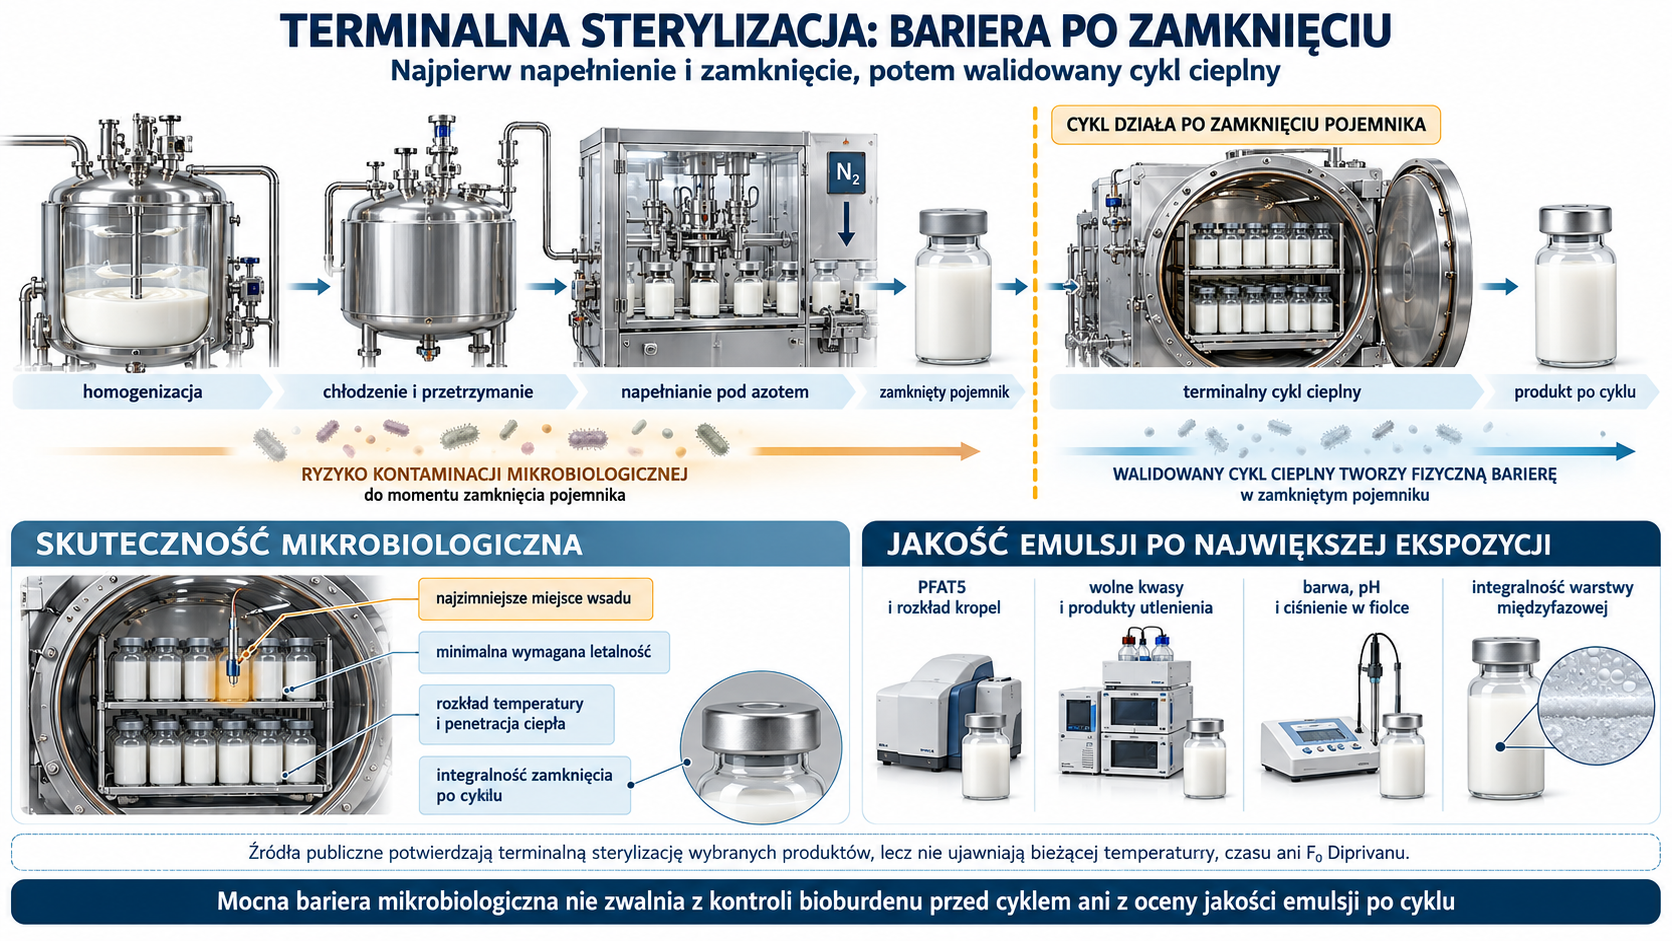
Terminalny cykl jest mocną barierą, ponieważ działa po zamknięciu pojemnika. Jednocześnie jest operacją kształtującą jakość. Ciepło może zwiększać hydrolizę fosfolipidów i triglicerydów, wolne kwasy, utlenienie, barwę, ciśnienie w fiolce oraz PFAT5. Rozwój cyklu musi wykazać zarówno minimalną letalność w najzimniejszym miejscu, jak i akceptowalną jakość po największej ekspozycji cieplnej. Szybkość ogrzewania i chłodzenia wpływa na śmietankowanie i zderzenia kropel, więc sama temperatura plateau nie opisuje całej historii.
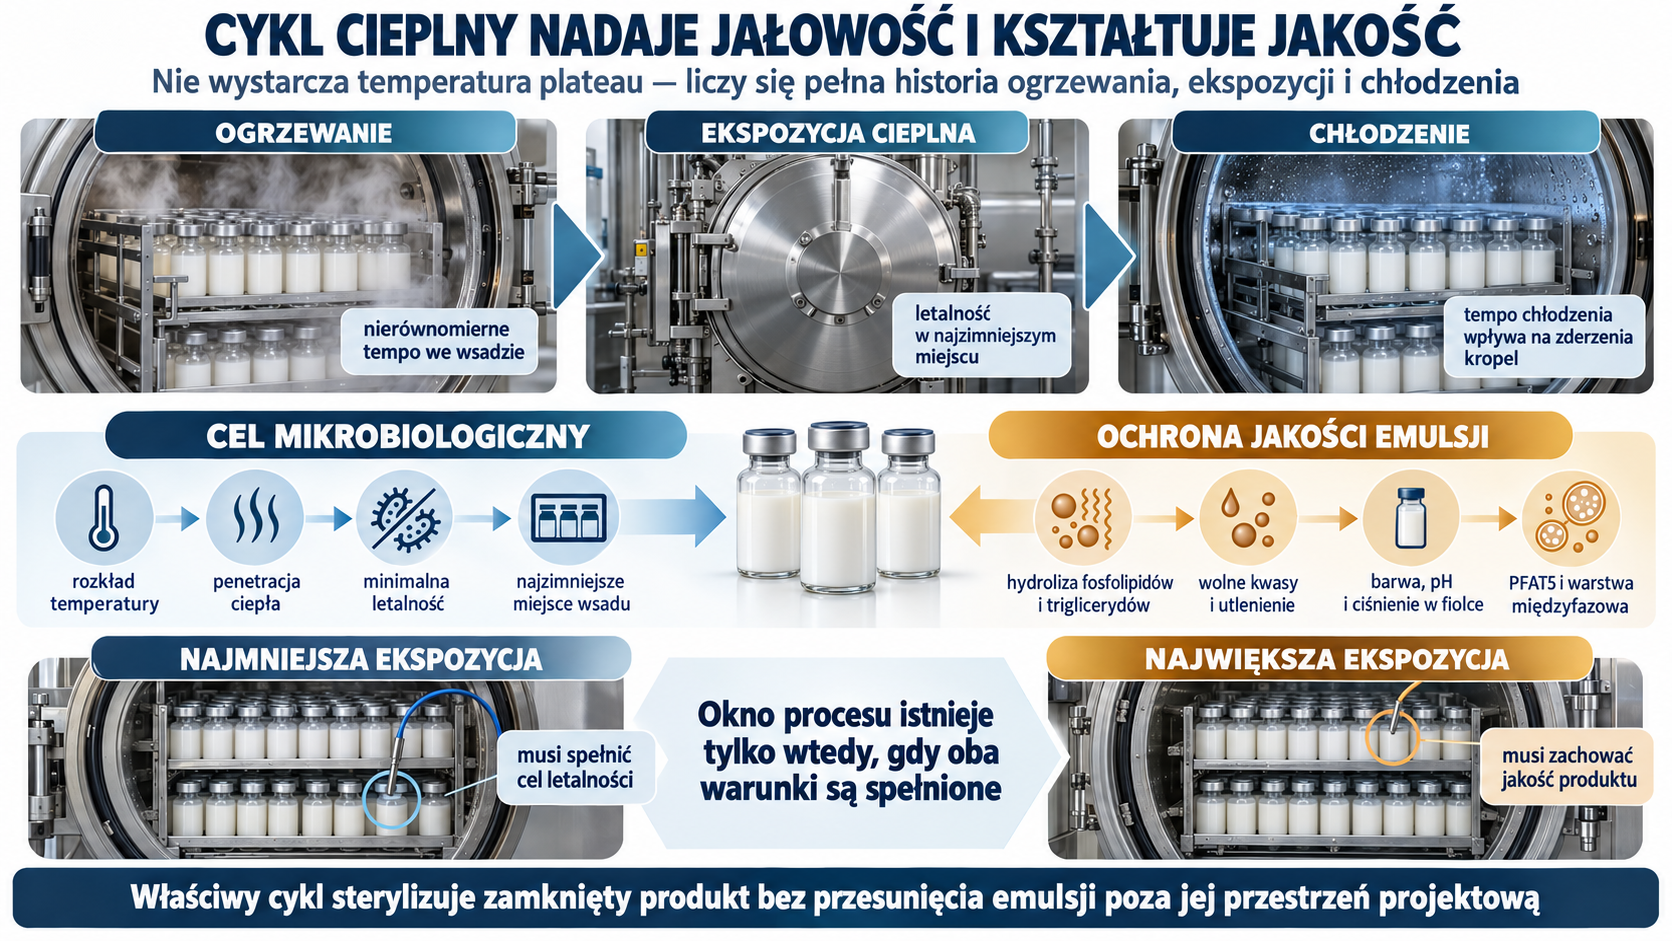
Wytyczna EMA wskazuje terminalną sterylizację jako metodę wyboru, gdy produkt ją toleruje. Jeżeli cykl referencyjny nie jest możliwy, producent musi uzasadnić alternatywę i zbudować dodatkowe bariery. Nie oznacza to, że każdy propofol musi mieć identyczny autoklaw ani że publiczny patent odtwarza bieżący cykl Diprivanu.
Dlaczego „filtracja 0,22 µm” nie jest prostą alternatywą
Gotowa emulsja ma krople w zakresie setek nanometrów i rzadki ogon większych cząstek. Filtr 0,22 µm znajduje się więc w zakresie zbliżonym do głównej populacji. Może zatrzymać część oleju i emulgatora, zmienić zawartość, mikrostrukturę oraz PFAT5, a także szybko się zablokować. Publikacja o szpitalnym procesie 2% nanoemulsji badała zarówno 121°C przez 15 min, jak i filtrację 0,22 µm, ale była dowodem wykonalności małej skali, nie dowodem zatwierdzonego procesu Diprivanu.
Aseptyczna platforma jest możliwa tylko po wykazaniu sterylności lub sterylizowalności faz i dodatków, zgodności filtrów dla filtrujących się roztworów, sterylizacji i mycia urządzeń na miejscu (SIP/CIP), aseptycznego połączenia, symulacji procesu odtwarzającej rzeczywiste czasy i interwencje oraz integralności zamknięcia. Brak terminalnego cyklu zwiększa znaczenie bioburdenu każdej fazy i maksymalnego czasu przetrzymania. Ogólne wymagania rozwija artykuł Produkty sterylne i końcowe napełnianie.
Endotoksyny i bioburden przed barierą
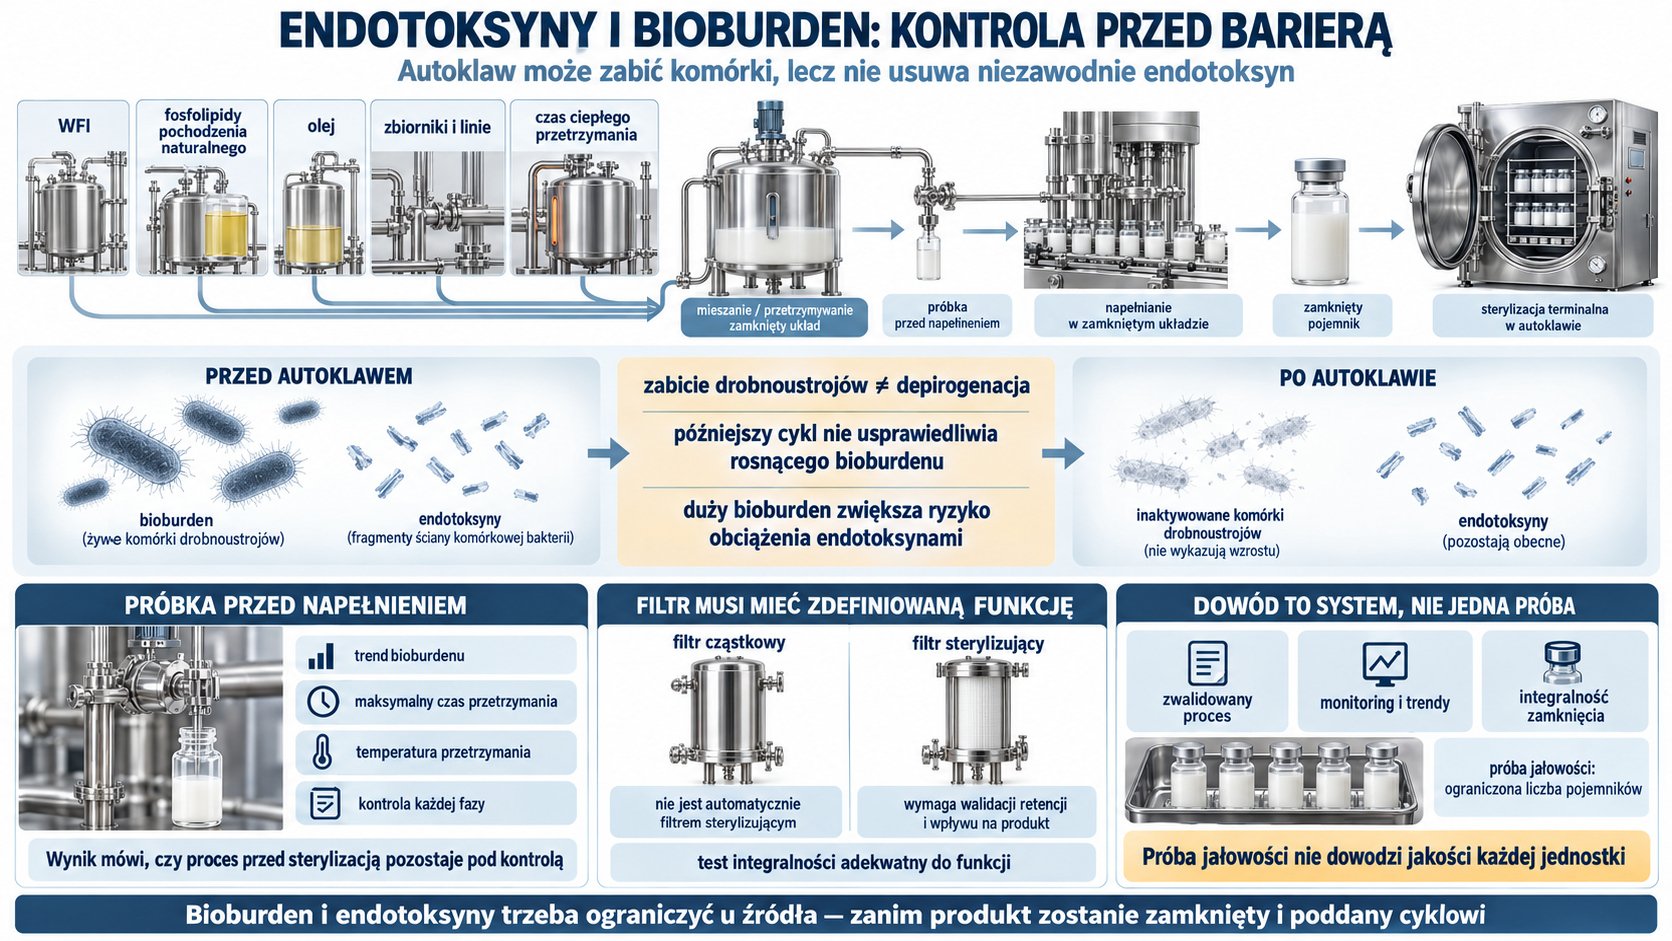
Autoklaw może zabić komórki, ale nie usuwa niezawodnie endotoksyn. WFI, fosfolipidy pochodzenia naturalnego, olej, zbiorniki i długie czasy ciepłego przetrzymania muszą być kontrolowane przed sterylizacją. Bioburden tuż przed napełnieniem informuje, czy proces pozostaje pod kontrolą; dodatni trend nie może być usprawiedliwiony późniejszym cyklem. Duża początkowa liczba drobnoustrojów zwiększa obciążenie endotoksynami i ryzyko niejednorodnej odporności.
Filtry procesowe wymagają testów integralności adekwatnych do funkcji, lecz filtr cząstkowy nie może zostać opisany jako sterylizujący bez walidacji retencji mikroorganizmów i wpływu na produkt. Próba jałowości gotowej serii jest testem ograniczonej liczby pojemników, a nie dowodem każdej jednostki. Głównym dowodem są zwalidowany proces, monitoring i integralność zamknięcia.
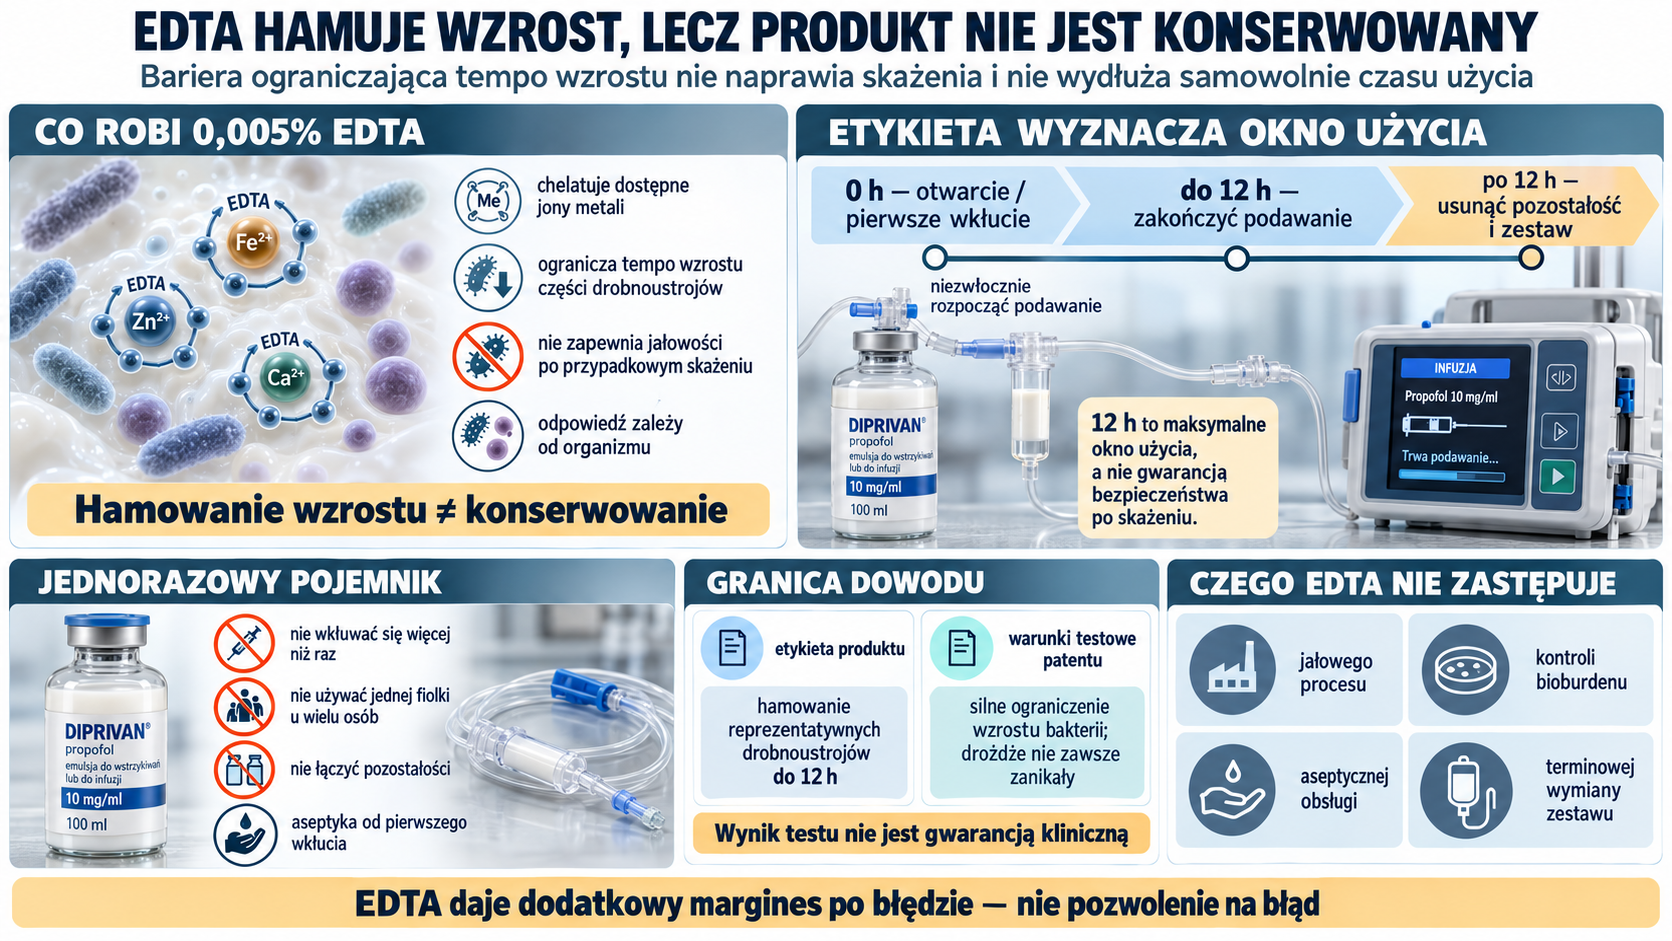
EDTA hamuje wzrost, ale nie konserwuje produktu
Aktualna etykieta stwierdza, że 0,005% EDTA hamuje tempo wzrostu reprezentatywnych drobnoustrojów przez maksymalnie 12 h po przypadkowym skażeniu. Jednocześnie wprost ostrzega, że Diprivan nadal może podtrzymywać wzrost i nie jest produktem przeciwdrobnoustrojowo konserwowanym według USP. Fiolki są jednorazowe, nie wolno wkłuwać się więcej niż raz ani stosować jednej fiolki u więcej niż jednej osoby. Podawanie należy rozpocząć niezwłocznie i zakończyć w ciągu 12 h od otwarcia.
Patent EDTA pokazuje mechanizm liczbowo. W formulacji bez EDTA część organizmów rosła z około 10¹–10² do 10⁶–10⁸ jtk/ml po 24–48 h; przy 0,0055% EDTA wzrost bakterii był silnie ograniczony, choć drożdże nie zawsze zanikały. Są to warunki testowe patentu, nie gwarancja kliniczna. EDTA tworzy dodatkową barierę po błędzie, ale nie naprawia skażonego procesu ani nie przedłuża samowolnie czasu użycia.
9. Stabilność, opakowanie, transport i układ podania
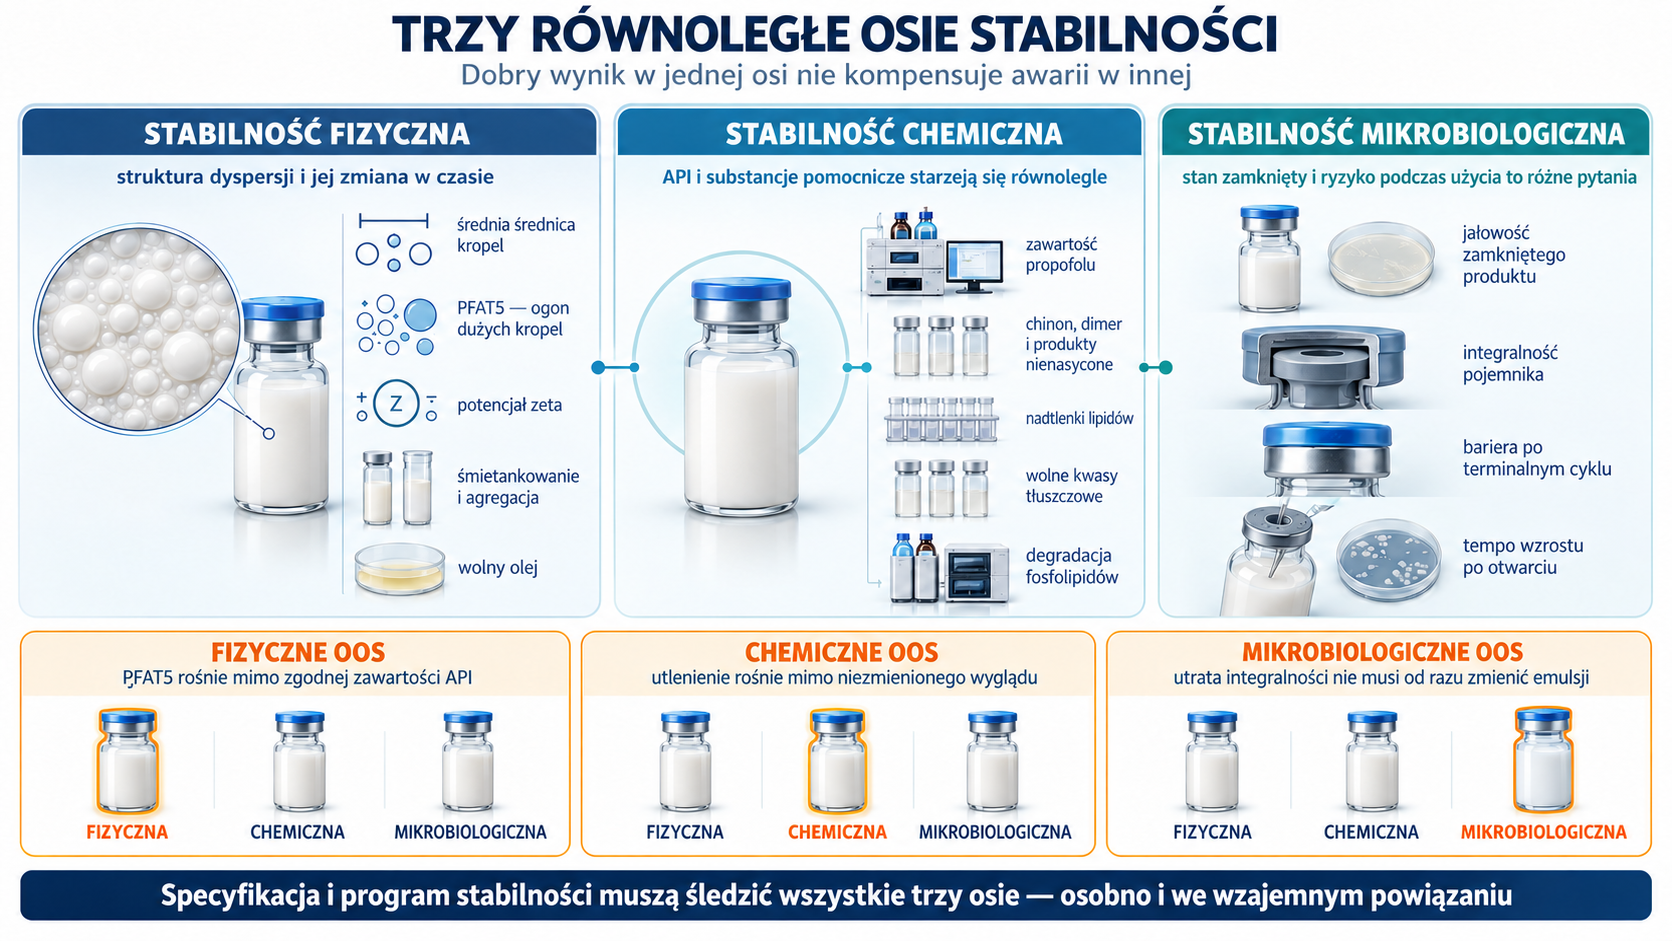
Trzy równoległe osie stabilności
Stabilność fizyczna obejmuje średnią średnicę, PFAT5, potencjał zeta, śmietankowanie, agregację i wolny olej. Stabilność chemiczna obejmuje oznaczenie propofolu, chinon, dimer, produkty nienasycone, nadtlenki lipidów, wolne kwasy tłuszczowe i degradację fosfolipidów. Stabilność mikrobiologiczna obejmuje jałowość zamkniętego produktu, integralność pojemnika oraz tempo wzrostu po otwarciu. Dobra wartość w jednej osi nie kompensuje złej w innej.
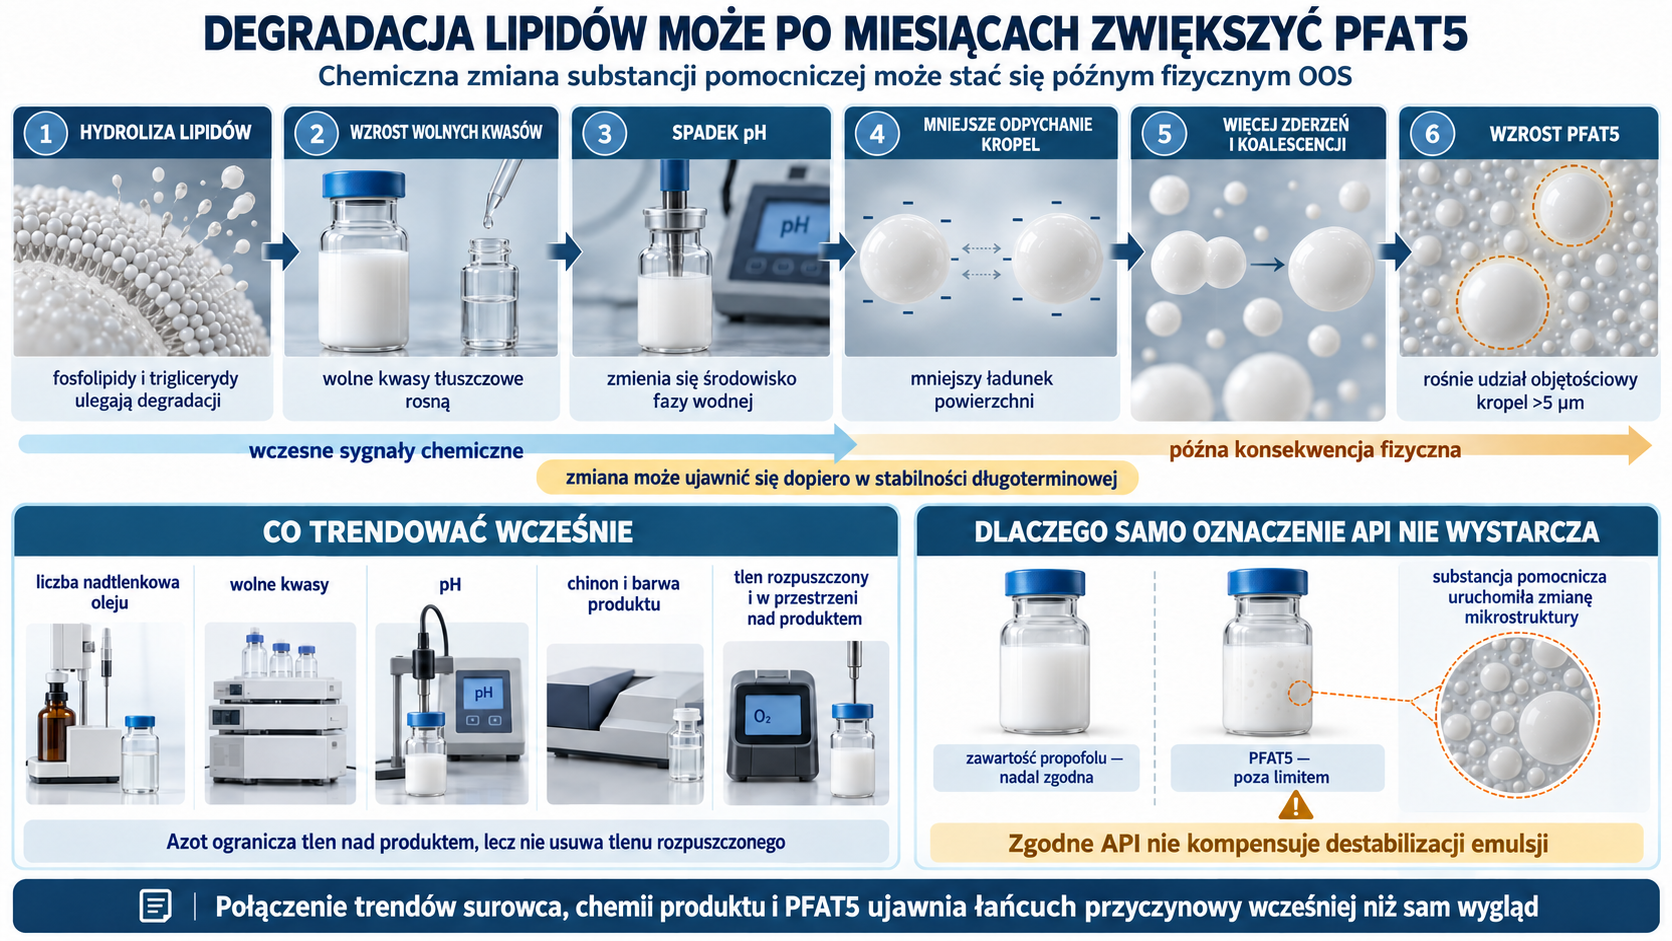
Tlen działa na propofol i nienasycone lipidy, a światło może przyspieszać reakcje rodnikowe. Pakowanie pod azotem zmniejsza tlen w przestrzeni nad produktem, ale ważne są również tlen rozpuszczony i przenikalność zamknięcia. EDTA ogranicza katalizę metalami, lecz chelatowanie nie zatrzymuje wszystkich szlaków utlenienia. Trendowanie liczby nadtlenkowej surowca z chinonem i barwą produktu pomaga rozróżnić problem dostawy oleju od nieszczelności procesu.
Spadek pH może wskazywać wzrost wolnych kwasów po hydrolizie lipidów. Niższy ładunek powierzchni może następnie zmniejszyć odpychanie kropel i zwiększyć PFAT5. Taka sekwencja wyjaśnia, dlaczego chemiczna degradacja substancji pomocniczej może po miesiącach stać się fizycznym OOS, mimo że zawartość propofolu nadal jest zgodna.
Pojemnik jest częścią układu dyspersyjnego
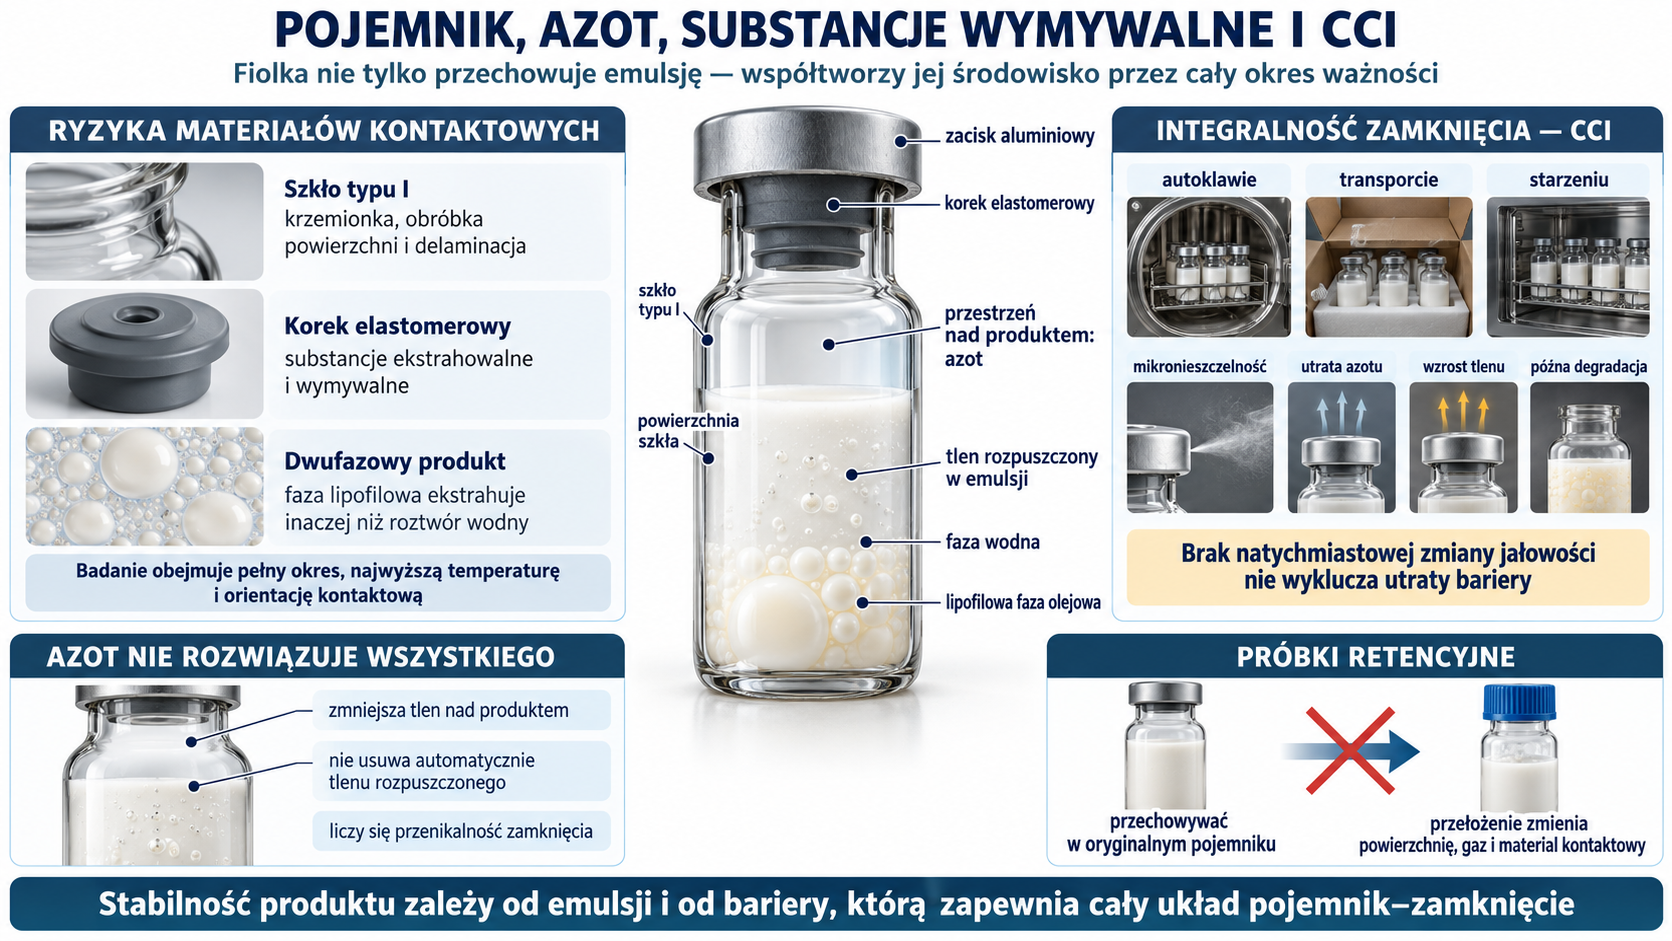
Szkło typu I ogranicza przenikanie tlenu, ale krzemionka, obróbka powierzchni i delaminacja muszą być ocenione. Korek elastomerowy kontaktuje się z fazą wodną, przestrzenią nad produktem i podczas transportu może być zwilżany emulsją. Lipofilowa faza ekstrahuje inne związki niż zwykły roztwór wodny. Program substancji ekstrahowalnych i wymywalnych powinien obejmować produkt po pełnym okresie, najwyższej temperaturze i orientacji kontaktowej.
Integralność zamknięcia musi być wykazana po autoklawie i transporcie. Utrata azotu lub mikronieszczelność nie musi od razu zmienić jałowości badanej próbki, ale zwiększa tlen i ryzyko późnej degradacji. Próbki retencyjne należy przechowywać w oryginalnych pojemnikach; przełożenie do fiolki laboratoryjnej zmienia powierzchnię, gaz i materiał kontaktowy.
Zamrażanie i transport
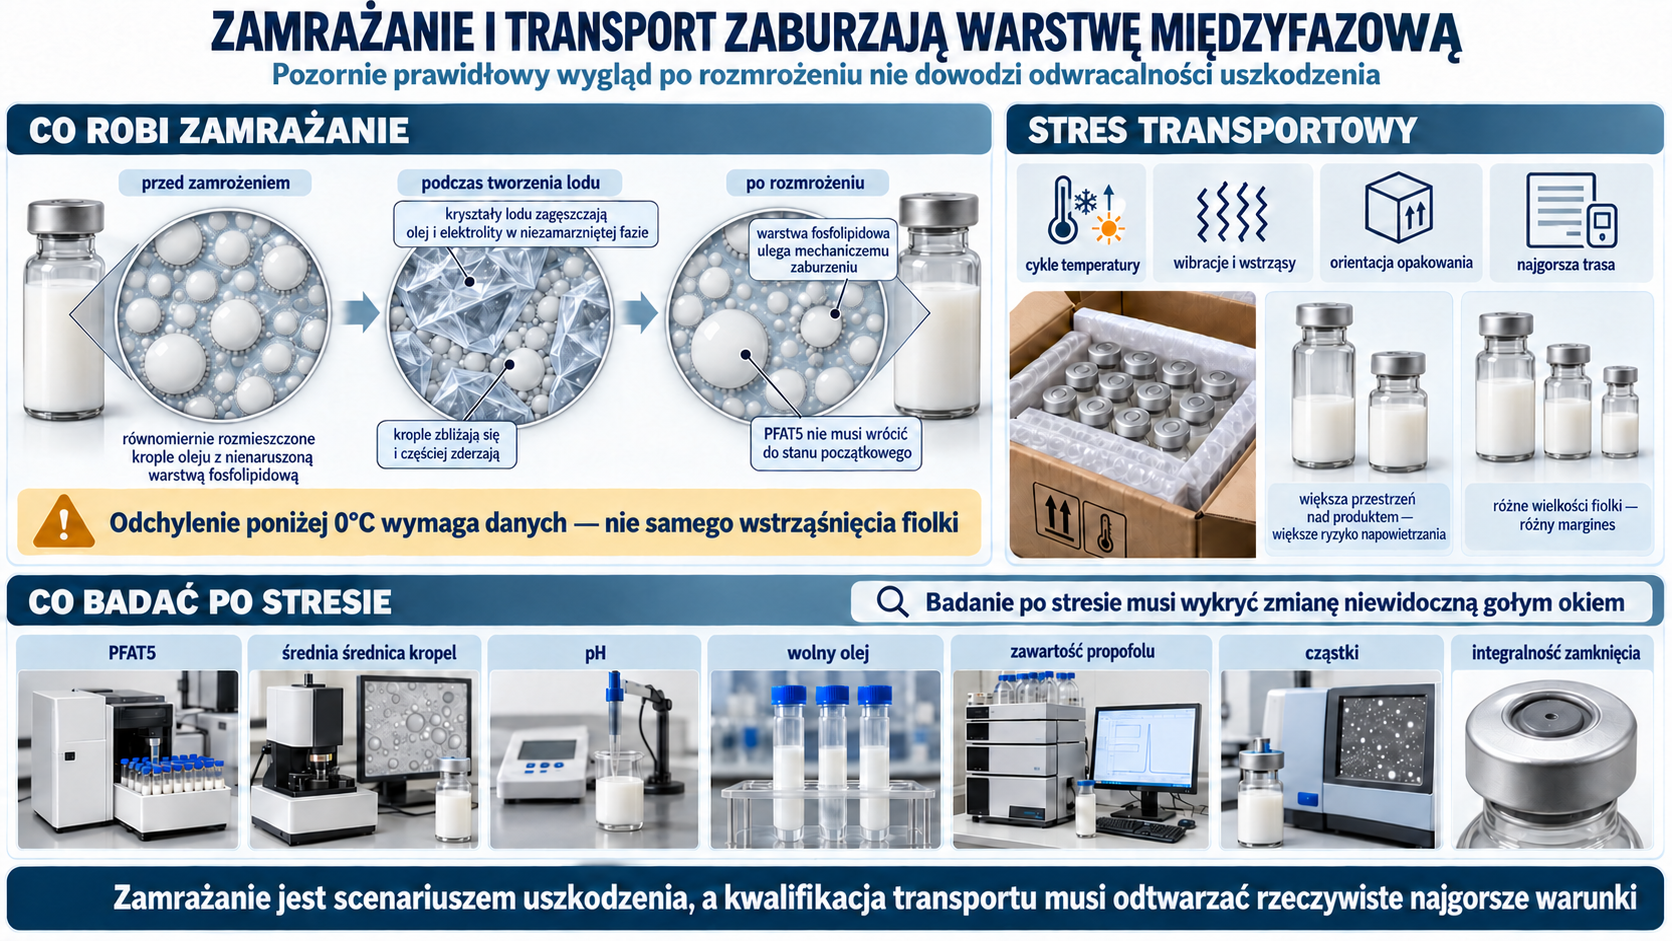
Etykieta zabrania zamrażania. Kryształy lodu zagęszczają olej i elektrolity w niezamarzniętej części wodnej, zbliżają krople oraz mechanicznie zaburzają warstwę fosfolipidową. Po rozmrożeniu wygląd może się pozornie poprawić, ale duże krople i PFAT5 nie muszą wrócić do stanu początkowego. Odchylenie temperatury poniżej zera wymaga danych, nie samego wstrząśnięcia fiolki.
Kwalifikacja transportu obejmuje najgorszą trasę, orientację opakowania, wibracje, wstrząsy i cykle temperatury. Wyniki po stresie powinny obejmować PFAT5, średnią, pH, wolny olej, zawartość, cząstki i integralność. Wibracja może zwiększać zderzenia kropel, a pusta przestrzeń w częściowo napełnionym pojemniku może zwiększać napowietrzanie; różne wielkości fiolki nie muszą mieć identycznego marginesu.
Kontakt z pompą, linią i rozcieńczalnikiem
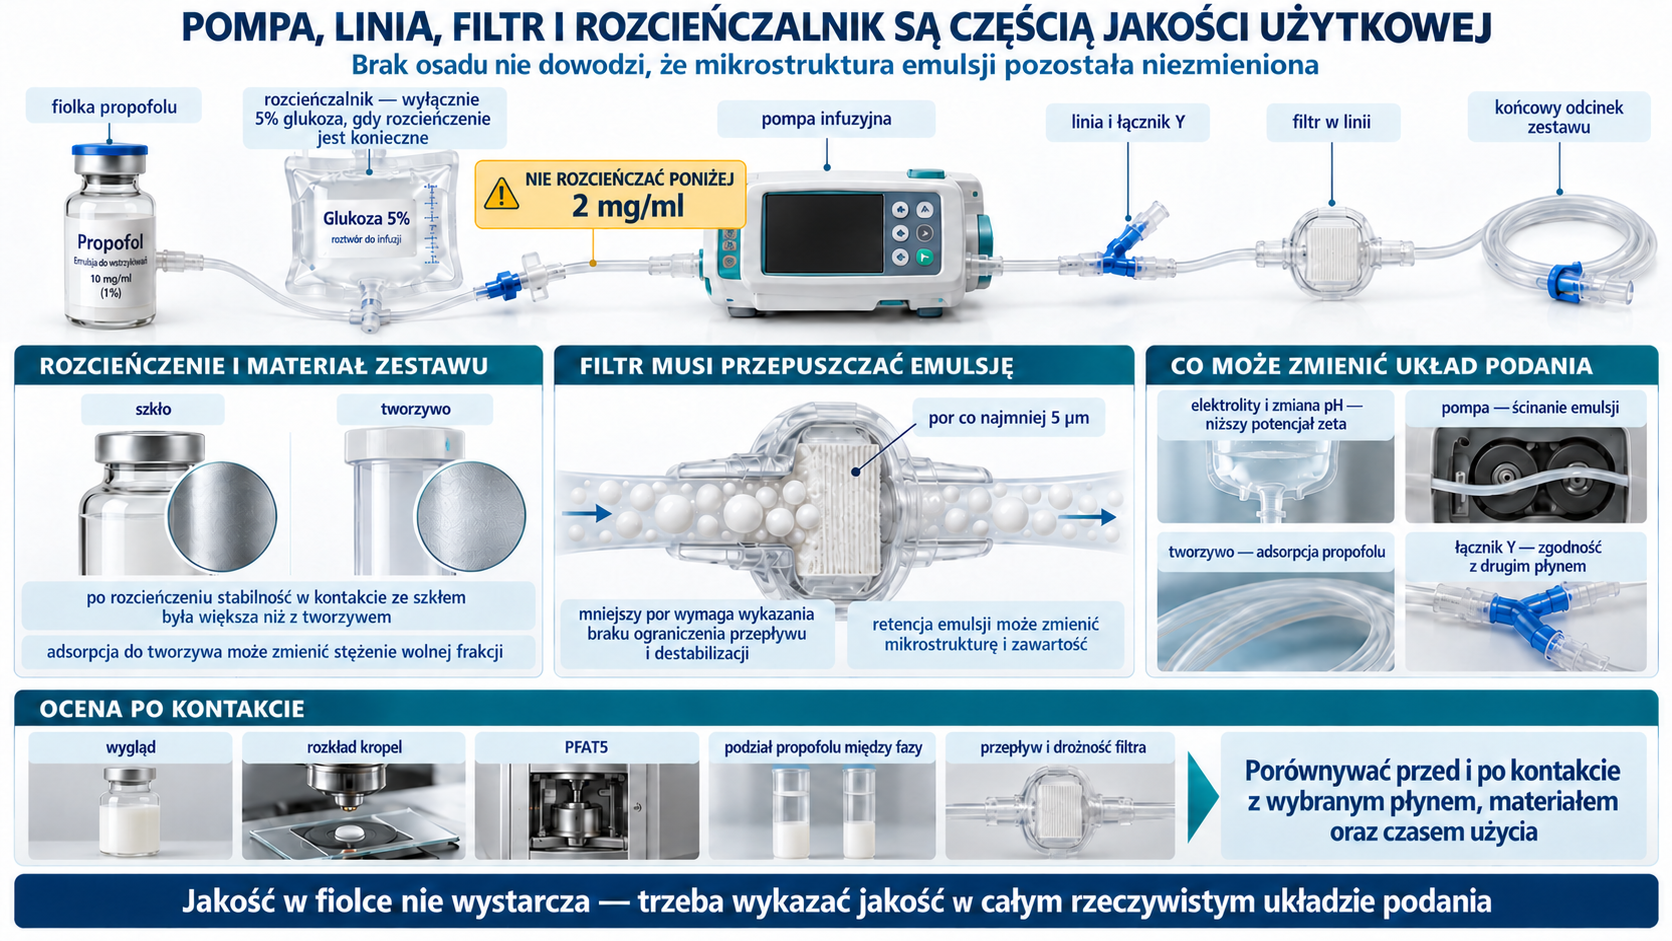
Etykieta dopuszcza, gdy rozcieńczenie jest konieczne, wyłącznie 5% glukozę i nie poniżej 2 mg/ml. W rozcieńczonym produkcie wykazano większą stabilność w kontakcie ze szkłem niż z tworzywem. Filtr w linii powinien mieć por co najmniej 5 µm, chyba że wykazano brak ograniczenia przepływu i destabilizacji; mniejszy filtr może zatrzymywać emulsję. Zgodność z roztworami podawanymi przez łącznik Y i z materiałem zestawu jest zatem częścią jakości użytkowej.
FDA zaleca porównywać po rozcieńczeniu lub kontakcie z wybranymi płynami nie tylko wygląd, ale rozkład kropel i podział propofolu między fazy. Elektrolity i zmiana pH mogą obniżać potencjał zeta. Pompa może poddać emulsję ścinaniu, a adsorpcja do tworzywa zmienić stężenie wolnej frakcji. Brak widocznego osadu nie dowodzi zgodności układu emulsyjnego.
Czyszczenie linii lipidowej
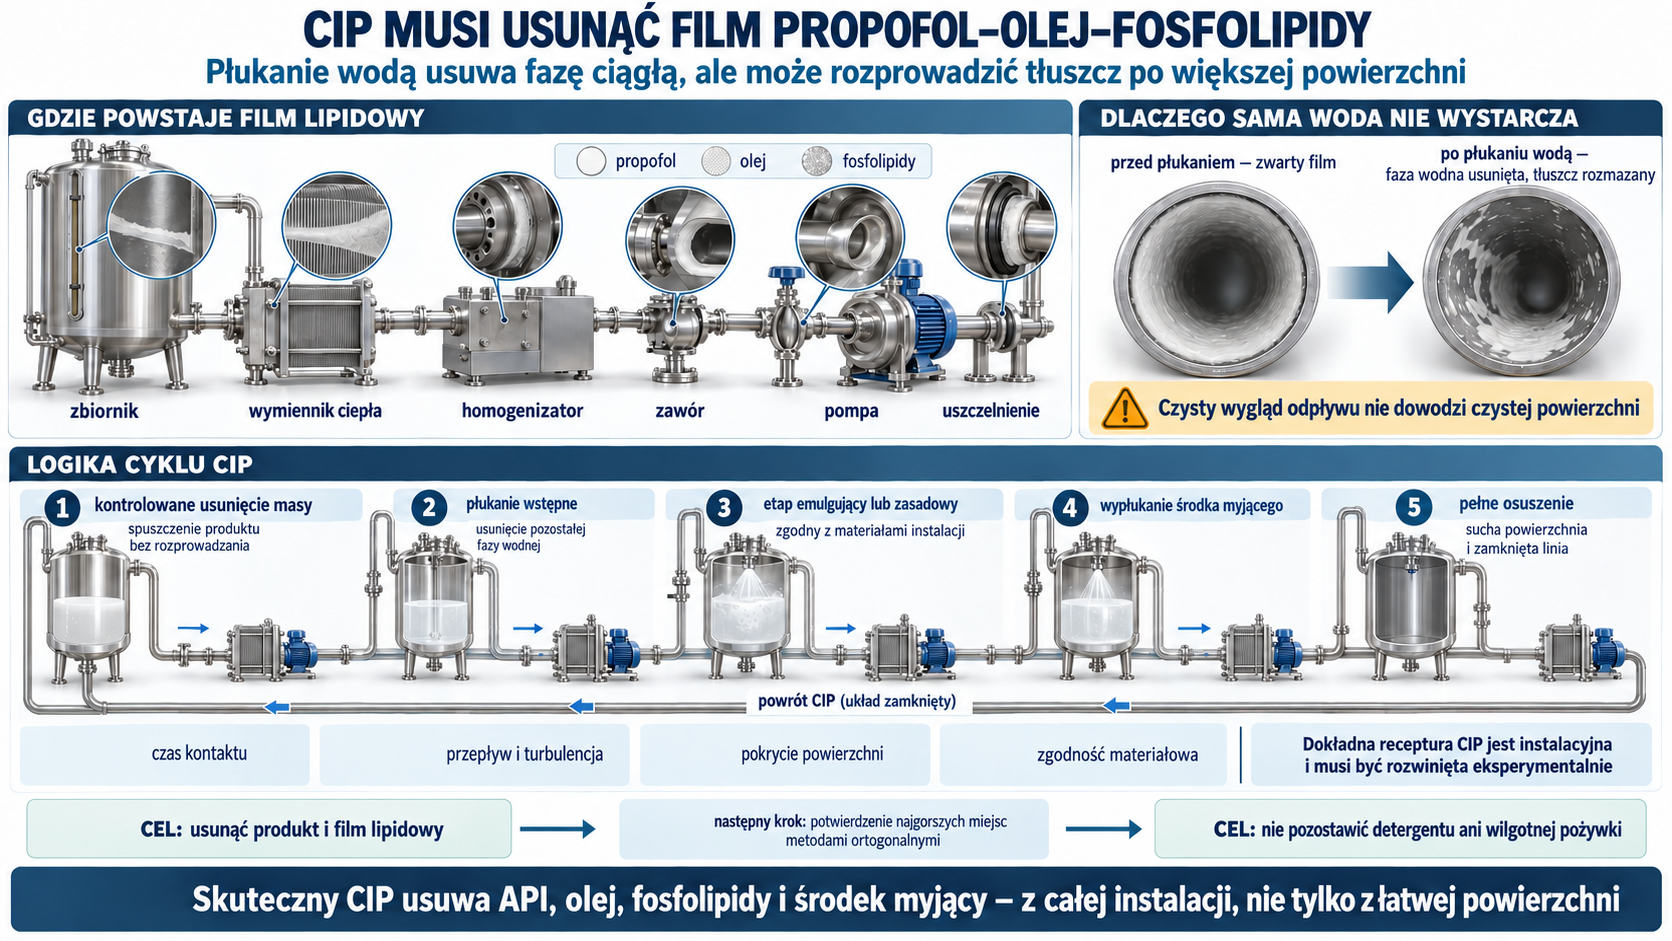
Propofol, olej i fosfolipidy tworzą film na zbiornikach, wymiennikach, homogenizatorze, zaworach i uszczelnieniach. Płukanie wodą usuwa fazę ciągłą, ale może rozprowadzić tłuszcz po większej powierzchni. Cykl mycia na miejscu (CIP) zwykle wymaga kontrolowanego usunięcia masy, etapu emulgującego lub zasadowego kompatybilnego z materiałami, płukania detergentu i pełnego osuszenia. Dokładna receptura CIP jest instalacyjna i musi być rozwinięta eksperymentalnie.
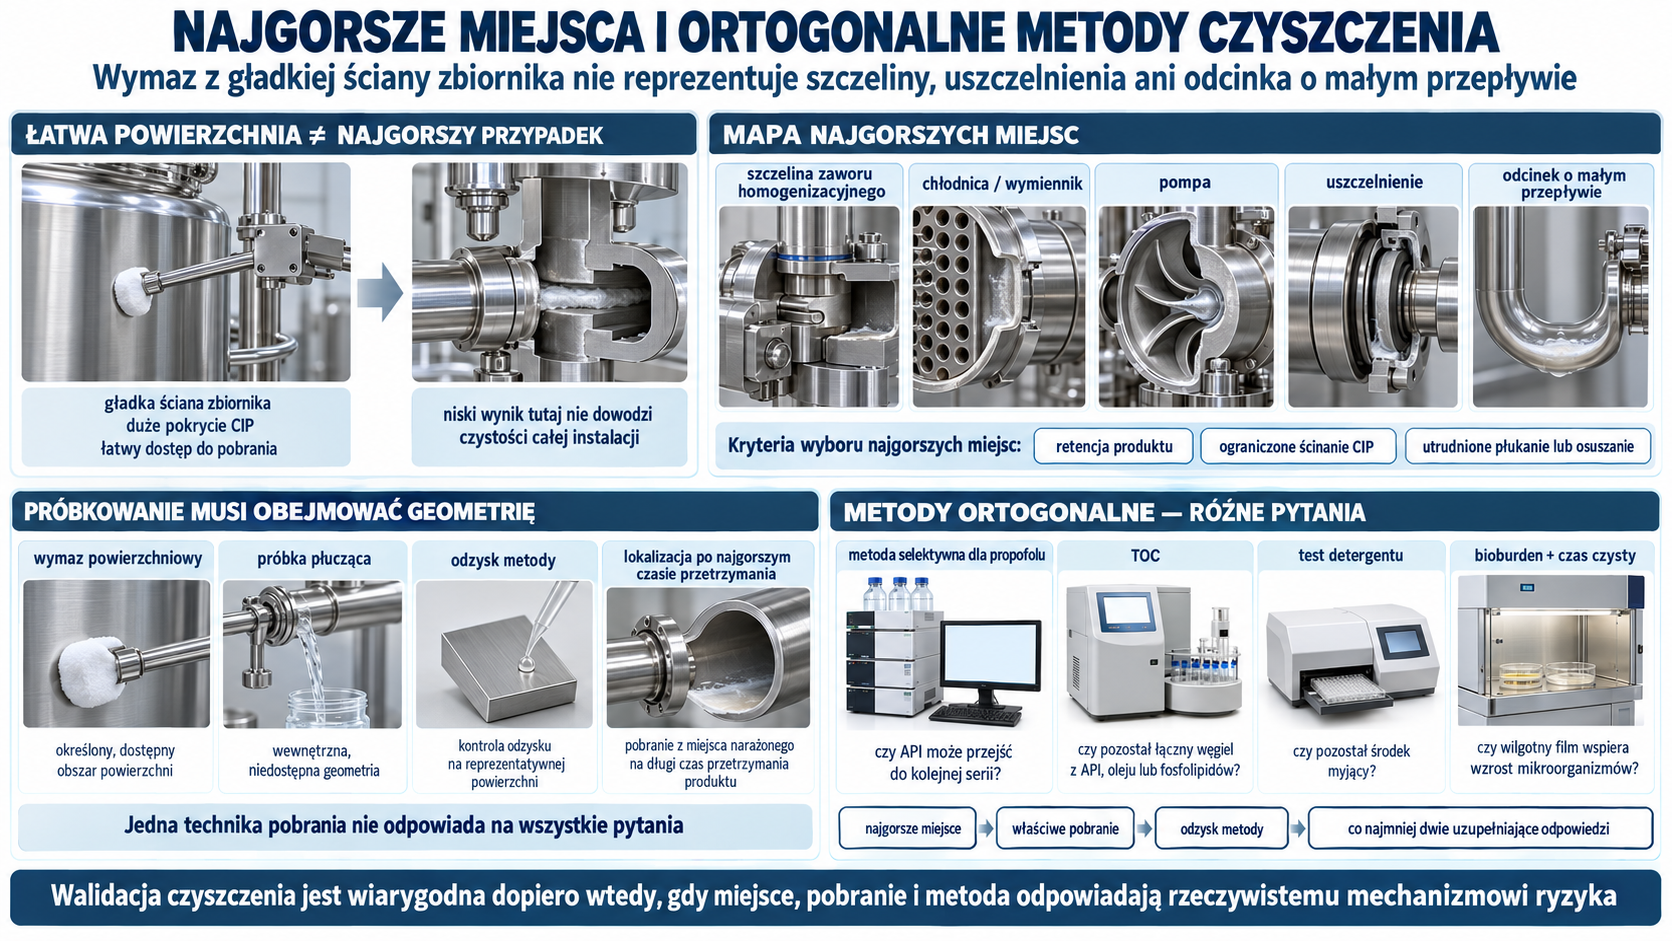
Wymaz z gładkiej ściany zbiornika nie reprezentuje szczeliny zaworu homogenizacyjnego. Najgorsze miejsca obejmują zawór, chłodnicę, pompy, uszczelnienia i odcinki o małym przepływie. Metoda selektywna dla propofolu odpowiada na przeniesienie API do kolejnej serii; całkowity węgiel organiczny (TOC) obejmuje również olej i fosfolipidy; test detergentu odpowiada na pozostałość środka czyszczącego. Bioburden i czas czysty są krytyczne, ponieważ wilgotny film lipidowy sprzyja mikroorganizmom.
10. Strategia kontroli, skalowanie i dochodzenia
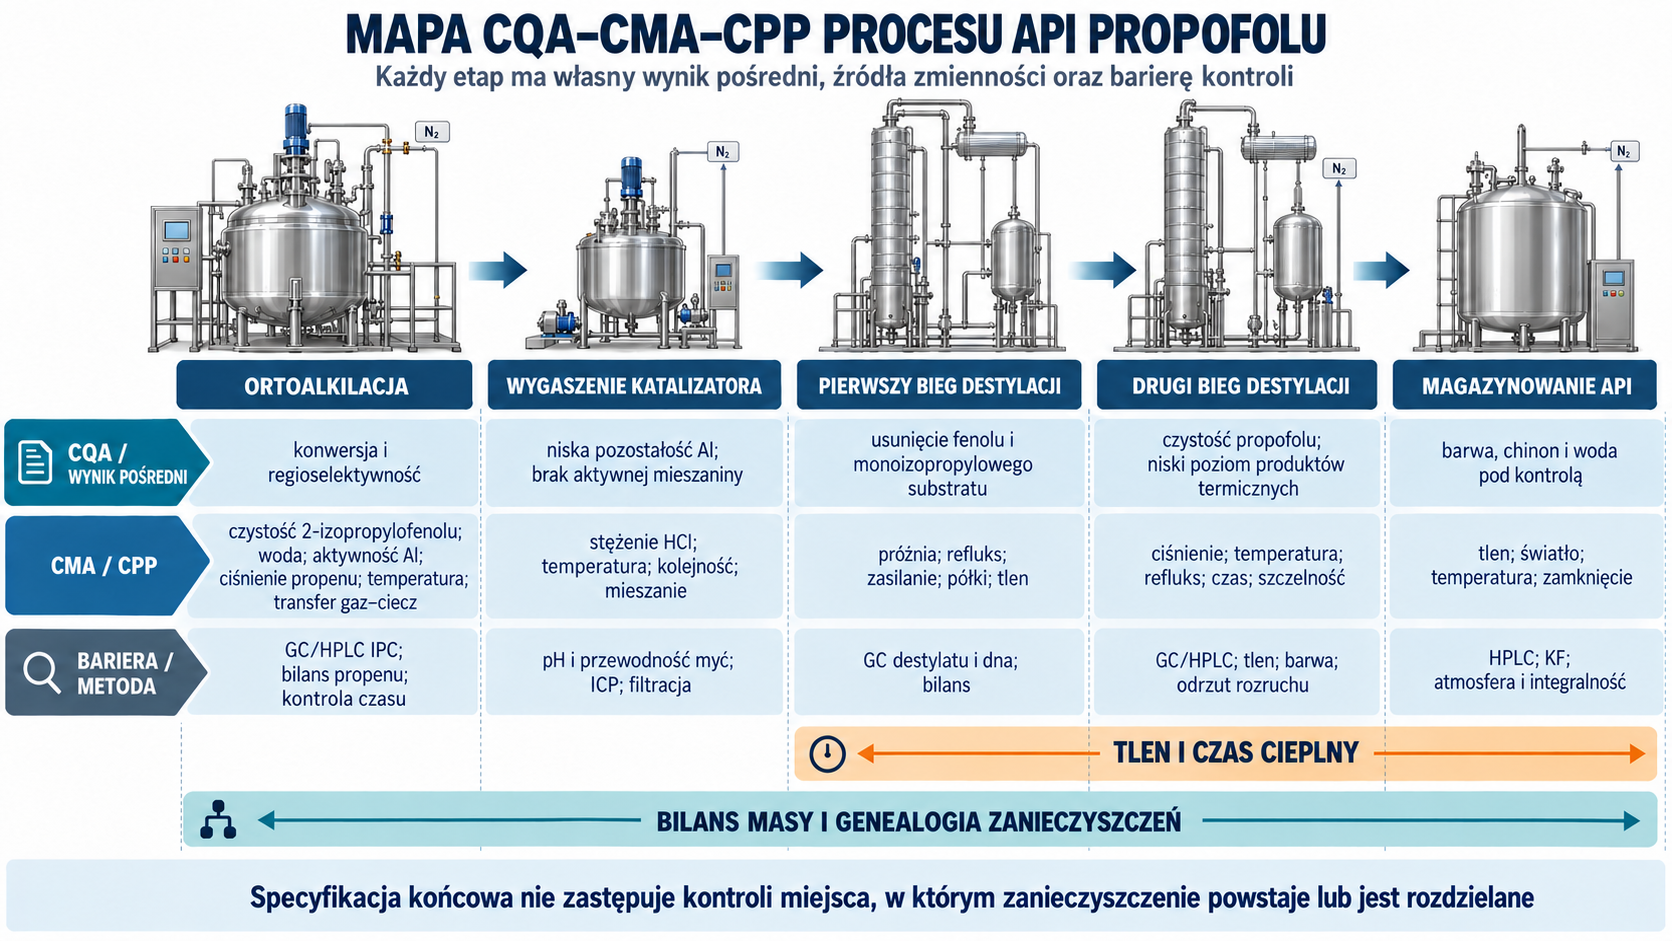
Macierz CQA–CPP–CMA
| Etap | CQA lub wynik pośredni | Najważniejsze CMA/CPP | Bariera i metoda |
|---|---|---|---|
| ortoalkilacja | konwersja i regioselektywność | czystość 2-izopropylofenolu, woda, aktywność Al, ciśnienie propenu, temperatura, transfer gaz–ciecz | GC/HPLC IPC, bilans propenu, kontrola czasu |
| wygaszenie katalizatora | pozostałość Al i brak aktywnej mieszaniny | stężenie HCl, temperatura, kolejność, mieszanie | pH/przewodność myć, ICP, filtracja |
| pierwszy bieg destylacji | usunięcie fenolu i monoizopropylowego substratu | próżnia, refluks, zasilanie, półki, tlen | GC destylatu i dna, bilans |
| drugi bieg destylacji | czystość propofolu i niski poziom produktów termicznych | ciśnienie, temperatura, refluks, czas, szczelność | GC/HPLC, tlen, barwa, odrzut rozruchu |
| magazyn API | barwa, chinon, woda | tlen, światło, temperatura, zamknięcie | HPLC, KF, integralność/atmosfera |
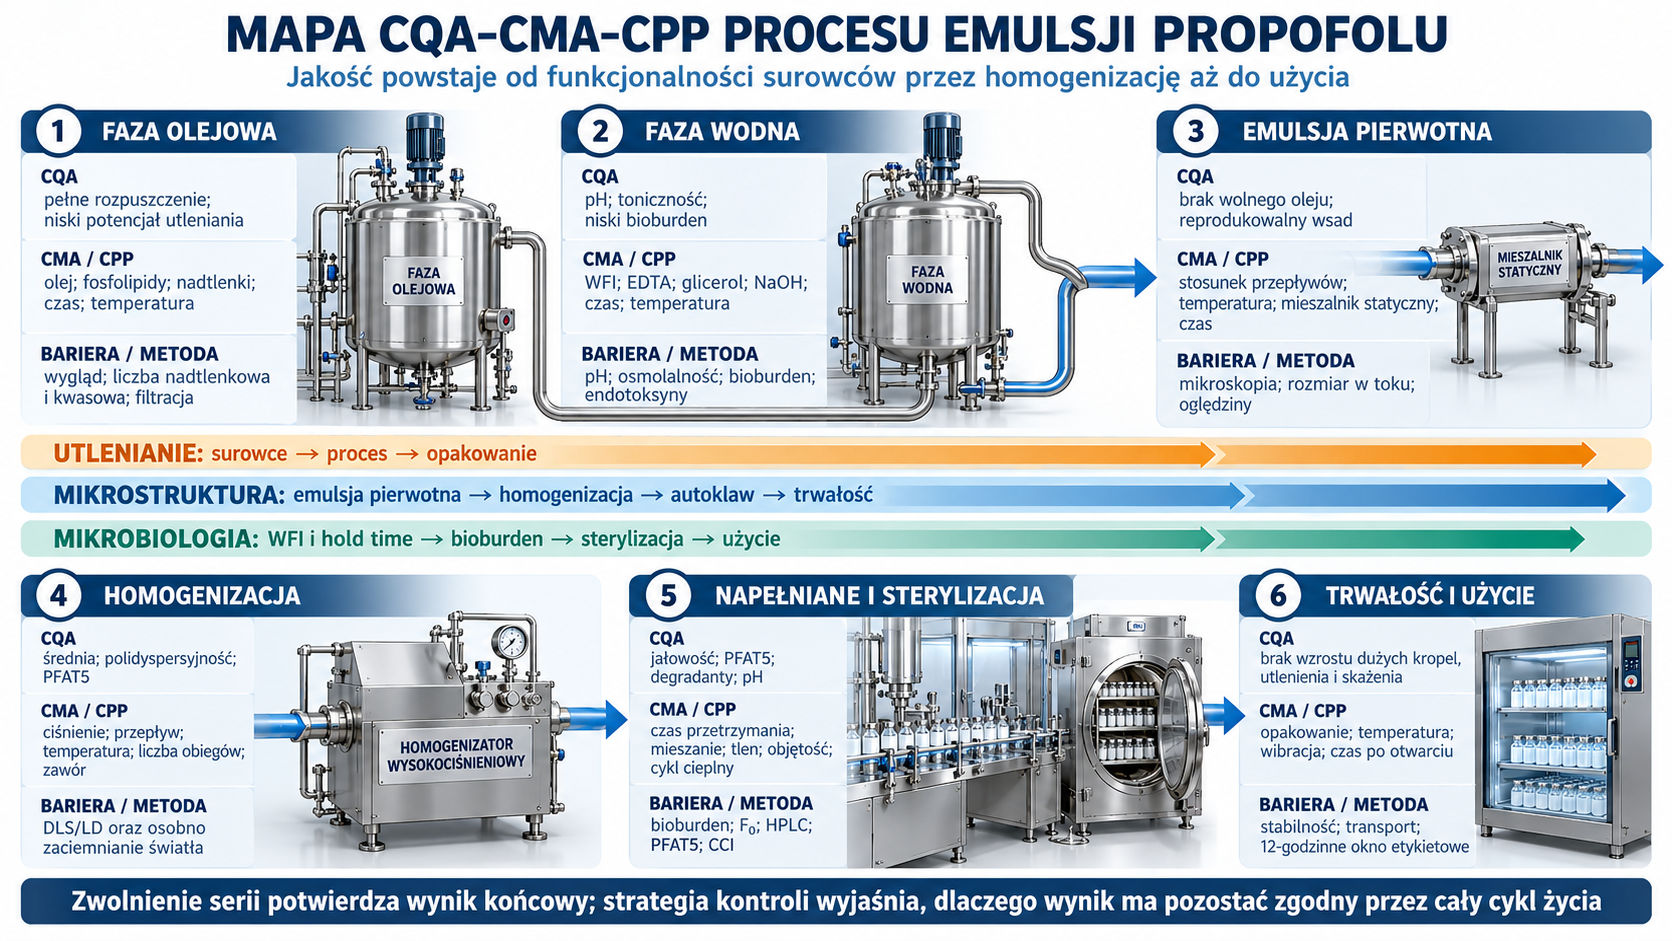
| faza olejowa | pełne rozpuszczenie i niski potencjał utleniania | olej, fosfolipidy, nadtlenki, czas i 75°C | wygląd, liczba nadtlenkowa/kwasowa, filtracja |
| faza wodna | pH, toniczność, niski bioburden | WFI, EDTA, glicerol, NaOH, czas i 65°C | pH, osmolalność, bioburden/endotoksyny |
| emulsja pierwotna | brak wolnego oleju i reprodukowalny wsad do homogenizacji | stosunek przepływów, temperatura, mieszalnik statyczny, czas mieszania | mikroskopia/rozmiar w toku, oględziny |
| homogenizacja | średnia, polidyspersyjność i PFAT5 | ciśnienie, przepływ, temperatura, liczba obiegów, zawór | DLS/LD i osobno zaciemnianie światła |
| napełnianie i sterylizacja | jałowość, PFAT5, degradanty, pH | czas przetrzymania, mieszanie, tlen, objętość napełnienia, cykl cieplny | bioburden, F₀, HPLC, PFAT5, integralność zamknięcia (CCI) |
| trwałość i użycie | brak wzrostu dużych kropel, utlenienia i skażenia | opakowanie, temperatura, wibracja, czas po otwarciu | stabilność, transport, 12-godzinne okno etykietowe |
Transfer procesu API
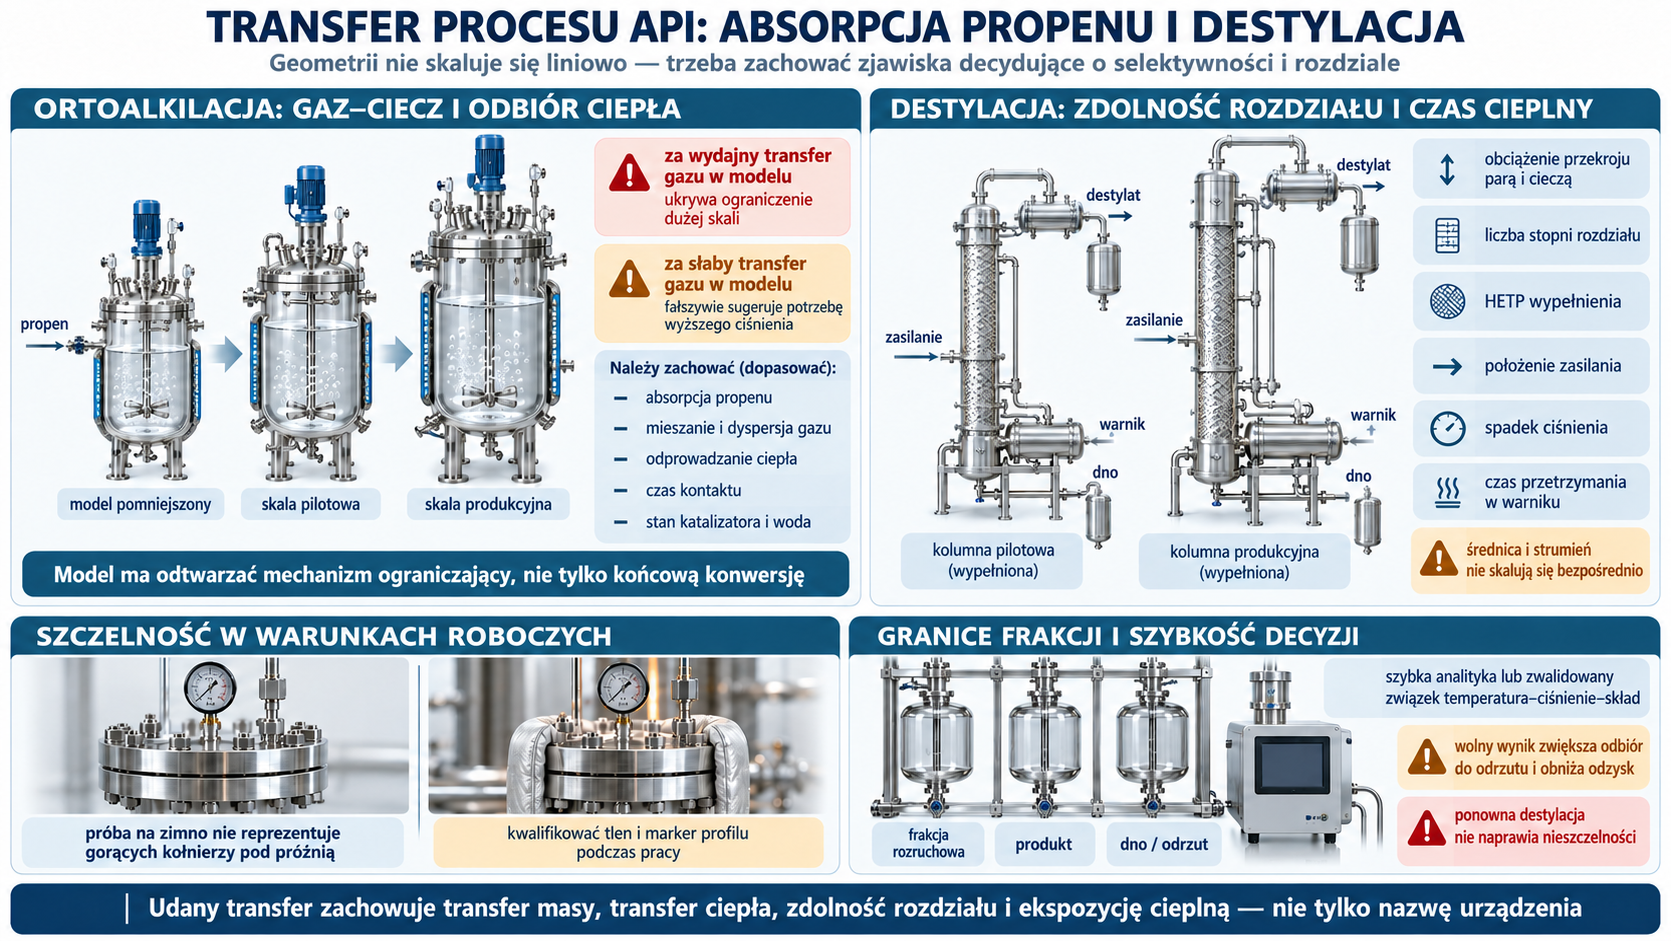
W ortoalkilacji model pomniejszonej skali musi odwzorować absorpcję propenu i odprowadzanie ciepła. Zbyt wydajny laboratoryjny transfer gazu może ukryć ograniczenie na dużej skali; zbyt słaby może fałszywie sugerować potrzebę wyższego ciśnienia. W destylacji nie skaluje się bezpośrednio średnicy i strumienia. Należy utrzymać obciążenie przekroju parą i cieczą, liczbę stopni, wysokość równoważną półce teoretycznej (HETP) dla wypełnienia, położenie zasilania, spadek ciśnienia i czas przetrzymania w warniku.
Próba szczelności przy zimnej instalacji nie w pełni reprezentuje gorące kołnierze pod próżnią. Kwalifikacja powinna obejmować zdolność utrzymania tlenu i profilu markera w warunkach roboczych. Granice frakcji wymagają szybkiej analityki albo zwalidowanego związku temperatury/ciśnienia ze składem. Wolny wynik laboratoryjny może powodować nadmierne zbieranie do zbiornika odrzutowego i obniżać odzysk.
Transfer procesu emulsji
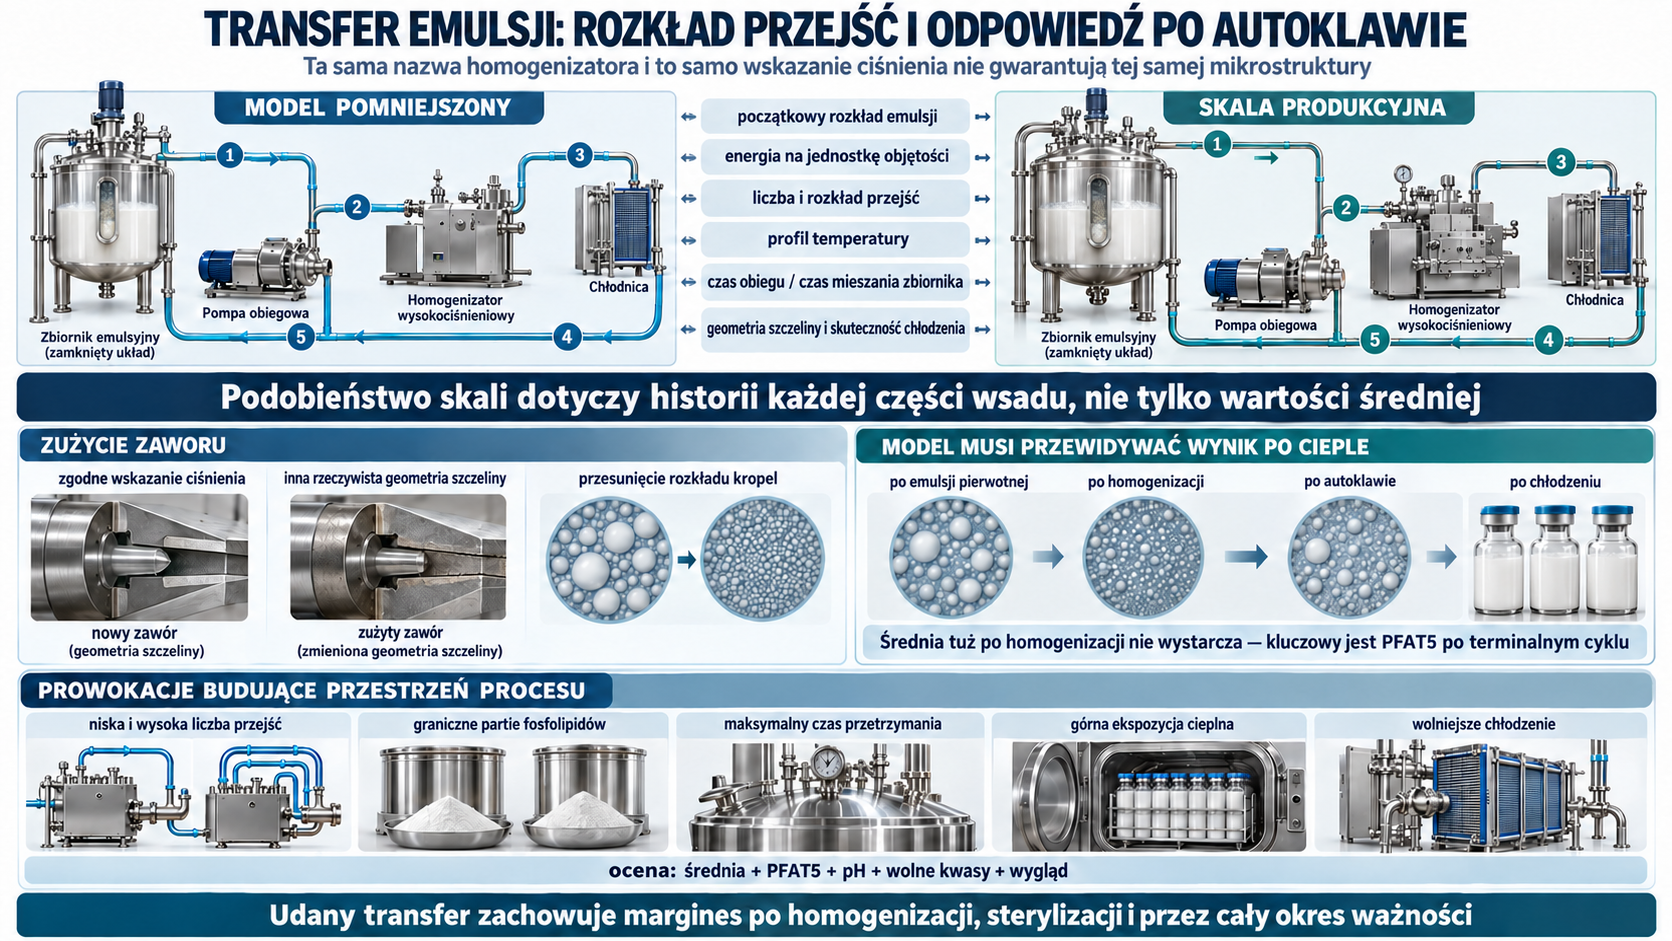
Najważniejsze podobieństwa skali to początkowy rozkład emulsji, energia na jednostkę objętości, liczba i rozkład przejść, profil temperatury oraz stosunek czasu obiegu do czasu mieszania zbiornika. Ten sam homogenizator o większej przepustowości może mieć inną geometrię szczeliny i skuteczność chłodzenia. Zużycie zaworu przesuwa rozkład nawet przy zgodnym wskazaniu ciśnienia.
Model pomniejszonej skali powinien przewidywać odpowiedź PFAT5 po autoklawie, a nie tylko średnią tuż po homogenizacji. Przydatne prowokacje obejmują wysoką i niską liczbę przejść, graniczne partie fosfolipidów, maksymalny czas przetrzymania, górną ekspozycję cieplną i wolniejsze chłodzenie. Wynik tworzy przestrzeń procesu, w której zwolnienie zachowuje margines przez cały okres ważności.
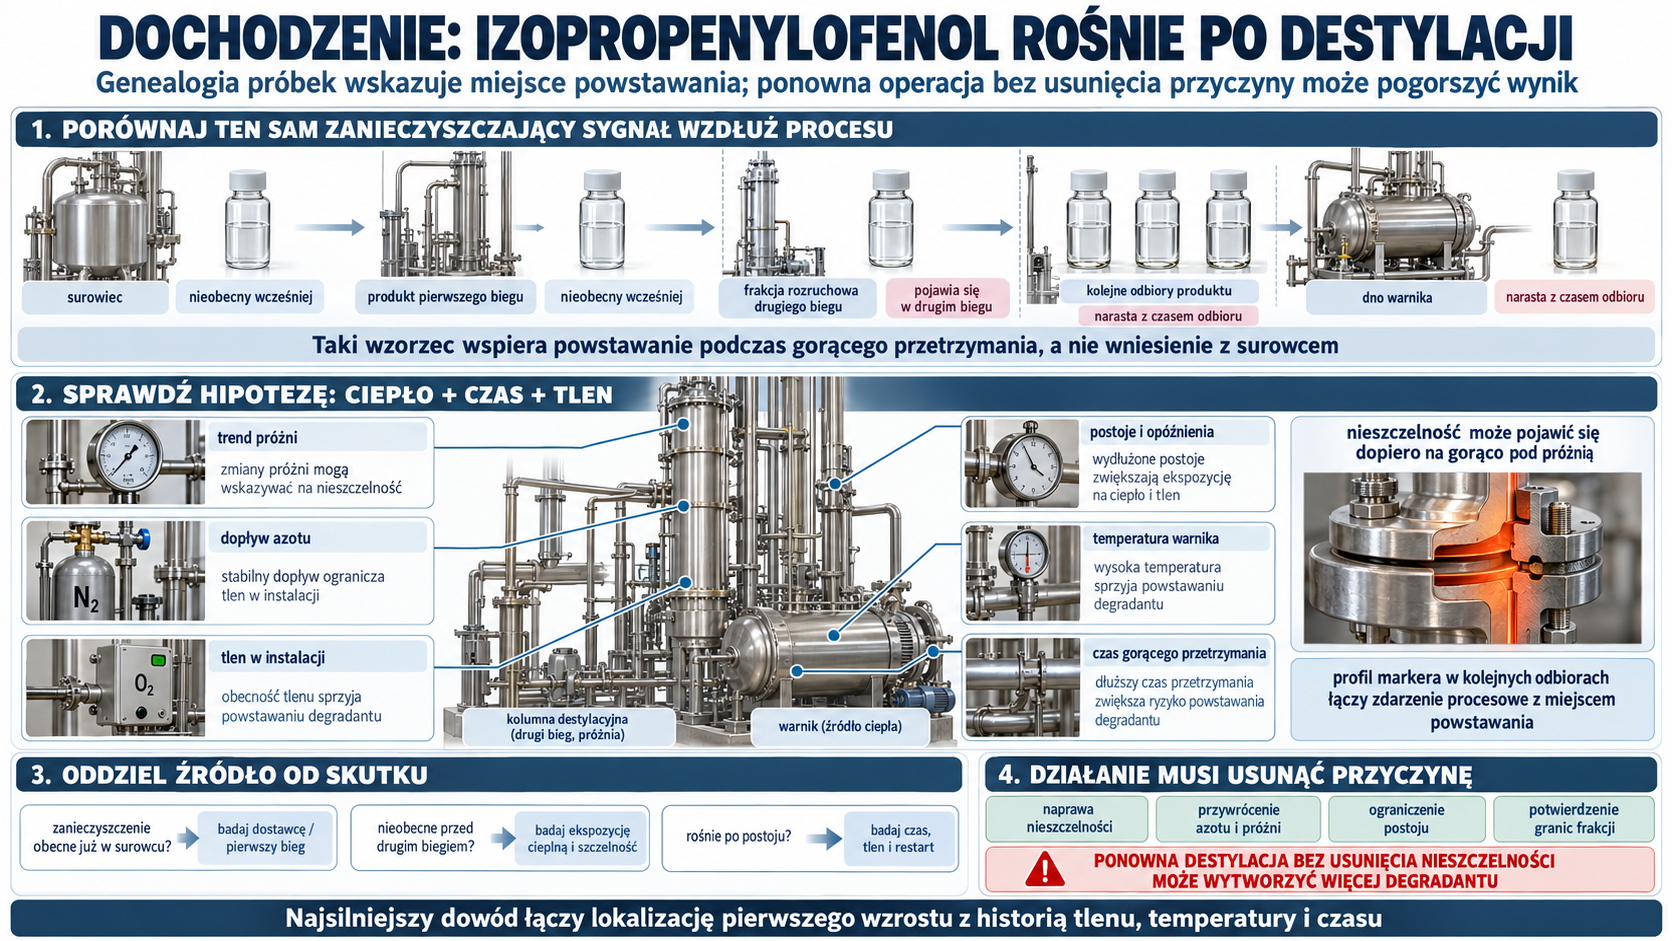
Dochodzenie 1: rośnie izopropenylofenol po destylacji
Najpierw porównuje się chromatogram surowca, półproduktu pierwszego biegu, frakcji rozruchowej, produktu i dna. Jeśli zanieczyszczenie nie było obecne w surowcu, lecz narasta w kolejnych odbiorach drugiego biegu, hipotezą jest gorące przetrzymanie z tlenem. Sprawdza się trend próżni, dopływ azotu, tlen, postoje, temperaturę warnika, czas oraz prace przy uszczelnieniach. Ponowna destylacja bez usunięcia nieszczelności może wytworzyć jeszcze więcej degradantu.
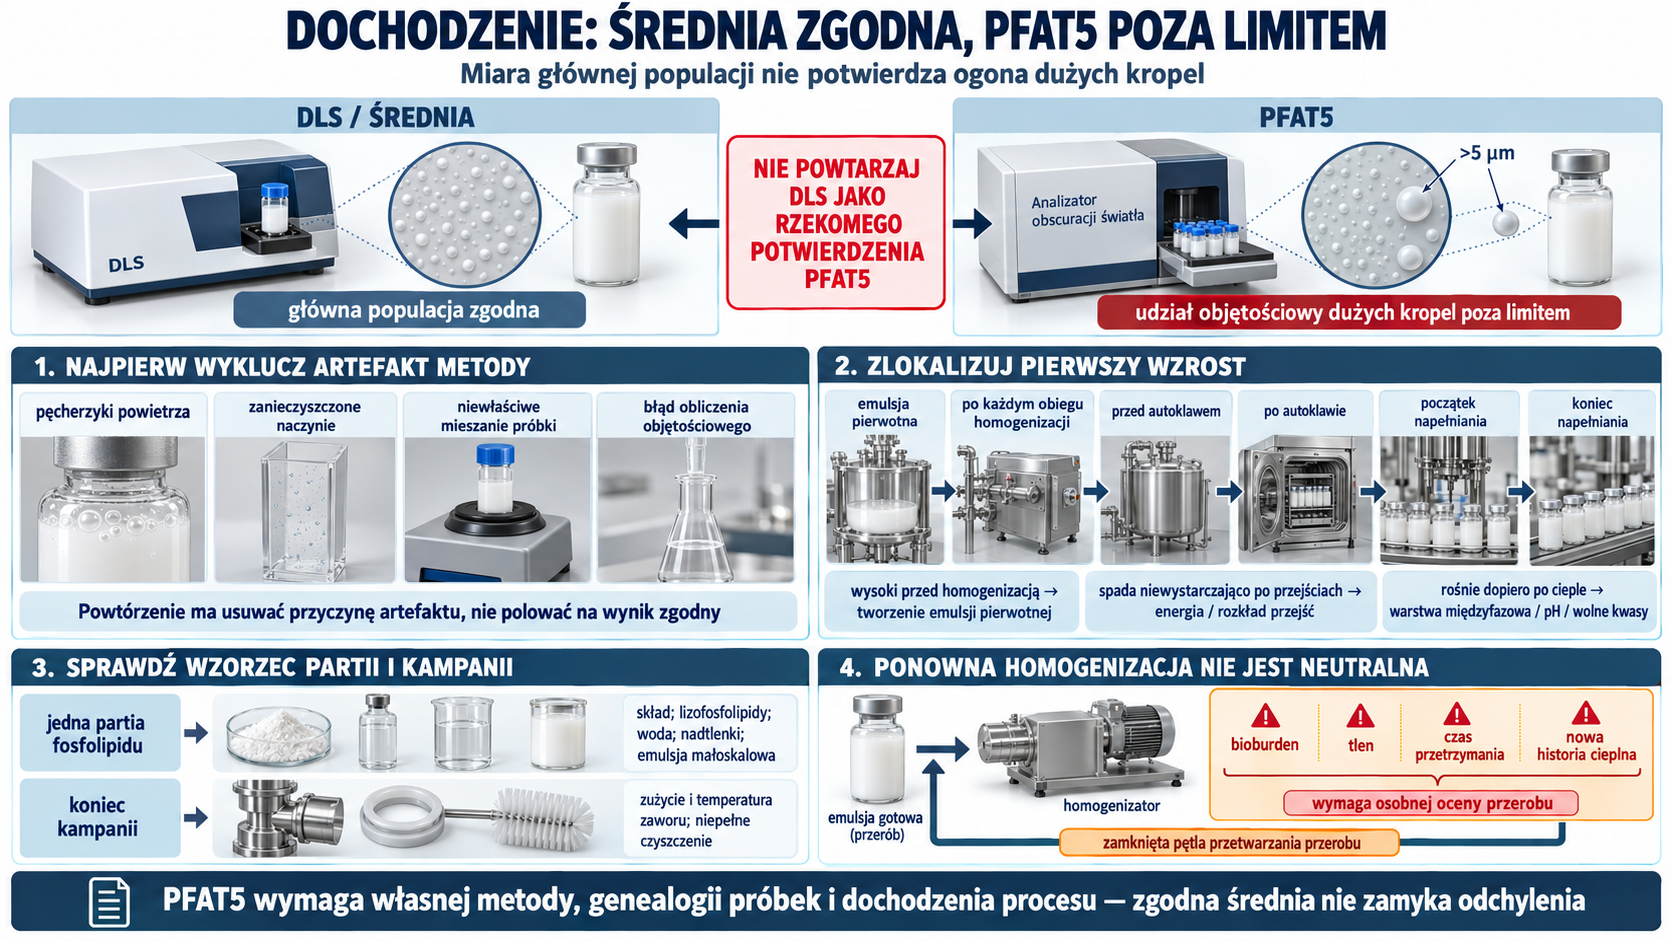
Dochodzenie 2: średnia jest zgodna, PFAT5 przekracza limit
Nie powtarza się DLS jako rzekomego potwierdzenia. Najpierw wyklucza się artefakt PFAT5: bąble, zanieczyszczenie naczynia, niewłaściwe mieszanie i obliczenia objętościowe. Następnie porównuje się próbki po emulsji pierwotnej, po poszczególnych obiegach, przed i po autoklawie oraz początek–koniec napełniania. Wzrost przed homogenizacją wskazuje na tworzenie emulsji; spadek po kolejnych przejściach na niewystarczającą energię; wzrost dopiero po cieple na niewystarczającą odporność warstwy międzyfazowej, pH lub wolne kwasy.
Jeżeli problem dotyczy jednej partii fosfolipidu, bada się skład, lizofosfolipidy, wodę, nadtlenki i wynik małoskalowej emulsji. Jeśli dotyczy końca kampanii, sprawdza się zużycie i temperaturę zaworu oraz niepełne czyszczenie. Ponowna homogenizacja gotowej serii nie jest neutralnym przerobem: zmienia bioburden, tlen, czas przetrzymania i historię cieplną i wymaga osobnej oceny.
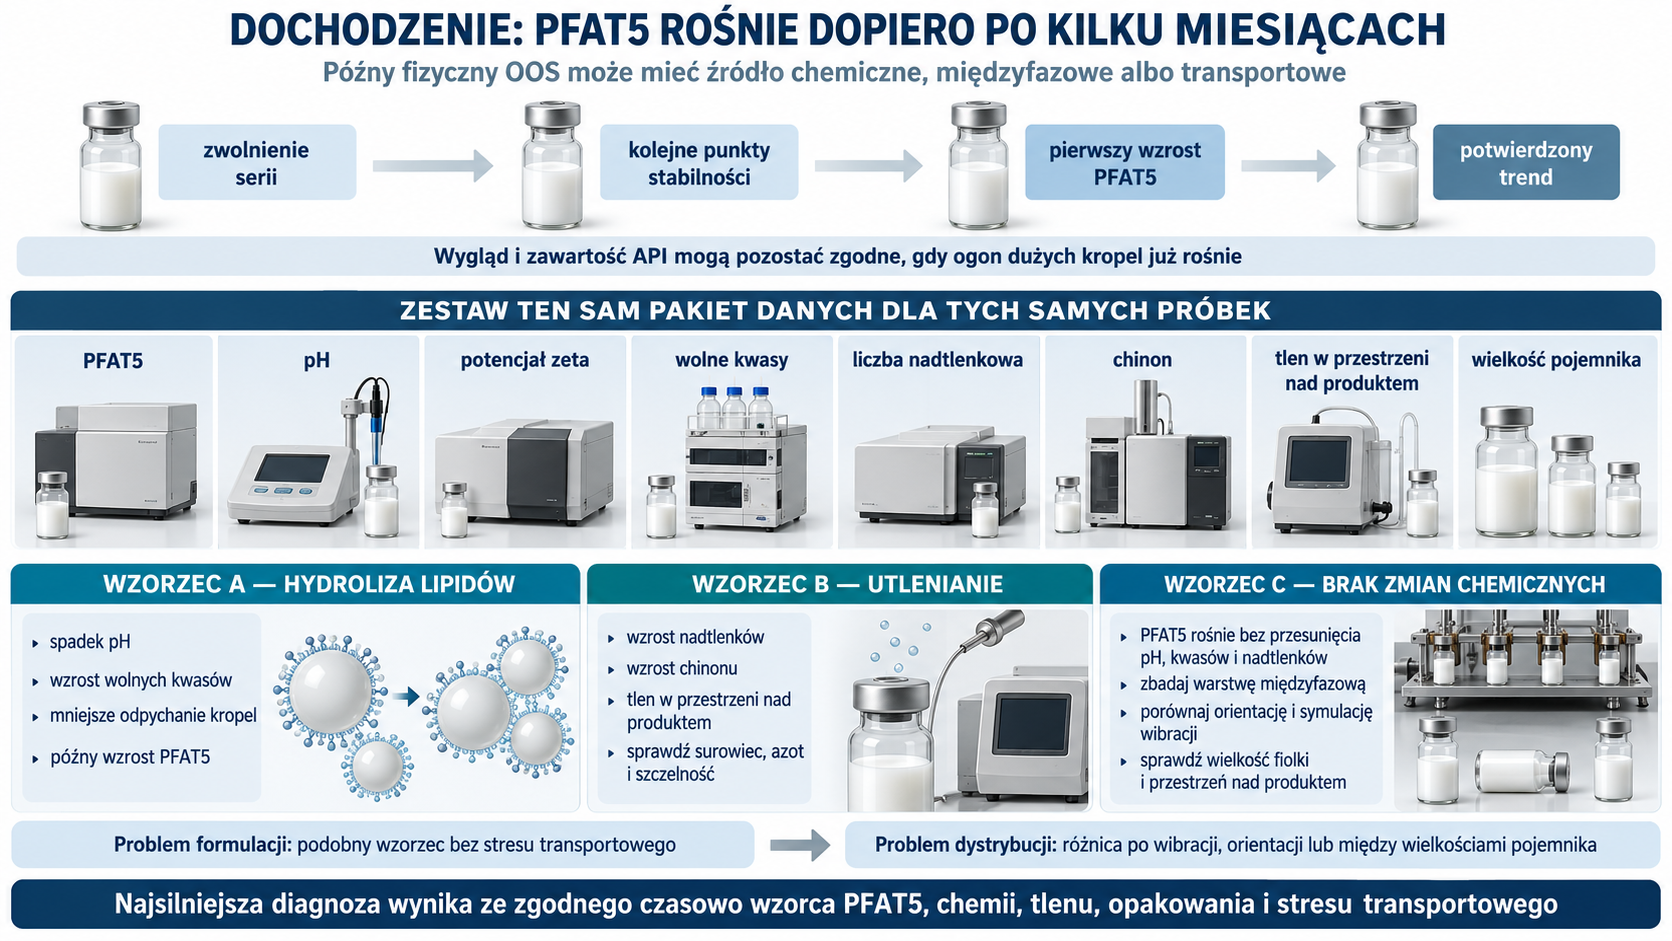
Dochodzenie 3: PFAT5 rośnie dopiero po kilku miesiącach
Zestawia się początkowy PFAT5, pH, potencjał zeta, wolne kwasy, liczbę nadtlenkową, chinon, tlen w przestrzeni nad produktem i wielkość pojemnika. Spadek pH połączony ze wzrostem wolnych kwasów wspiera hydrolizę lipidów; wzrost nadtlenków i chinonu wskazuje na utlenianie; brak zmian chemicznych przy wzroście PFAT5 kieruje uwagę na warstwę międzyfazową i transport. Próbki po symulacji wibracji i z różnych orientacji pomagają oddzielić problem formulacji od dystrybucji.
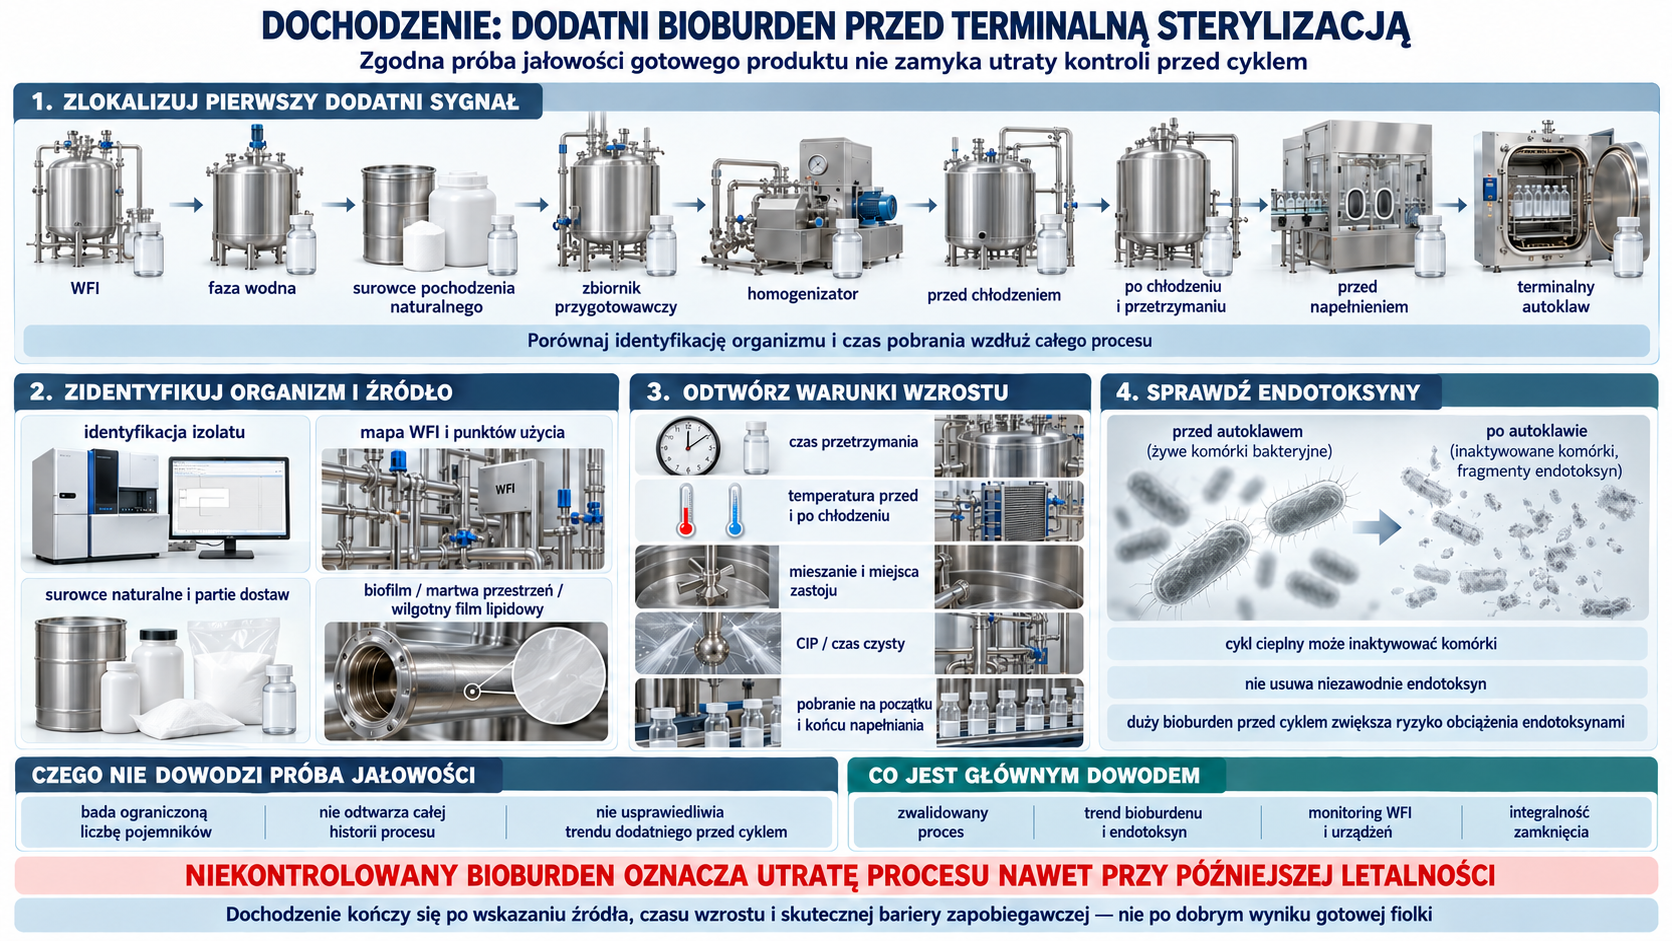
Dochodzenie 4: dodatni bioburden przed terminalną sterylizacją
Zgodna próba jałowości gotowego produktu nie zamyka dochodzenia. Identyfikuje się organizm, mapuje WFI, fazę wodną, surowce naturalne, zbiorniki, homogenizator i czasy przetrzymania. Sprawdza się, czy wzrost nastąpił przed czy po chłodzeniu i czy trend endotoksyn się zmienił. Cykl cieplny nie usuwa endotoksyn, a niekontrolowany bioburden oznacza utratę procesu nawet przy późniejszej letalności.
Ciągła weryfikacja
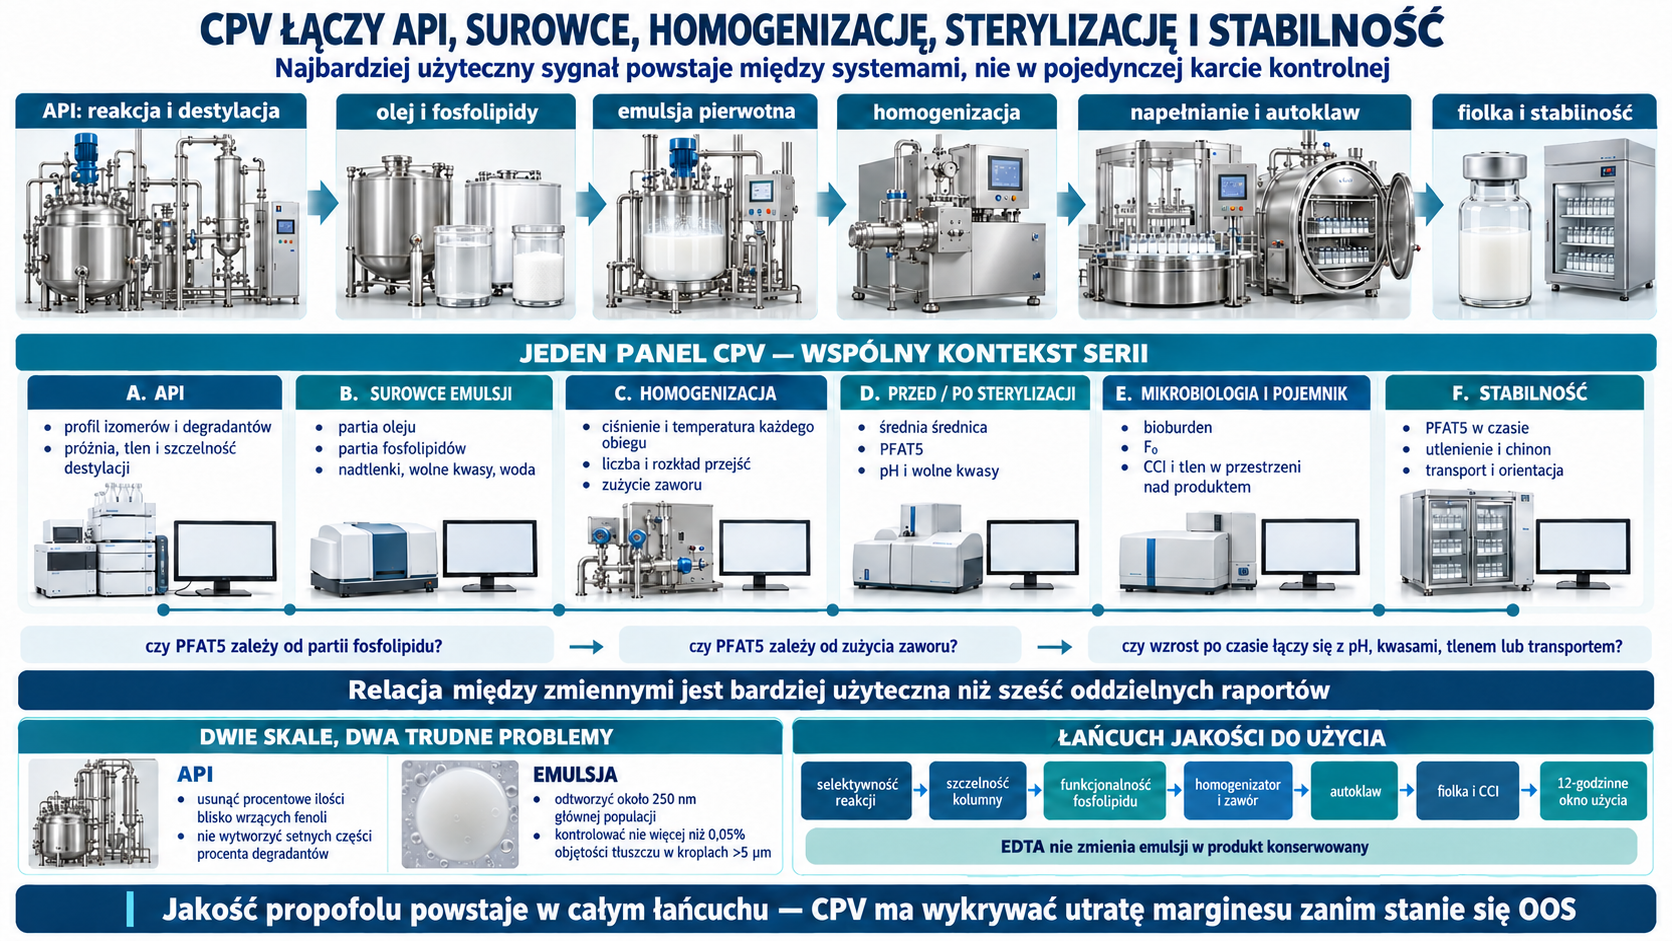
Rutynowy panel powinien łączyć dane, które zwykle znajdują się w oddzielnych systemach: profil izomerów API i szczelność destylacji, partie oleju i fosfolipidów, ciśnienie oraz temperaturę każdego obiegu, średnią i PFAT5 przed/po sterylizacji, pH, wolne kwasy, nadtlenki, bioburden, F₀, CCI i stabilność. Trend PFAT5 w relacji do numeru partii lecytyny lub zużycia zaworu jest bardziej użyteczny niż oddzielne karty kontrolne.
Najważniejsza lekcja propofolu jest ilościowa. W API trzeba usunąć procentowe ilości blisko wrzących fenoli bez wytworzenia setnych części procenta degradantów. W produkcie trzeba odtworzyć około 250-nanometrową główną populację, a jednocześnie kontrolować nie więcej niż 0,05% objętości tłuszczu w kroplach >5 µm. Po otwarciu nawet EDTA nie zamienia bogatej w lipidy emulsji w produkt konserwowany. Jakość powstaje więc w łańcuchu od selektywności reakcji i szczelności kolumny przez fosfolipid i homogenizator aż do autoklawu, fiolki oraz 12-godzinnego okna użycia.
Źródła
- DailyMed: DIPRIVAN — aktualna informacja o produkcie
- USP: Propofol
- USP: Propofol Injectable Emulsion
- USP <729>: Globule Size Distribution in Lipid Injectable Emulsions
- Pharmacopeial Forum: projekt limitów średniej średnicy i PFAT5
- US5705039A: Process for purifying a 2,6-dialkylphenol
- US5175376A: Process for the purification of 2,6-diisopropyl phenol
- CN102503776A: synteza propofolu z 2-izopropylofenolem i katalizatorem glinowym
- WO2013035103A1: Phenol C-alkylation process
- US5731355A: Pharmaceutical compositions of propofol and edetate
- FDA: Propofol Injectable Emulsion — product-specific guidance
- FDA: Propofol Injectable Emulsion — historyczny pakiet zatwierdzenia
- FDA: FY 2020 GDUFA Science and Research Report
- Coexistence of oil droplets and lipid vesicles in propofol drug products
- Physical properties and stability of two emulsion formulations of propofol
- Fat-globule size in a propofol emulsion containing sodium metabisulfite
- Influence of drug loading on the physical stability of phospholipid-stabilised colloidal lipid emulsions
- FDA: wycofanie terminalnie sterylizowanej emulsji propofolu z powodu widocznej cząstki
- Hospital Production of Sterile 2% Propofol Nanoemulsion: Proof of Concept
- EMA: Guideline on the sterilisation of the medicinal product, active substance, excipient and primary container
- EU GMP Annex 1: Manufacture of Sterile Medicinal Products
- ICH Q8(R2): Pharmaceutical Development
- ICH Q9(R1): Quality Risk Management
- ICH Q3A(R2): Impurities in New Drug Substances
- ICH Q3C(R9): Guideline for Residual Solvents