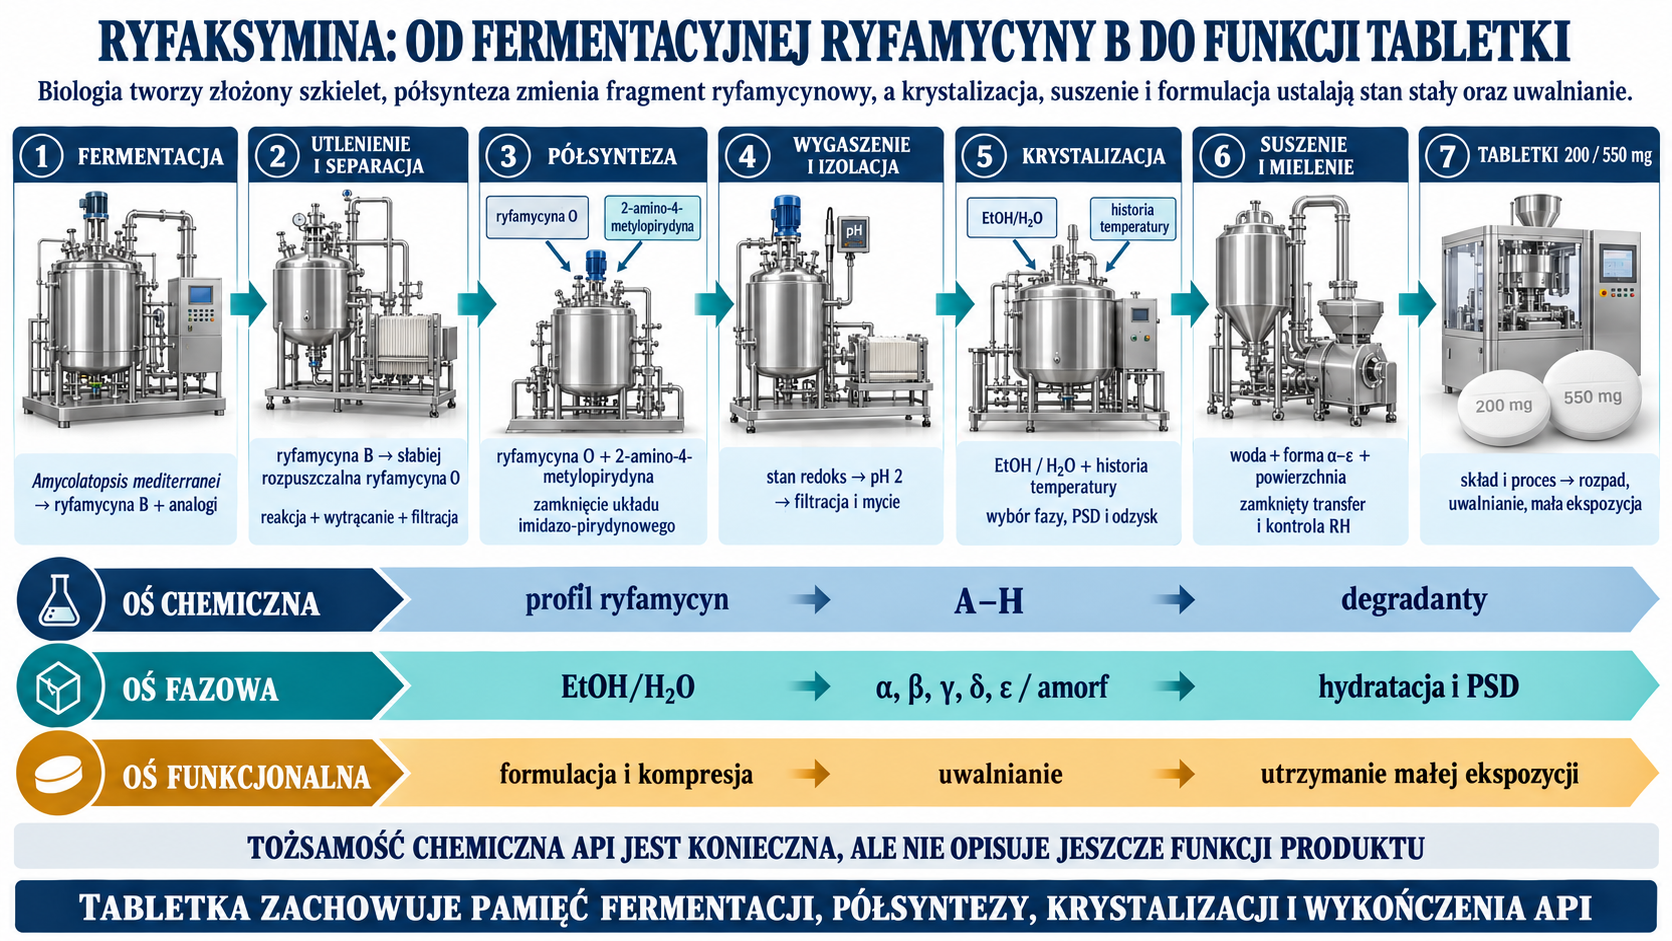
Ryfaksymina jest półsyntetyczną pochodną ryfamycyny, ale określenie „jeden etap od ryfamycyny O” ukrywa większość problemu technologicznego. Złożony szkielet ansamycynowy powstaje wcześniej biologicznie, najczęściej w łańcuchu rozpoczynającym się od fermentacyjnej ryfamycyny B. Kontrolowane utlenienie daje ryfamycynę O, która reaguje z 2-amino-4-metylopirydyną z utworzeniem skondensowanego układu imidazo-pirydynowego ryfaksyminy. Następnie zakwaszenie, redukcyjne wygaszenie, filtracja, krystalizacja z etanolu i wody, suszenie oraz rozdrabnianie decydują nie tylko o czystości chemicznej, lecz także o postaci stałej, hydratacji i zachowaniu proszku.
Publiczna rodzina procesu pozwala prześledzić ten łańcuch liczbowo. W jednym przykładzie 63,5 g ryfamycyny O reaguje z 27,2 g 2-amino-4-metylopirydyny przez 5 godzin w 47 ± 3°C. Po wygaszeniu kwasem askorbinowym, doprowadzeniu do pH 2,0 i izolacji uzyskano 62,2 g wysuszonego surowego produktu. Osobna krystalizacja 89,2 g mokrego materiału z 170 ml etanolu i 51,7 ml wody dała 46,7 g formy α o 2,5% wody. Liczby te opisują patentowy przykład, a nie potwierdzony aktualny proces dostawcy produktu Xifaxan. Pokazują jednak, gdzie powstają rzeczywiste parametry krytyczne: stosunek molowy, stan redoks, pH, skład rozpuszczalnika, historia temperatury, czas dojrzewania i punkt końcowy suszenia.
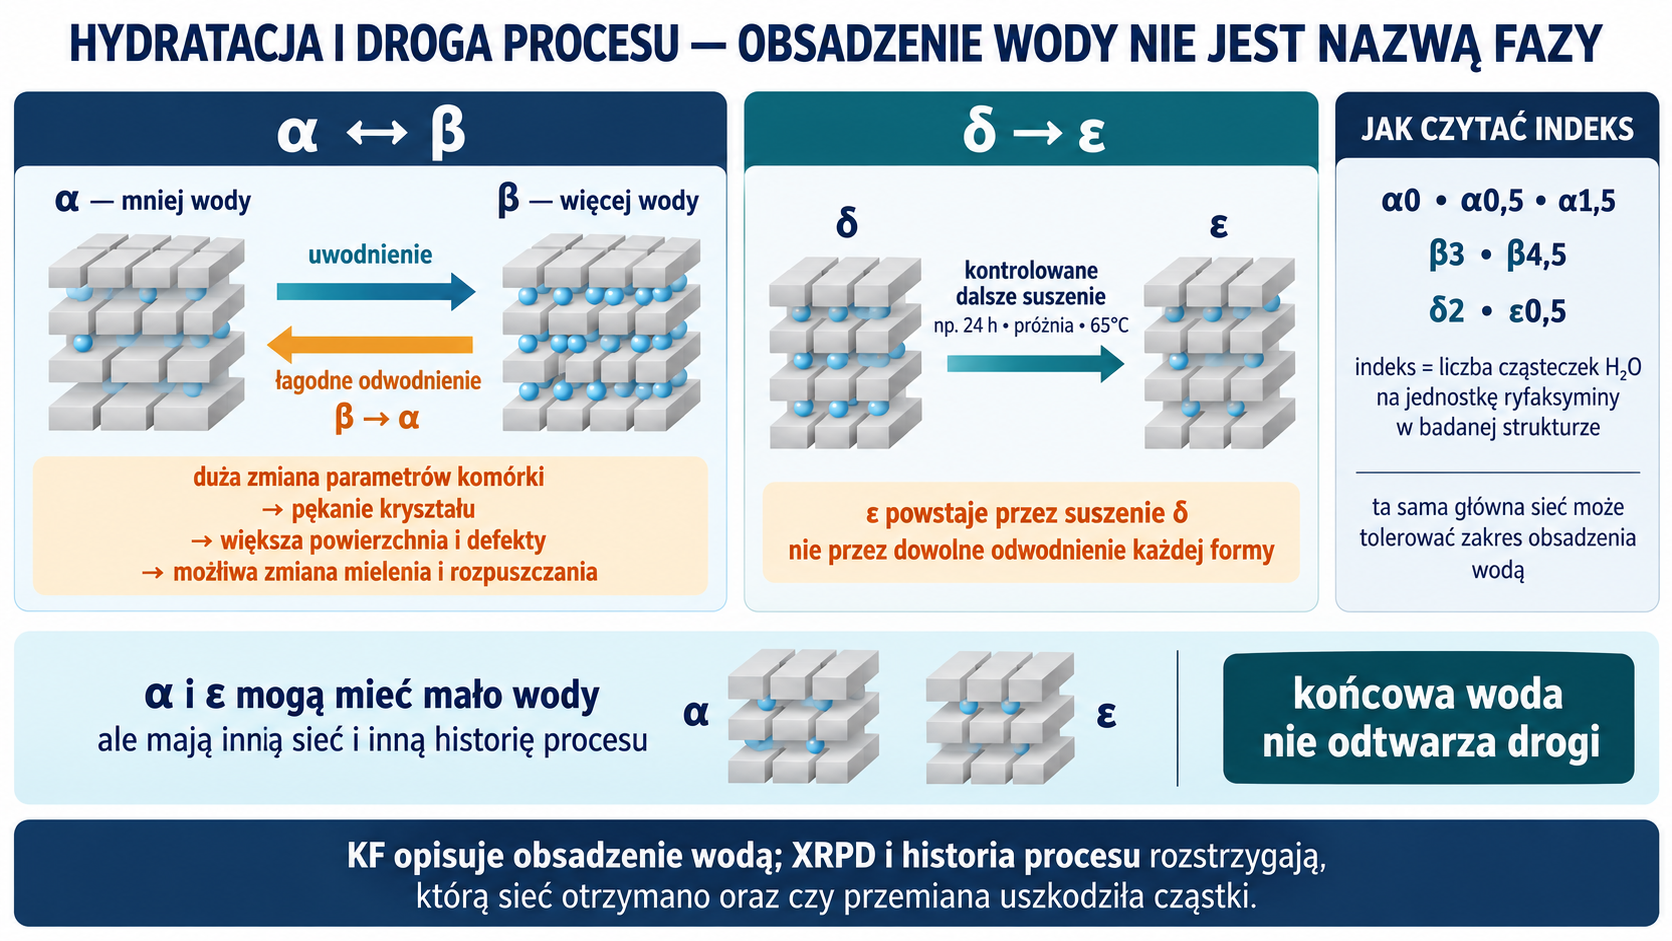
Ryfaksymina może występować jako formy α, β, γ, δ i ε oraz jako materiał amorficzny lub pseudokrystaliczny. Nie są to wymienne etykiety. Woda może uczestniczyć w sieci krystalicznej, a przejście α↔β może zachodzić podczas suszenia, magazynowania API albo wytwarzania tabletki. Sama zawartość wody nie wystarcza do identyfikacji fazy: podobny wynik Karla Fischera może towarzyszyć innej historii i innemu dyfraktogramowi. Potrzebne są co najmniej XRPD, oznaczenie wody i analiza termiczna, uzupełniane przez DVS, spektroskopię oraz badanie przemian w czasie.
Znaczenie postaci stałej nie jest tylko patentową hipotezą. W kontrolowanym badaniu krzyżowym tabletka z amorficzną ryfaksyminą, wykonana tym samym procesem i ze składem odpowiadającym badanemu produktowi z formą α, dawała u zdrowych ochotników wyższą ekspozycję ogólnoustrojową. Nie dowodzi to, że każda domieszka każdej formy ma taki sam skutek, lecz potwierdza konieczność połączenia stanu stałego z uwalnianiem i danymi produktu. Aktualna etykieta Xifaxanu potwierdza tabletki 200 i 550 mg o różnych składach jakościowych, lecz nie ujawnia procesu ani nie nazywa polimorfu. Artykuł rozdziela zatem trzy poziomy: dane o konkretnym produkcie, publiczne rodziny procesu oraz wnioski inżynierskie.
1. Jaki produkt jest opisywany i gdzie kończą się publiczne dane
Ryfaksymina, chemicznie 4-deoksy-4′-metylopirydo[1′,2′-1,2]imidazo[5,4-c]ryfamycyna SV, zachowuje większość wielopierścieniowego szkieletu naturalnej ryfamycyny. Półsynteza nie buduje od początku licznych centrów stereogenicznych ani makrocyklicznego mostu ansa. Otrzymuje je wraz z materiałem ryfamycynowym i modyfikuje fragment naftochinonowy przez przyłączenie aminopirydyny oraz zamknięcie dodatkowego pierścienia. Właśnie dlatego specyfikacja prekursora jest częścią strategii kontroli syntezy, a nie prostym badaniem tożsamości materiału handlowego.
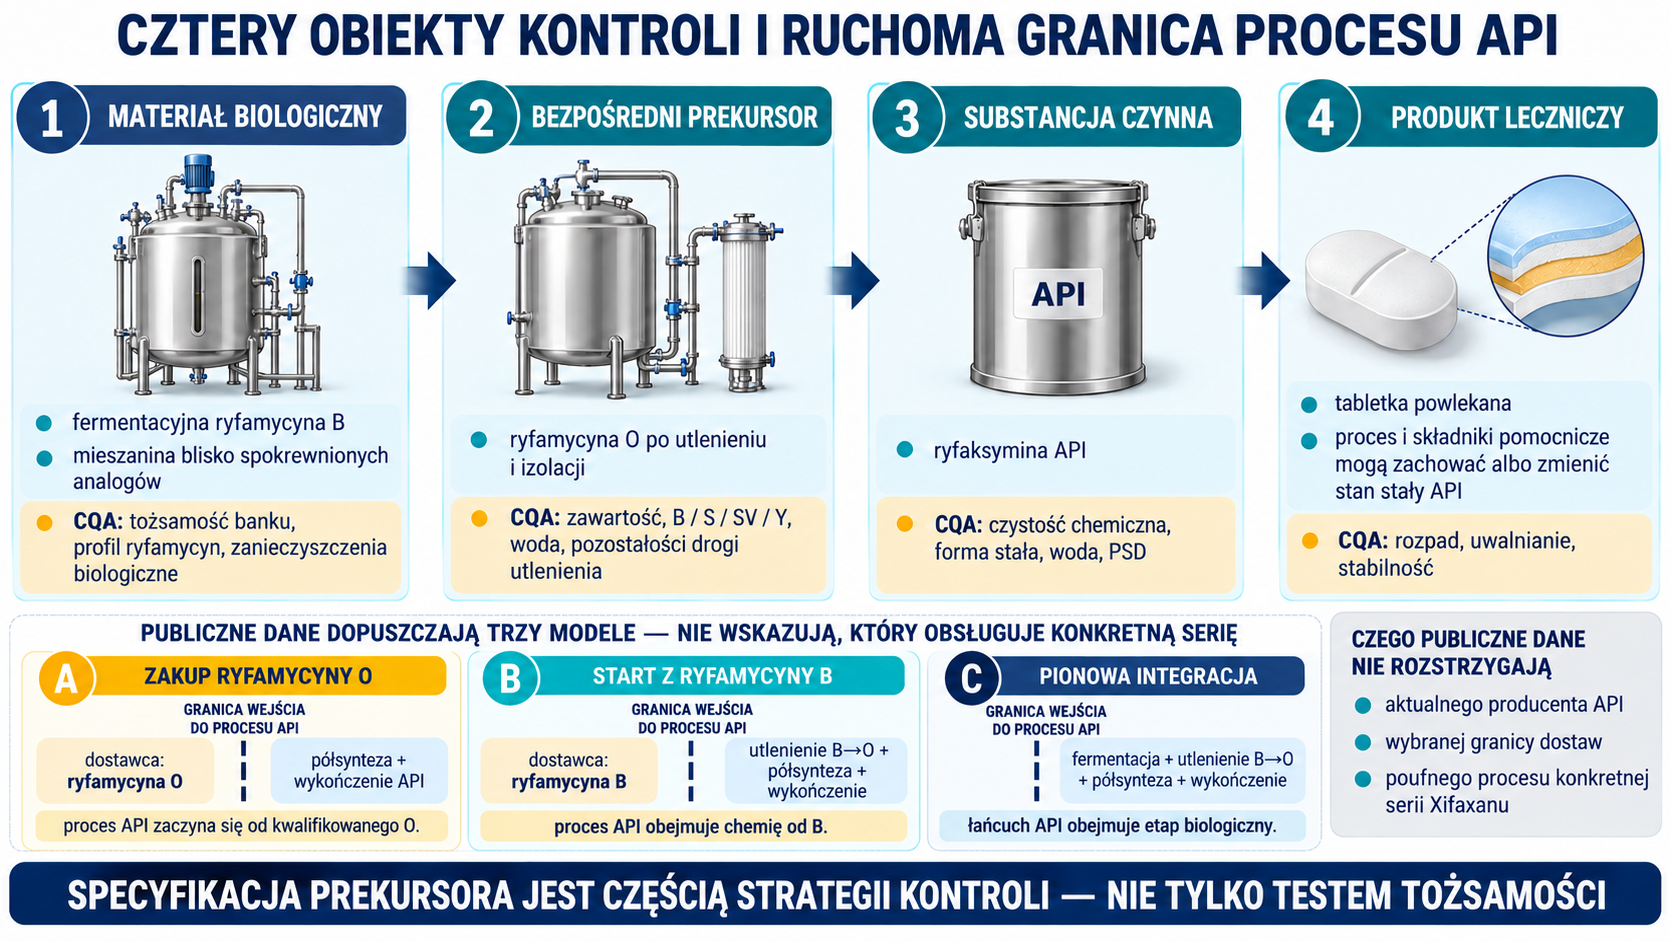
W analizie trzeba stale rozróżniać cztery obiekty:
- fermentacyjną ryfamycynę B i mieszaninę analogów powstających w hodowli Amycolatopsis mediterranei;
- ryfamycynę O po utlenieniu i izolacji, będącą bezpośrednim materiałem wyjściowym publicznie opisanej półsyntezy;
- ryfaksyminę jako substancję czynną, z określoną czystością chemiczną, postacią stałą, wodą i rozkładem wielkości cząstek;
- tabletkę powlekaną, w której składniki pomocnicze i proces mogą zachować, przekształcić albo częściowo zaburzyć stan stały API.
Granica procesu API nie musi znajdować się w jednym miejscu u wszystkich wytwórców. Zakład może kupować kwalifikowaną ryfamycynę O, może przekształcać ryfamycynę B, a pionowo zintegrowany łańcuch może obejmować także fermentację. Publiczne dane nie pozwalają stwierdzić, który wariant jest obecnie stosowany dla konkretnej serii Xifaxanu. Opis wcześniejszego etapu biologicznego służy zrozumieniu źródła analogów, nie przypisaniu poufnego łańcucha dostaw.
Podobnie nazwa handlowa nie jest nazwą procesu. Aktualna informacja DailyMed potwierdza, że Xifaxan jest tabletką powlekaną zawierającą 200 albo 550 mg ryfaksyminy i podaje jakościowy skład obu mocy. Nie wskazuje jednak producenta API, odmiany krystalicznej, sposobu granulacji, nastaw suszenia ani kryterium XRPD. Gdy recenzowana publikacja określa badany produkt jako zawierający formę α, jest to dowód dotyczący tego produktu, czasu i serii w badaniu; nie należy przepisywać go bez zastrzeżenia do każdej współczesnej konfiguracji rynkowej.
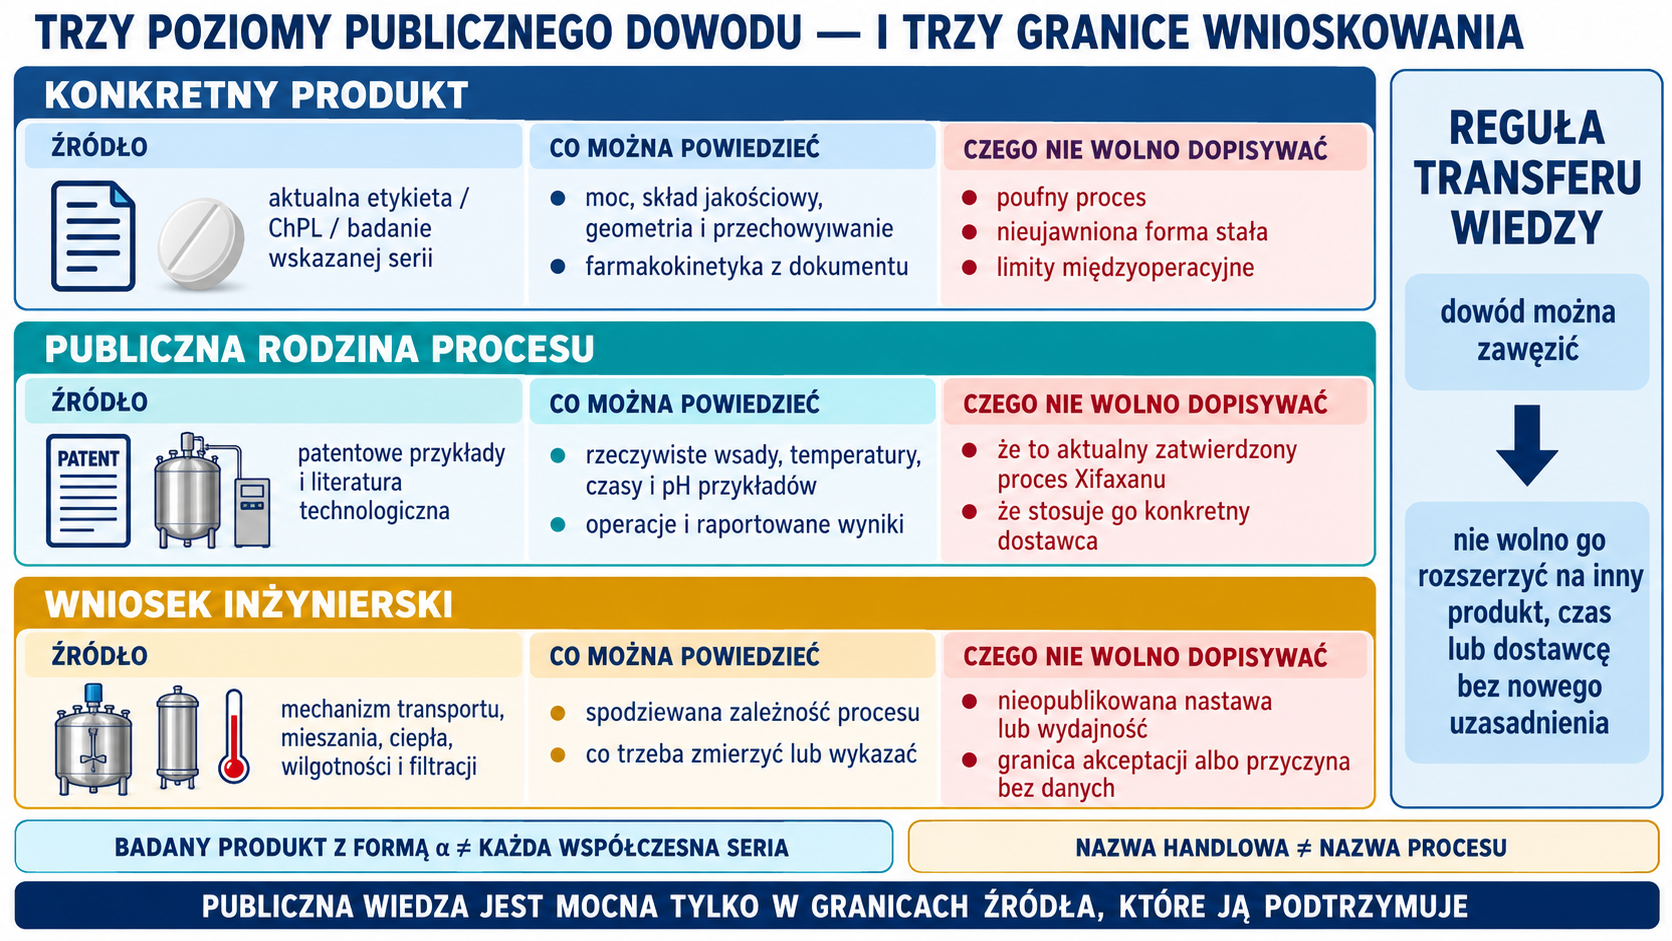
W artykule obowiązują więc trzy poziomy pewności:
| Poziom | Co można powiedzieć | Czego nie można dopowiadać |
|---|---|---|
| konkretny produkt | moc, skład jakościowy, geometria, przechowywanie i farmakokinetyka z aktualnej etykiety | poufny proces, postać stała i limity międzyoperacyjne nieobecne w dokumencie |
| publiczna rodzina procesu | rzeczywiste wsady, temperatury, czasy, pH, operacje i wyniki przykładów | że jest to aktualny zatwierdzony proces Xifaxanu lub konkretnego dostawcy |
| wniosek inżynierski | spodziewana zależność mieszania, wymiany ciepła, wilgotności lub filtracji | nieopublikowana nastawa, wydajność, granica akceptacji lub przyczyna bez danych |
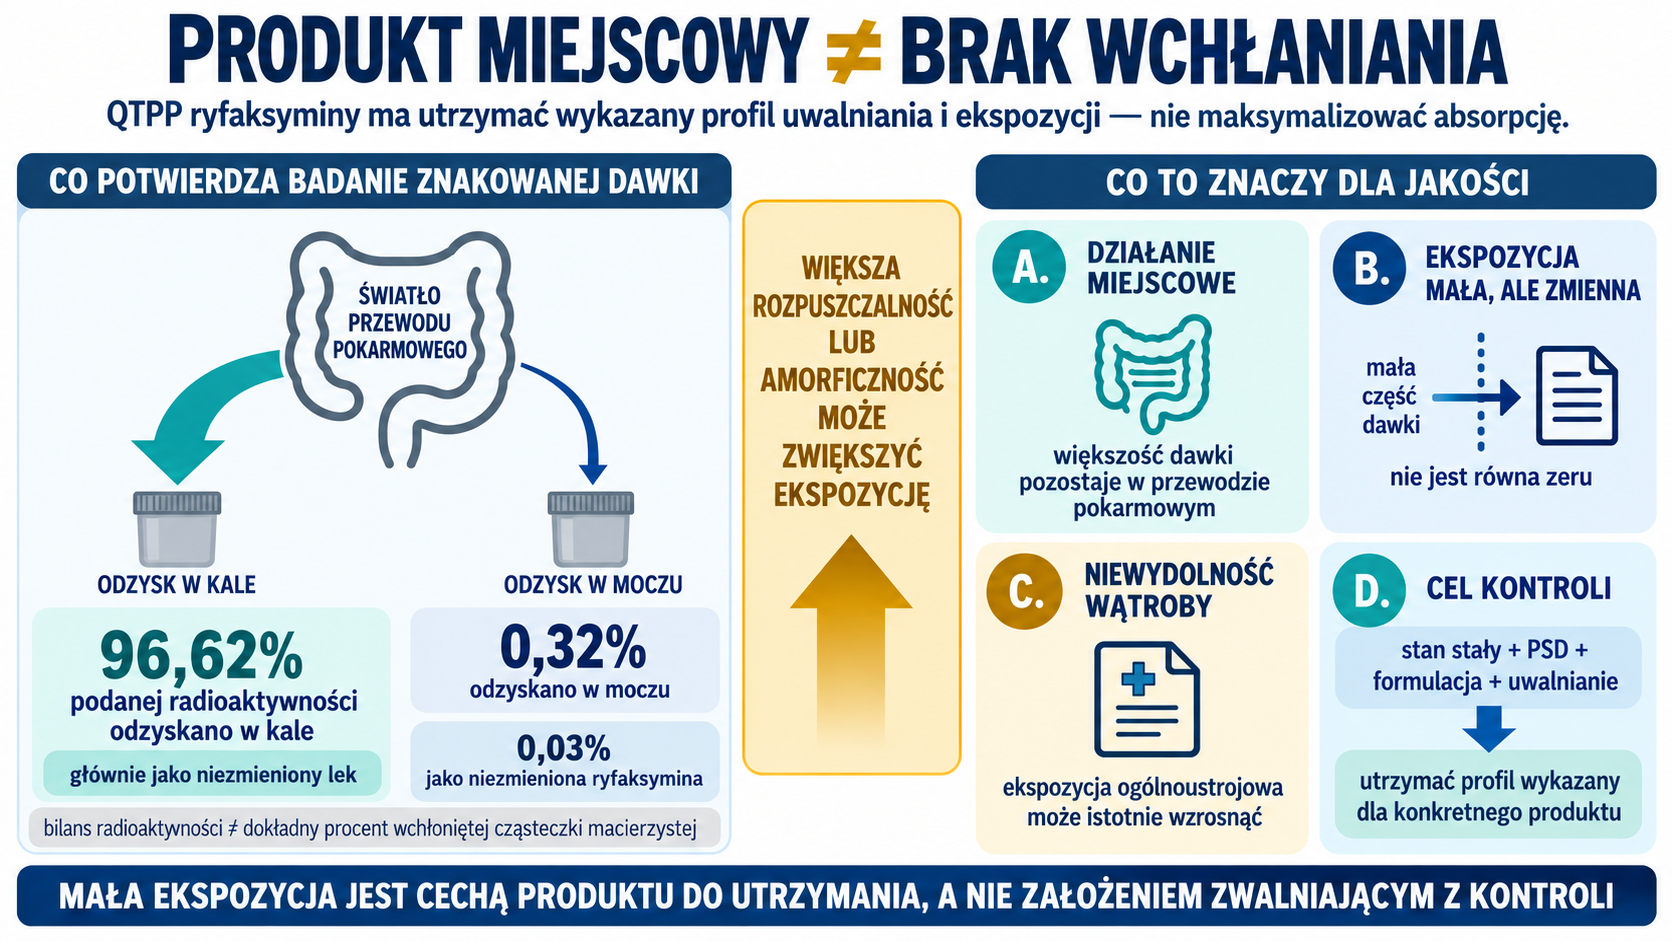
QTPP produktu miejscowo działającego w przewodzie pokarmowym nie oznacza „braku wchłaniania”. Po podaniu doustnym znakowanej ryfaksyminy 96,62% podanej radioaktywności odzyskano w kale, głównie jako niezmieniony lek, a 0,32% w moczu, w tym 0,03% jako niezmienioną ryfaksyminę. Ekspozycja jest mała i zmienna, ale u pacjentów z niewydolnością wątroby może istotnie wzrosnąć. Stan stały i uwalnianie trzeba zatem kontrolować nie po to, aby maksymalizować wchłanianie, lecz aby utrzymać profil wykazany dla konkretnego produktu.
2. Od Amycolatopsis mediterranei do ryfamycyny O
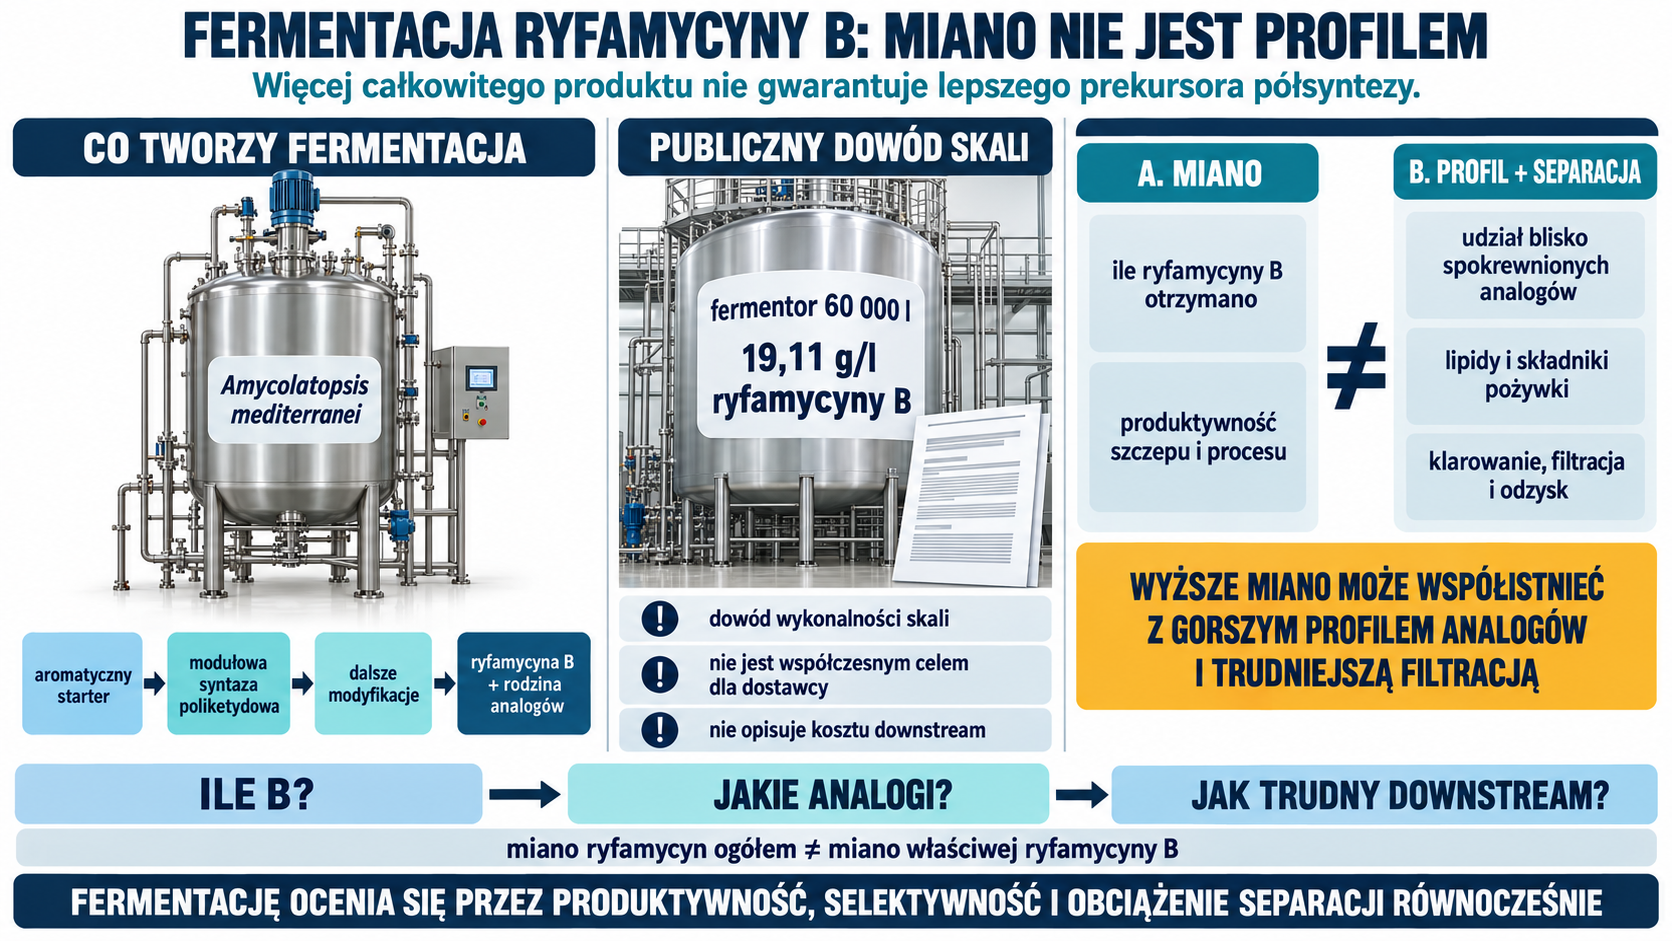
Najlepiej udokumentowany przemysłowy początek łańcucha to ryfamycyna B wytwarzana przez Amycolatopsis mediterranei, dawniej klasyfikowaną jako Nocardia mediterranei. Biosynteza wykorzystuje aromatyczny starter 3-amino-5-hydroksybenzoesowy i modułową syntazę poliketydową, a dalsze modyfikacje prowadzą do rodziny blisko spokrewnionych ryfamycyn. Z technologicznego punktu widzenia oznacza to, że „miano ryfamycyn” i miano właściwej ryfamycyny B nie są równoważnymi wskaźnikami.
W opublikowanym studium szczepu przemysłowego selekcja wariantu A. mediterranei zwiększyła produktywność dzięki zmniejszeniu hamowania szlaku przez aromatyczne aminokwasy i kwas p-hydroksybenzoesowy oraz zwiększeniu dostępności propionianu. W fermentorze o pojemności 60 000 l raportowano 19,11 g/l ryfamycyny B. Ta liczba dowodzi skali wykonalności, ale nie jest docelowym mianem dla współczesnego dostawcy ryfaksyminy. Nie opisuje też kosztu downstream: partia o wyższym mianie może mieć gorszy profil analogów, większe obciążenie lipidami i trudniejszą filtrację.
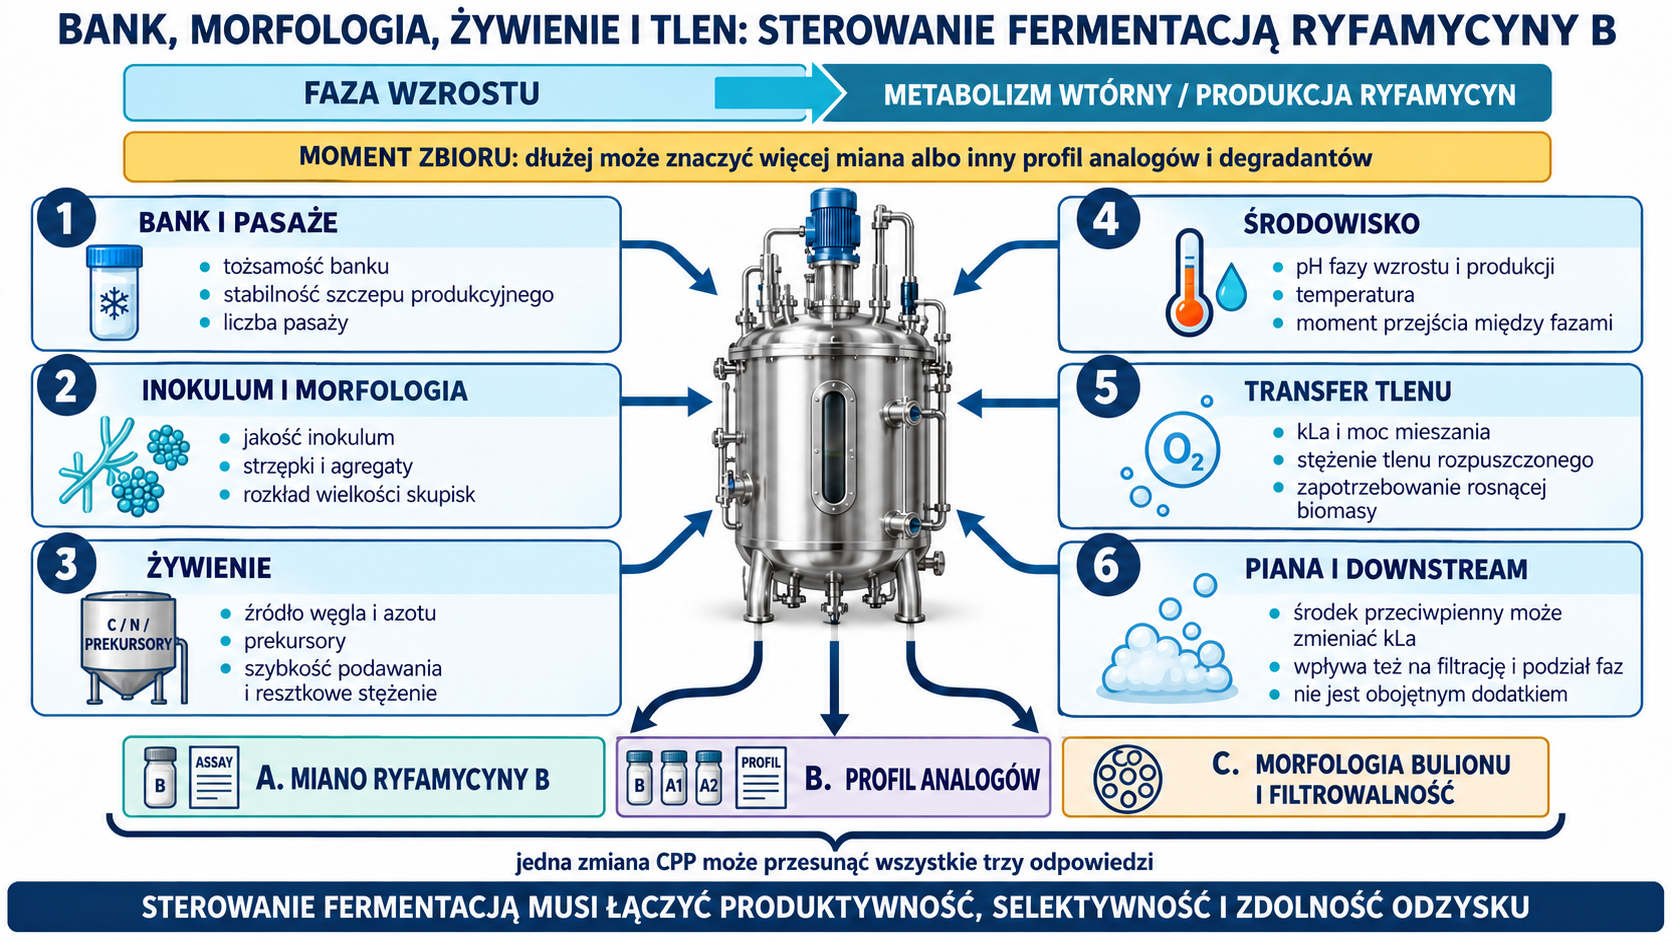
Fermentacja ma klasyczne przejście od wzrostu do metabolizmu wtórnego. Do parametrów wpływających jednocześnie na miano i selektywność należą:
- tożsamość oraz stabilność banku komórek, liczba pasaży i zachowanie szczepu produkcyjnego;
- jakość inokulum, morfologia strzępek i rozkład wielkości agregatów;
- źródło węgla, azotu oraz prekursorów, ich szybkość podawania i resztkowe stężenie;
- pH w fazie wzrostu i produkcji, temperatura, transfer tlenu i stężenie rozpuszczonego tlenu;
- środek przeciwpienny, który może zmieniać kLa, filtrację i późniejszy podział faz;
- moment zbioru, bo przedłużenie hodowli może zwiększać miano albo przesuwać profil produktów i degradantów.
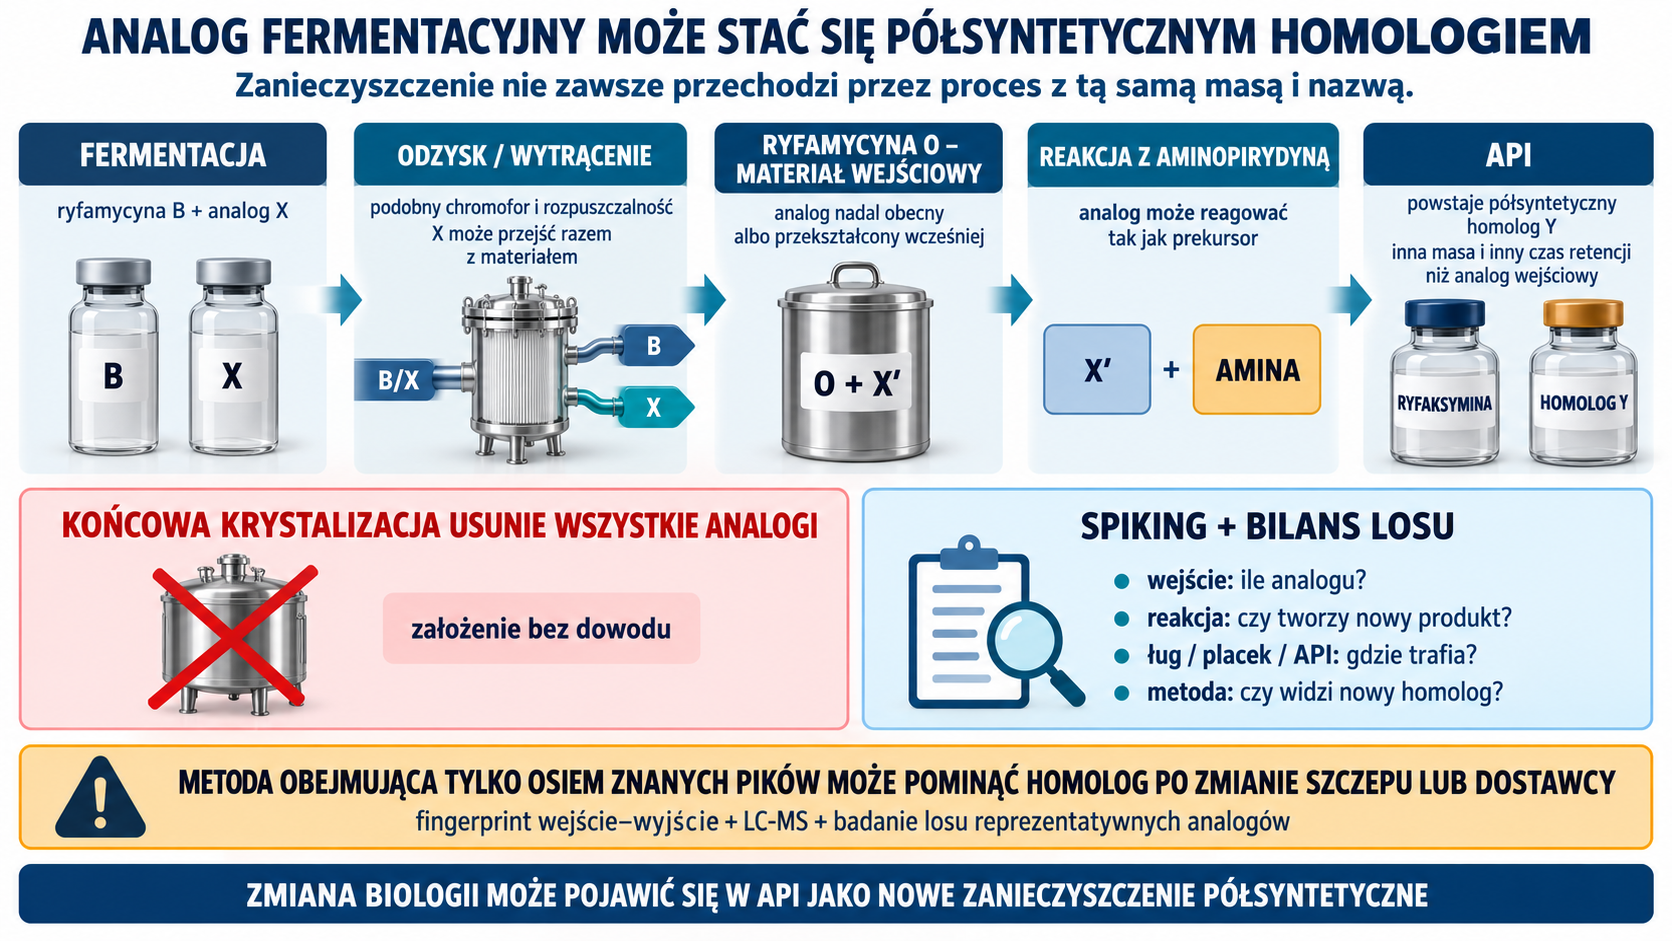
Nie trzeba rekonstruować całej fermentacji w specyfikacji ryfamycyny O, ale trzeba znać los zanieczyszczeń. Analog mający podobny chromofor i rozpuszczalność może przejść przez ekstrakcję lub wytrącenie, a następnie reagować z aminopirydyną. W produkcie końcowym pojawi się wtedy nie jako „pozostałość fermentacji” o tej samej masie, lecz jako półsyntetyczny homolog ryfaksyminy. Badanie spikingowe i bilans losu są bardziej informacyjne niż założenie, że końcowa krystalizacja usunie wszystkie analogi.
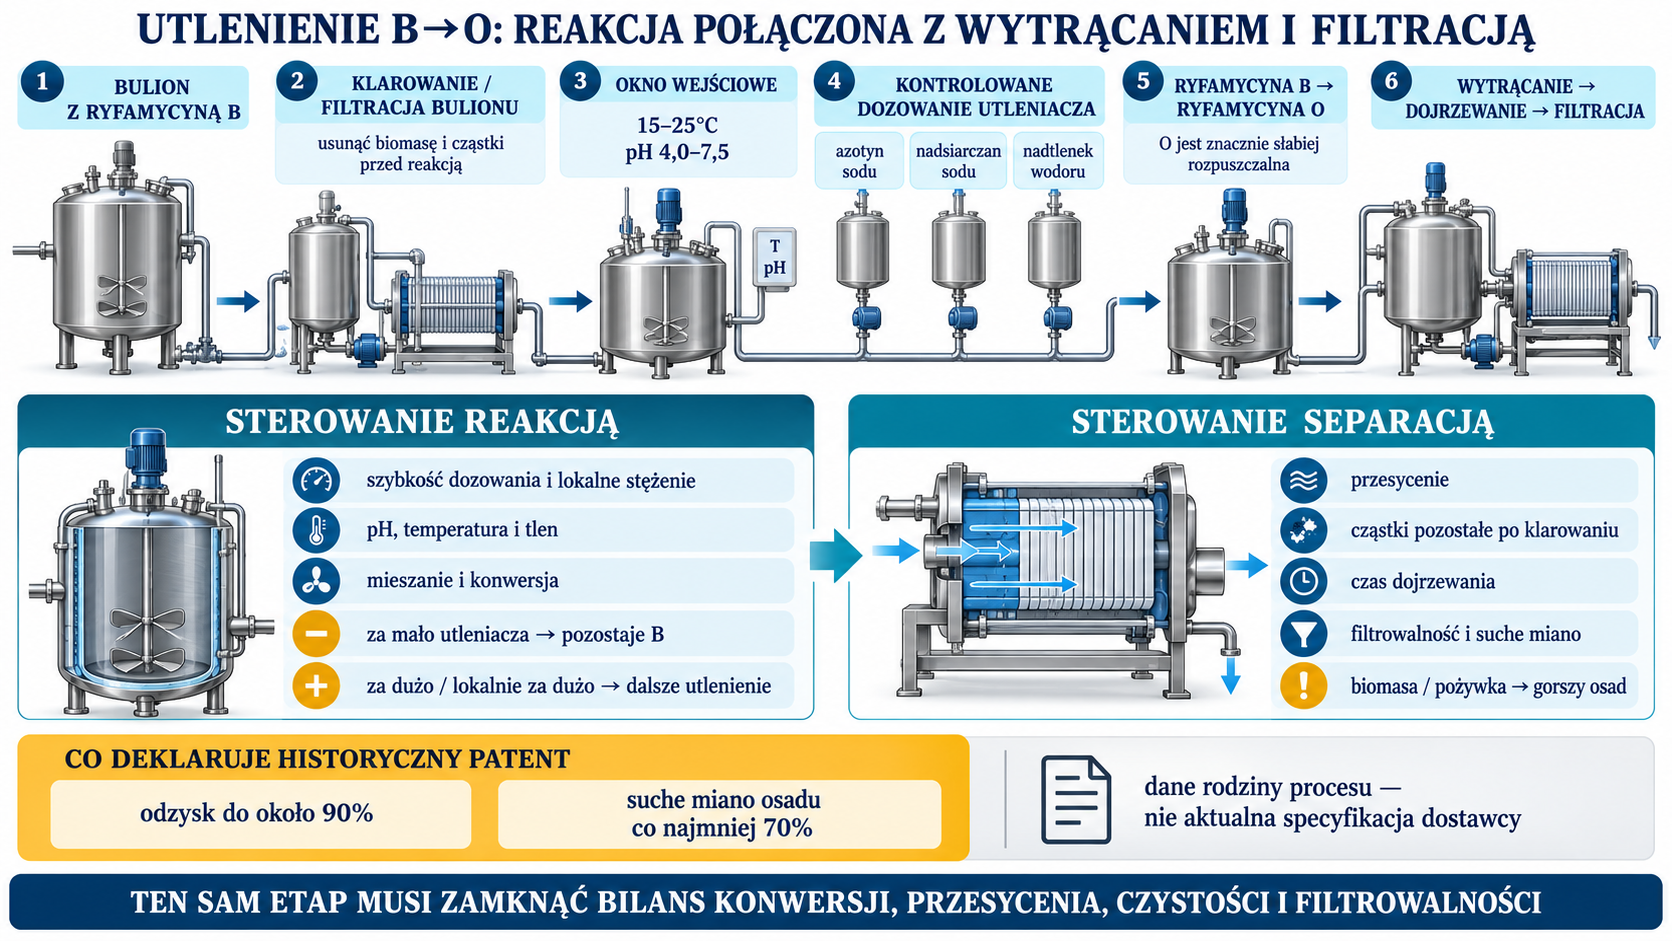
Historyczny proces odzysku i utlenienia pokazuje logiczną granicę między biologią a chemią. Bulion zawierający ryfamycynę B filtruje się, aby uzyskać klarowną ciecz, ustala 15–25°C i pH 4,0–7,5, a następnie dodaje azotyn sodu, nadsiarczan sodu albo nadtlenek wodoru. Ryfamycyna B zostaje utleniona do znacznie słabiej rozpuszczalnej ryfamycyny O, która wytrąca się bez konieczności wielostopniowej ekstrakcji rozpuszczalnikiem. Patent deklaruje odzysk do około 90% oraz suche miano osadu co najmniej 70%.
Ten etap łączy reakcję i separację. Szybkość dozowania utleniacza, lokalne stężenie, pH, tlen, temperatura i jakość mieszania wpływają na konwersję, natomiast przesycenie, obecność cząstek z bulionu i czas dojrzewania wpływają na filtrację. Zbyt mała dawka pozostawia ryfamycynę B; zbyt duża albo lokalnie skoncentrowana może zwiększać dalsze utlenienie. Niedostatecznie klarowny filtrat tworzy osad z dużą ilością biomasy i składników pożywki, co pogarsza suche miano i obciąża kolejne etapy.
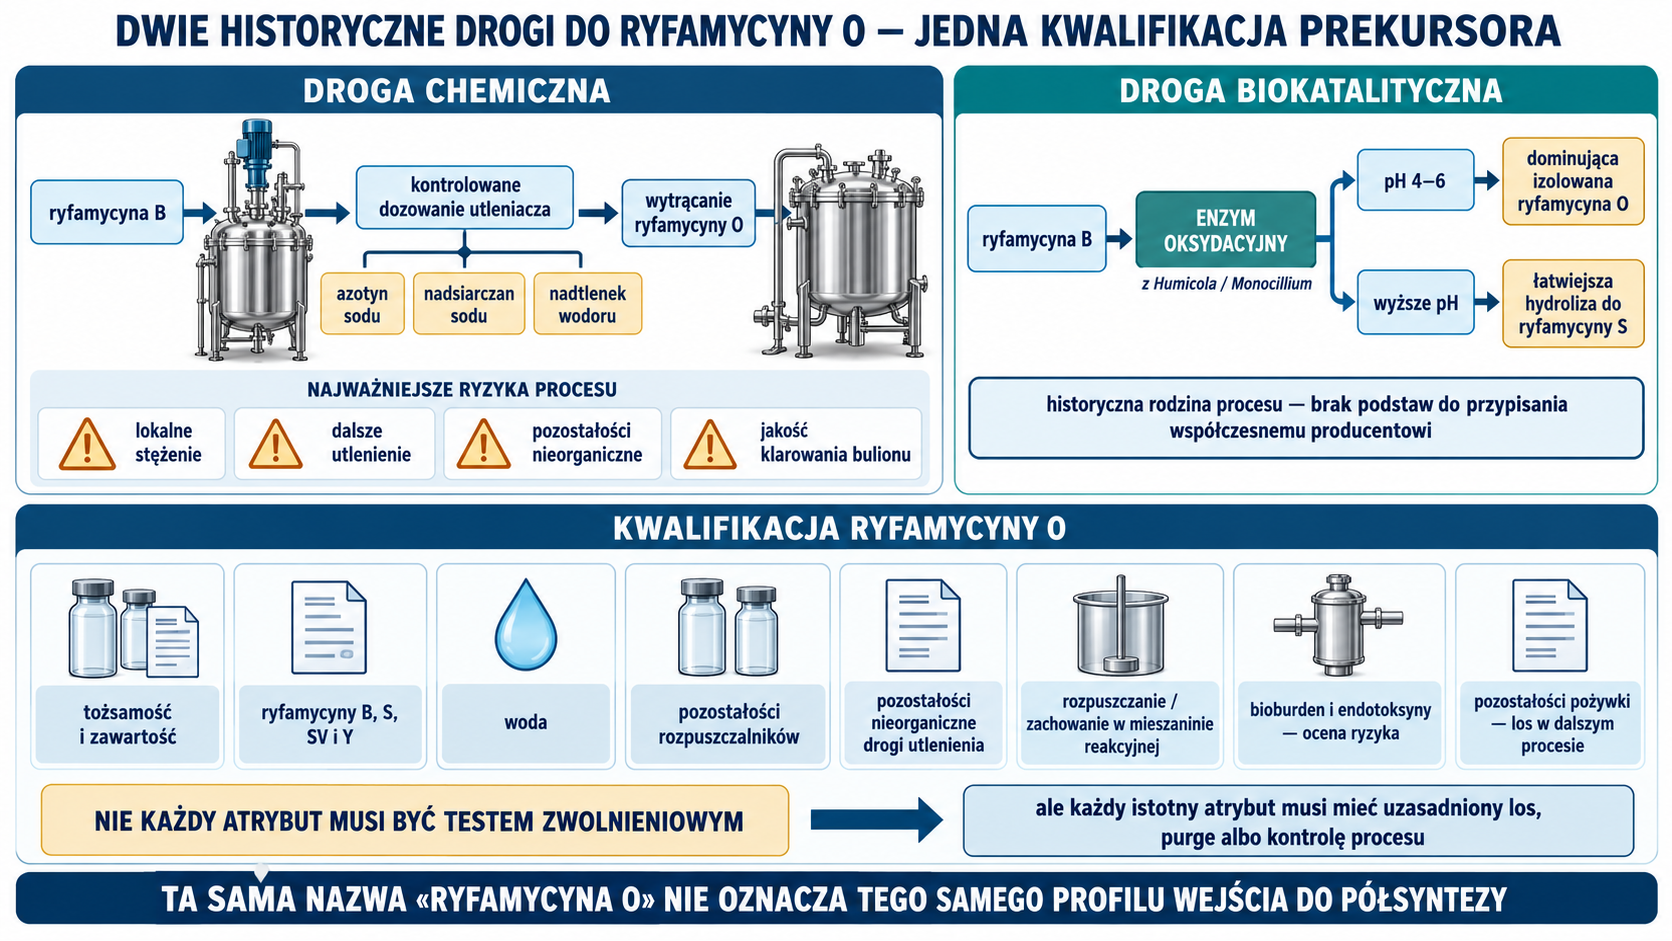
Alternatywna historyczna rodzina wykorzystuje enzymy oksydacyjne pochodzące od Humicola albo Monocillium. Przy pH 4–6 dominującym izolowanym produktem ma być ryfamycyna O, a przy wyższym pH łatwiejsza jest hydroliza do ryfamycyny S. Rozwiązanie to pokazuje, że ten sam substrat może być przetwarzany chemicznie lub biokatalitycznie. Nie ma jednak podstaw, aby uznać je za aktualny proces któregokolwiek producenta ryfaksyminy.
Kwalifikacja ryfamycyny O powinna obejmować co najmniej tożsamość, zawartość, ryfamycyny B, S, SV i Y, wodę, pozostałości rozpuszczalników, pozostałości nieorganiczne związane z drogą utlenienia oraz test rozpuszczania lub zachowania w mieszaninie reakcyjnej. Jeżeli materiał powstaje bezpośrednio z klarownego bulionu, ryzyko bioburdenu, endotoksyn i pozostałości pożywki nie znika automatycznie, choć dla doustnego chemicznego API nie wszystkie te atrybuty stają się specyfikacją zwolnieniową. Decyzja musi wynikać z dalszego procesu i danych o usuwaniu.
3. Półsynteza: liczbowy przykład utworzenia ryfaksyminy
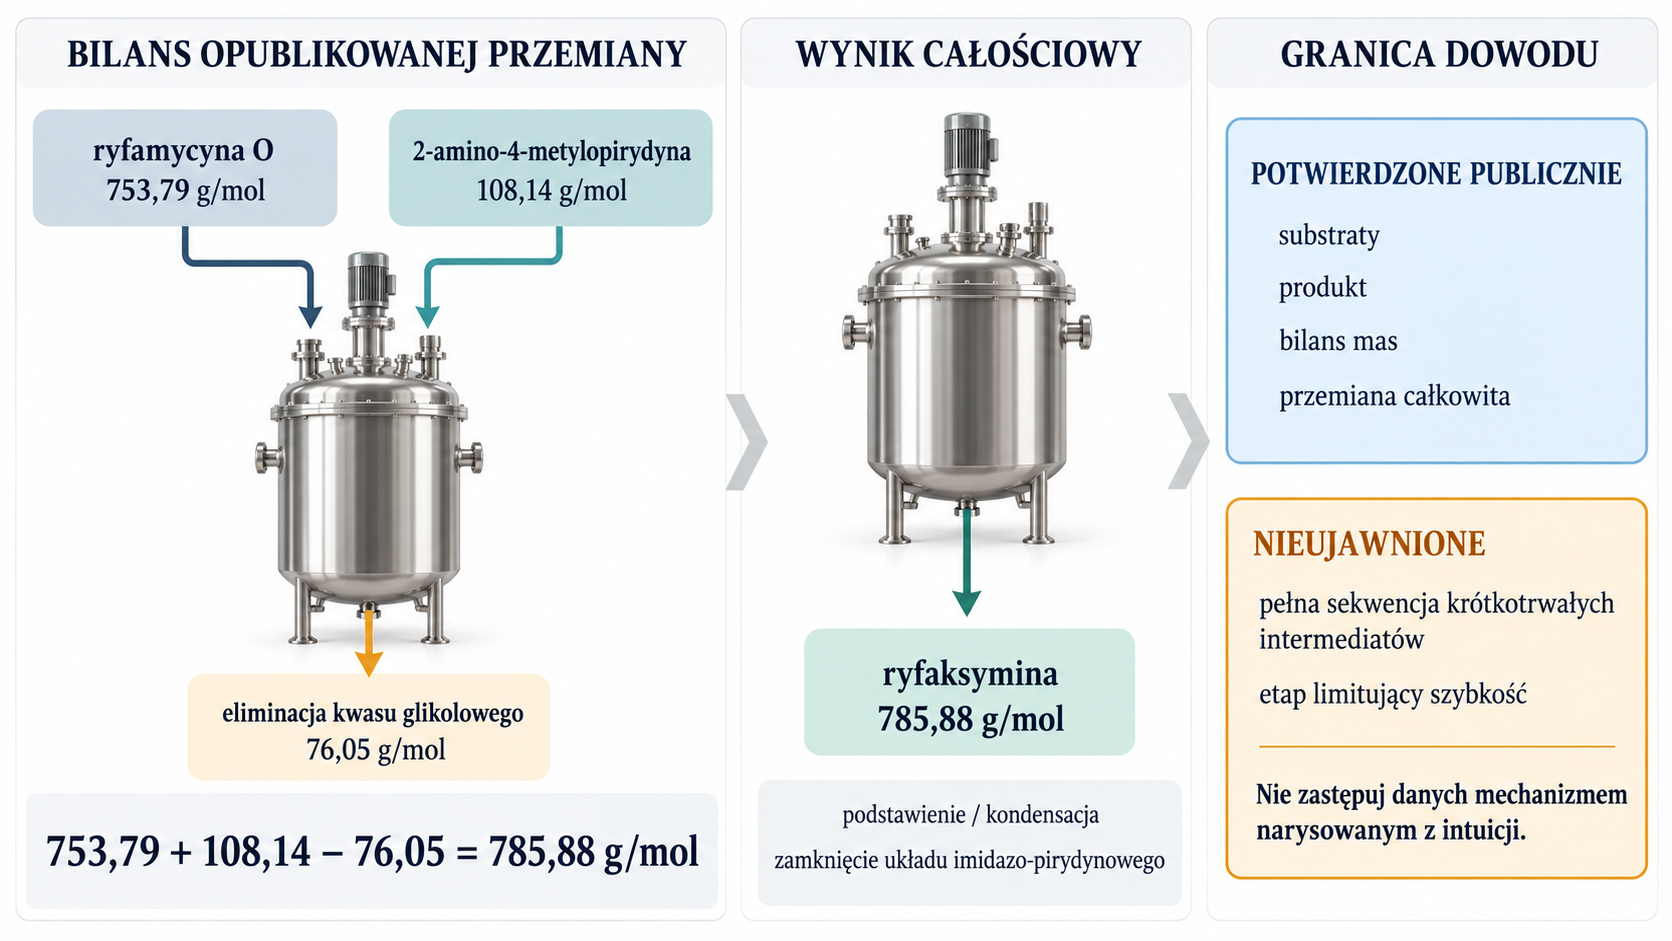
Centralna publiczna droga reaguje ryfamycynę O z 2-amino-4-metylopirydyną. Bilans mas cząsteczkowych opublikowanego schematu jest czytelny:
753,79 + 108,14 − 76,05 = 785,88 g/mol
Ryfamycyna O i aminopirydyna tworzą ryfaksyminę, a różnica odpowiada eliminacji kwasu glikolowego. Na poziomie strukturalnym reakcja prowadzi do podstawienia/kondensacji i zamknięcia skondensowanego układu imidazo-pirydynowego. Publiczne materiały nie uzasadniają jednak przypisania pełnej sekwencji krótkotrwałych intermediatów ani etapu limitującego, dlatego nie należy zastępować danych mechanizmem narysowanym wyłącznie na podstawie intuicji.
Przykład etanolowo-wodny
W kolbie z mieszadłem mechanicznym, termometrem i chłodnicą załadowano kolejno:
- 120 ml wody demineralizowanej;
- 96 ml etanolu;
- 63,5 g ryfamycyny O, czyli około 84,2 mmol;
- 27,2 g 2-amino-4-metylopirydyny, czyli około 251,5 mmol i 2,99 ekwiwalentu.
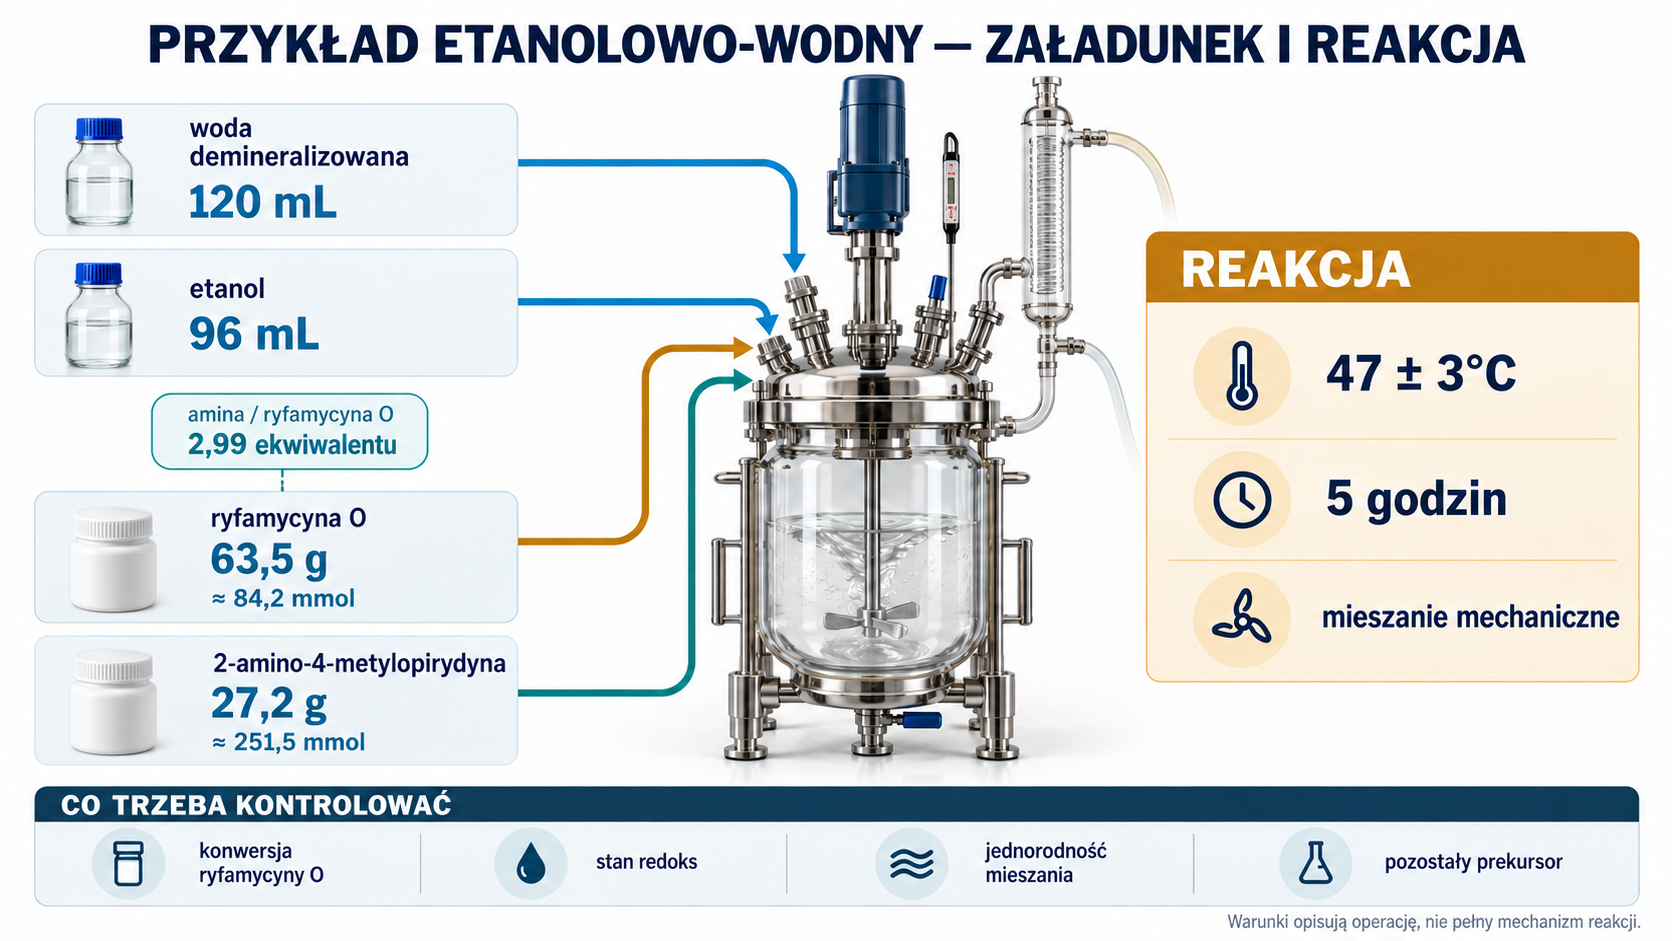
Mieszaninę ogrzano do 47 ± 3°C i mieszano przez 5 godzin. Następnie schłodzono ją do 20 ± 3°C i przez 30 minut dodawano osobno przygotowaną mieszaninę 9 ml wody, 12,6 ml etanolu, 1,68 g kwasu askorbinowego oraz 9,28 g stężonego wodnego HCl. Po dalszych 30 minutach wkroplono 7,72 g stężonego HCl do pH 2,0, utrzymując temperaturę. Po kolejnych 30 minutach osad odfiltrowano i przemyto 32 ml wody oraz 25 ml etanolu.
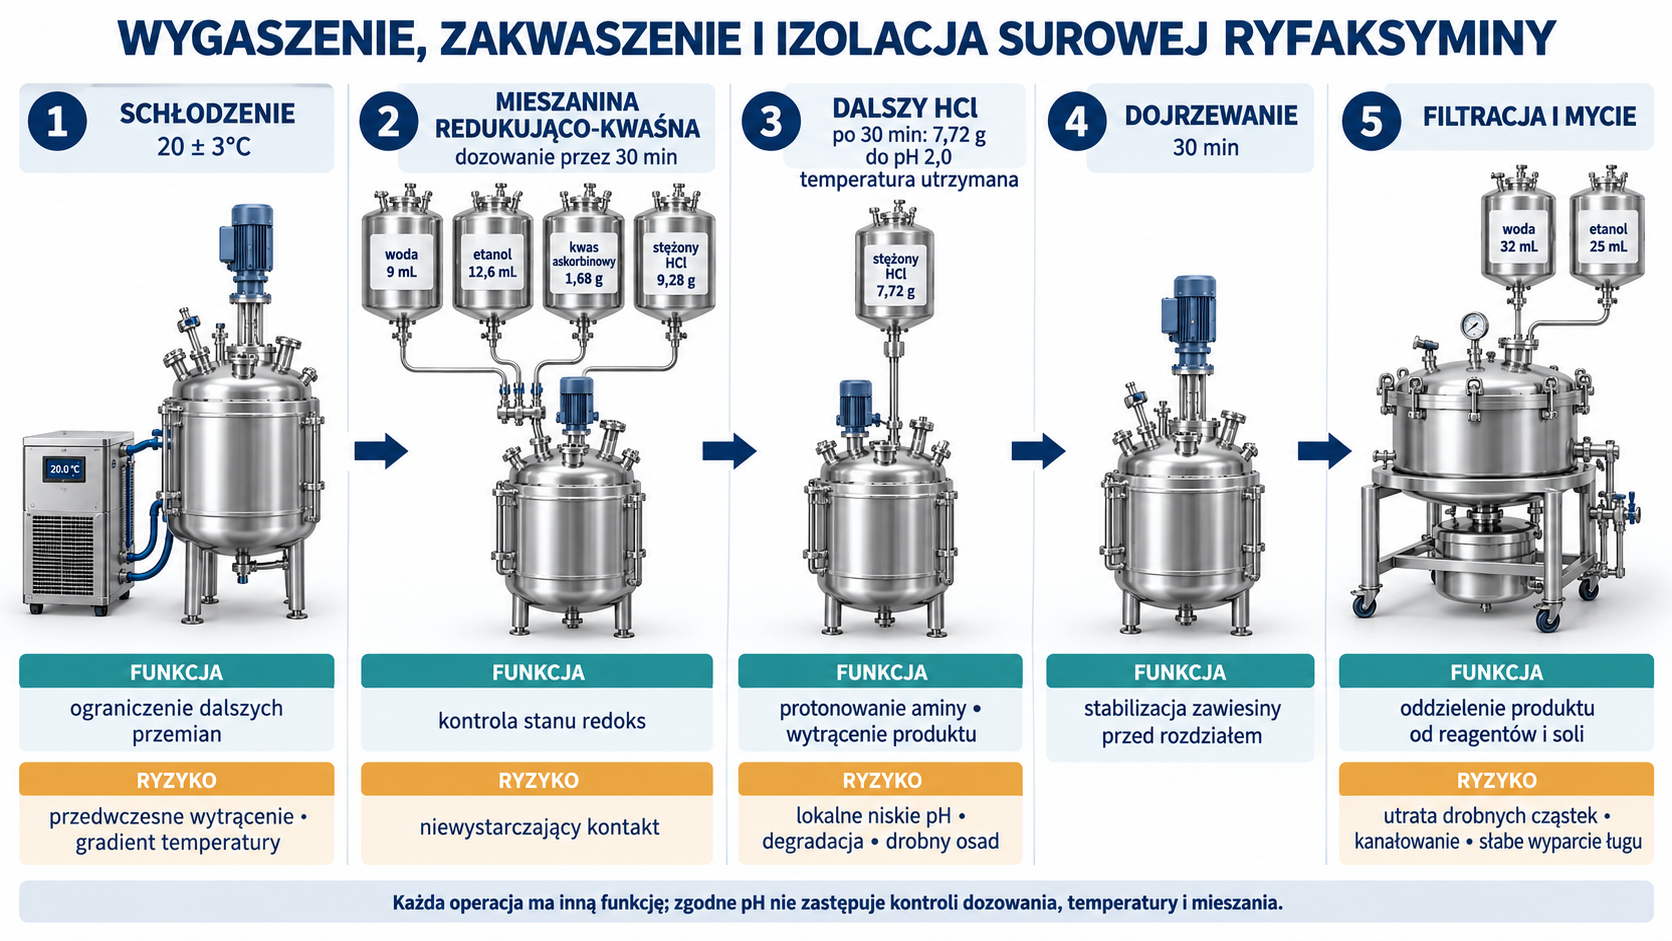
Każda z tych operacji ma odrębną funkcję:
| Operacja | Funkcja chemiczna lub fizyczna | Główne ryzyko |
|---|---|---|
| 5 h w 47 ± 3°C | konwersja ryfamycyny O i zamknięcie pierścienia | pozostały prekursor, utlenianie, lokalne niedomieszanie |
| schłodzenie | ograniczenie dalszych przemian i przygotowanie izolacji | przedwczesne wytrącenie, gradient temperatury |
| kwas askorbinowy | redukcja małej ilości utlenionej ryfaksyminy | niewystarczający kontakt lub niekontrolowany stan redoks |
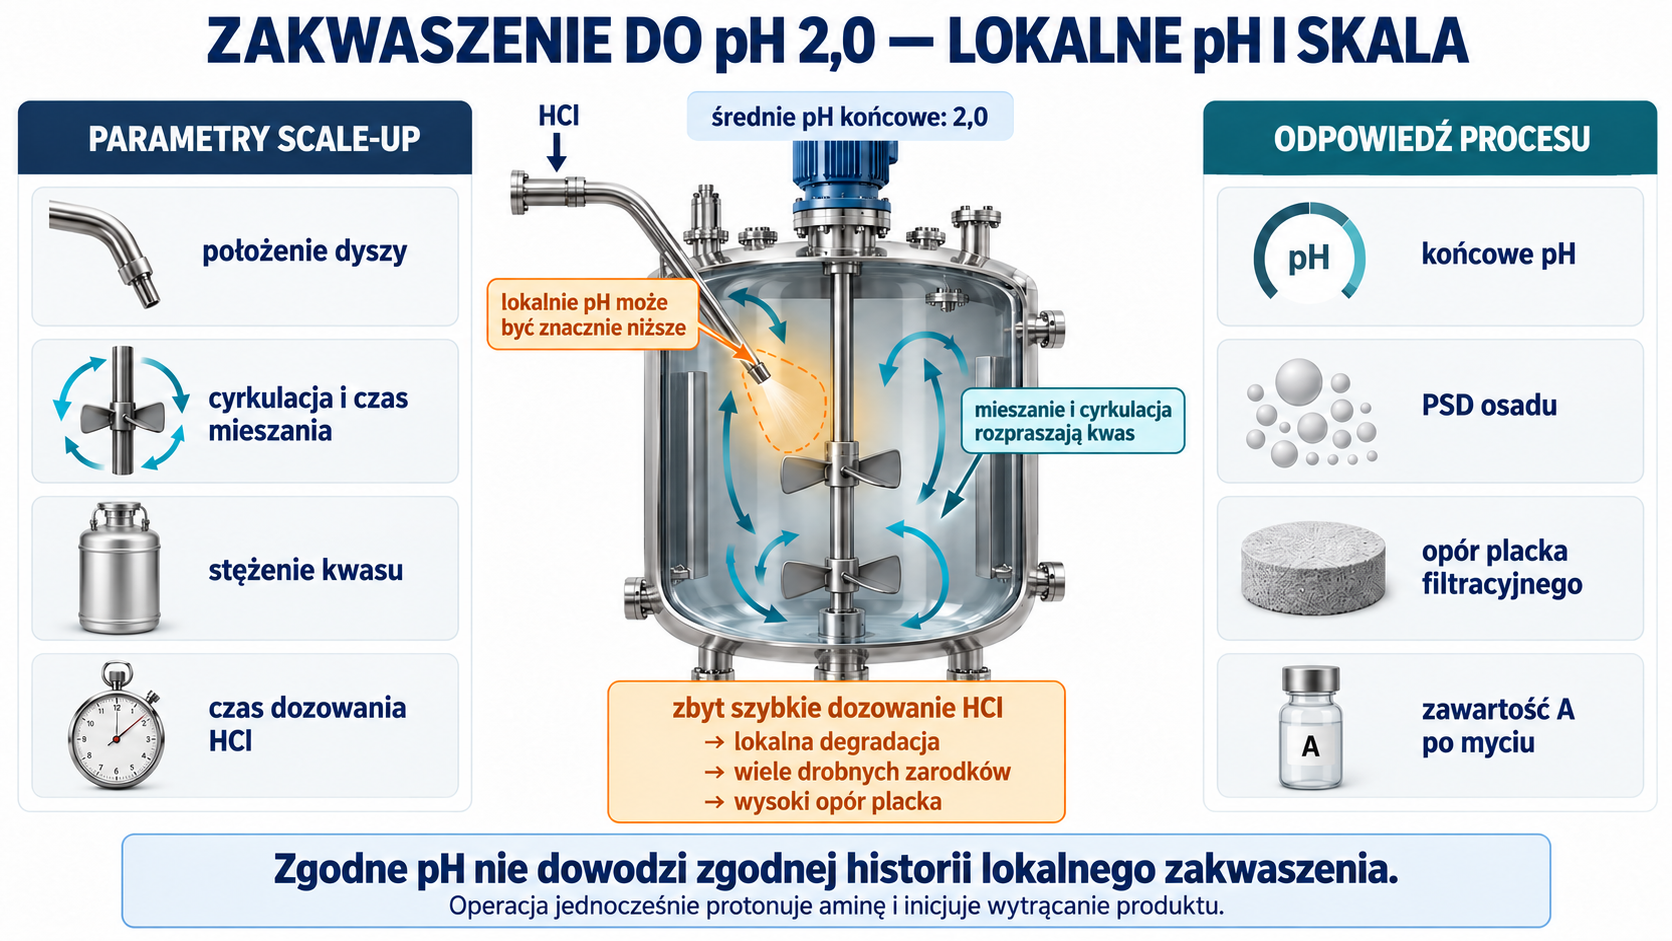
| HCl do pH 2,0 | protonowanie i usunięcie nadmiaru aminopirydyny, wytrącenie produktu | lokalnie silnie kwaśne środowisko, degradacja, drobny osad |
| filtracja i mycie | oddzielenie produktu od rozpuszczonych reagentów i soli | utrata drobnych cząstek, kanałowanie, zbyt małe wyparcie ługu |
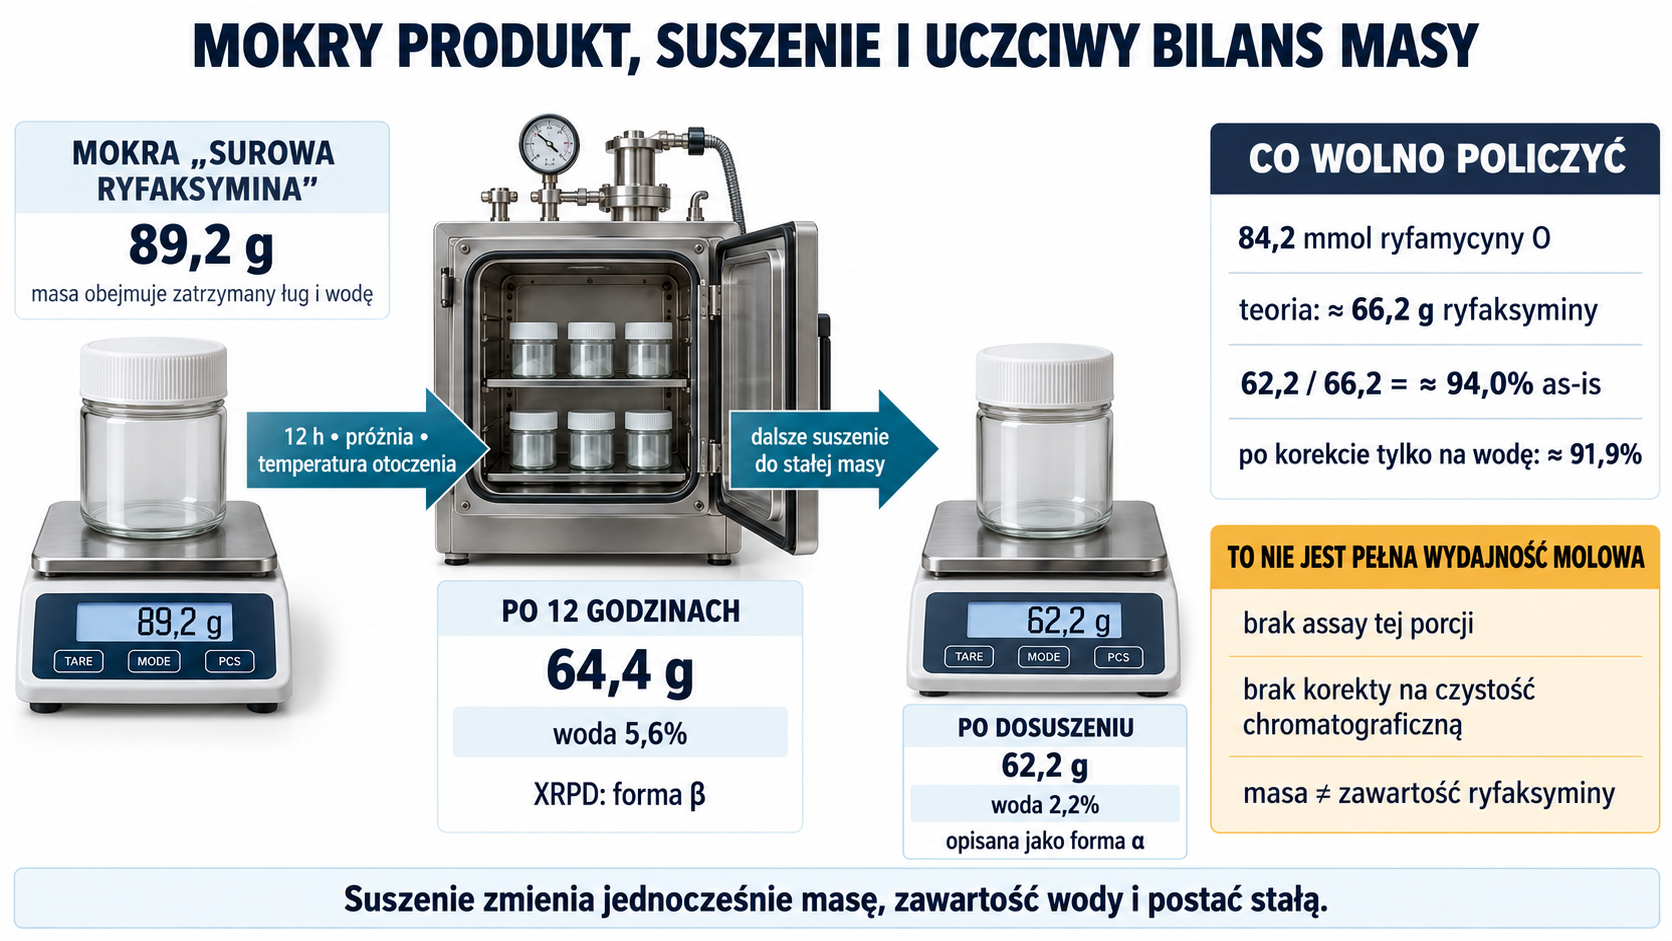
Otrzymano 89,2 g mokrej „surowej ryfaksyminy”. Po 12 godzinach suszenia próżniowego w temperaturze otoczenia masa wynosiła 64,4 g, woda 5,6%, a dyfraktogram odpowiadał formie β. Dalsze suszenie do stałej masy dało 62,2 g materiału z 2,2% wody, opisanego w tej rodzinie jako forma α.
Z 84,2 mmol ryfamycyny O teoretycznie mogło powstać około 66,2 g ryfaksyminy. Masa 62,2 g odpowiada około 94,0% teoretycznej masy produktu as-is. Nie jest to jednak pełna wydajność molowa oznaczonej ryfaksyminy: patent nie podaje assay tej porcji, a materiał zawiera 2,2% wody i możliwe zanieczyszczenia. Po prostej korekcie wyłącznie na wodę byłoby to około 91,9%, ale nadal bez korekty na czystość chromatograficzną. Takie jawne rozdzielenie masy od zawartości zapobiega tworzeniu pozornie precyzyjnego bilansu.
Alternatywa z acetonem
Późniejsza rodzina procesu stosuje na 1 ekwiwalent ryfamycyny O od 2 do 4 ekwiwalentów aminy, mieszaninę woda/etanol/aceton najlepiej 4:3:1, pH 9,0–9,5 oraz 23–27°C przez 20–36 godzin. W przykładzie użyto 100 g ryfamycyny O, 43,3 g aminy, 200 ml wody, 150 ml etanolu i 50 ml acetonu. Po 24 godzinach mieszaninę chłodzono do 10°C przez 60 minut, a produkt filtrowano i przemywano mieszaniną etanolu z wodą oraz dwukrotnie wodą.
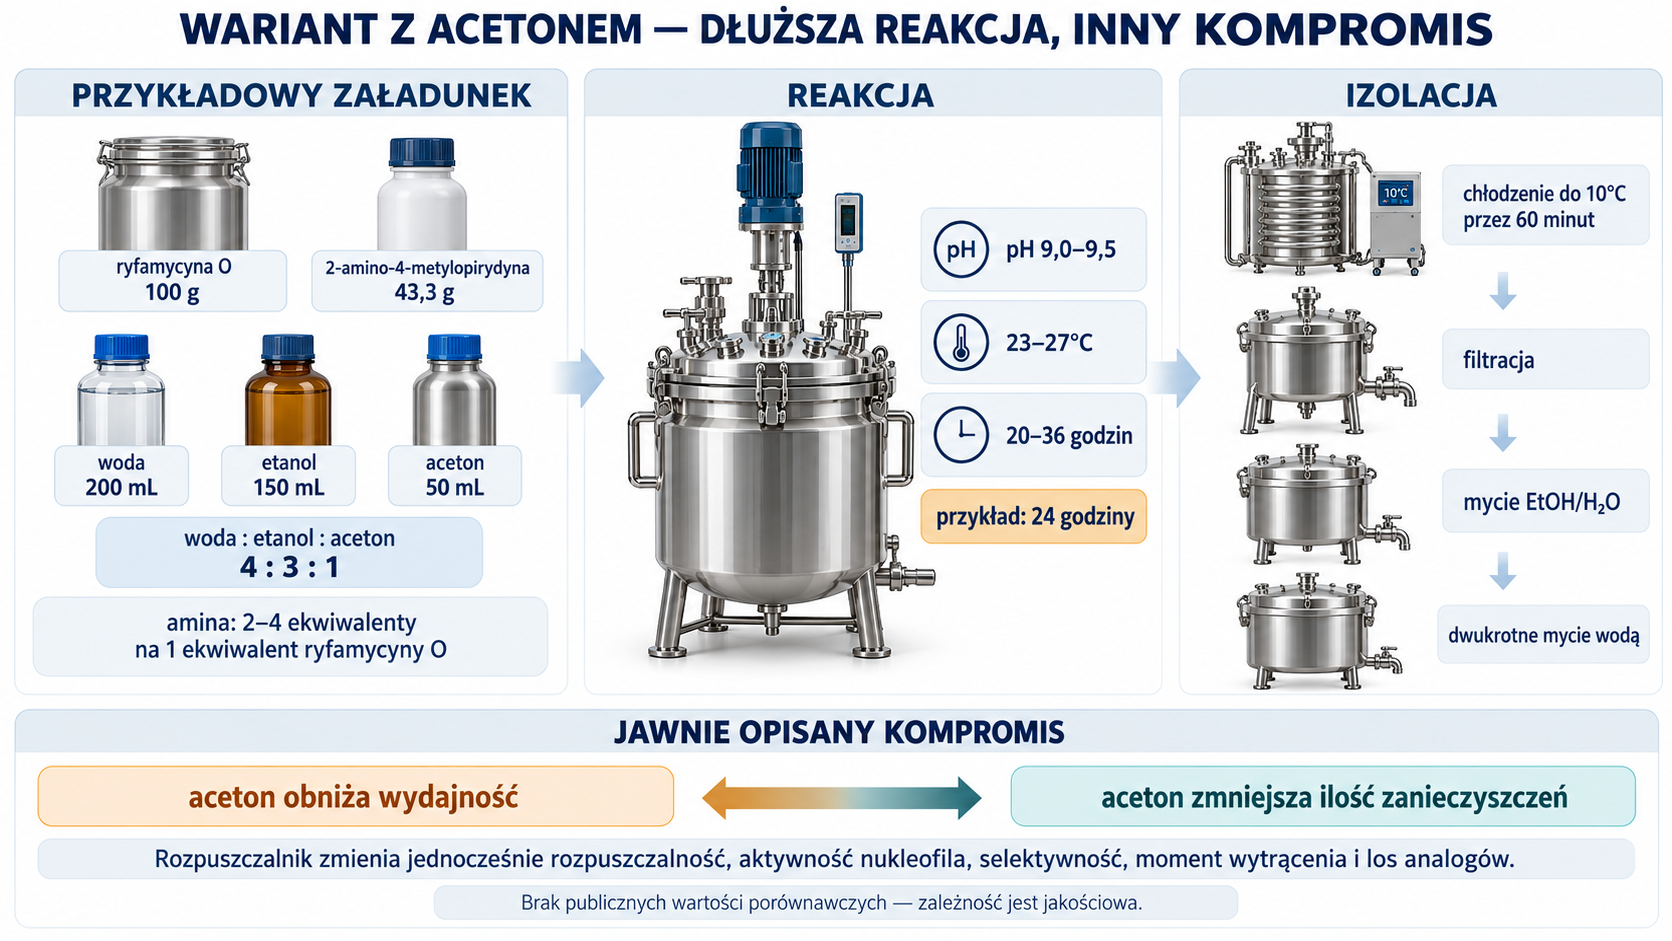
Autorzy patentu wprost opisują kompromis: aceton obniża wydajność, ale zmniejsza ilość zanieczyszczeń. Jest to ważniejsza informacja rozwojowa niż samo porównanie temperatur. Zmiana rozpuszczalnika jednocześnie wpływa na rozpuszczalność substratu i produktu, aktywność nukleofila, selektywność reakcji, moment wytrącenia oraz zdolność ługu do zatrzymania analogów. Nie można więc przenieść samego stosunku 4:3:1 do pierwszej rodziny i oczekiwać identycznego wyniku.
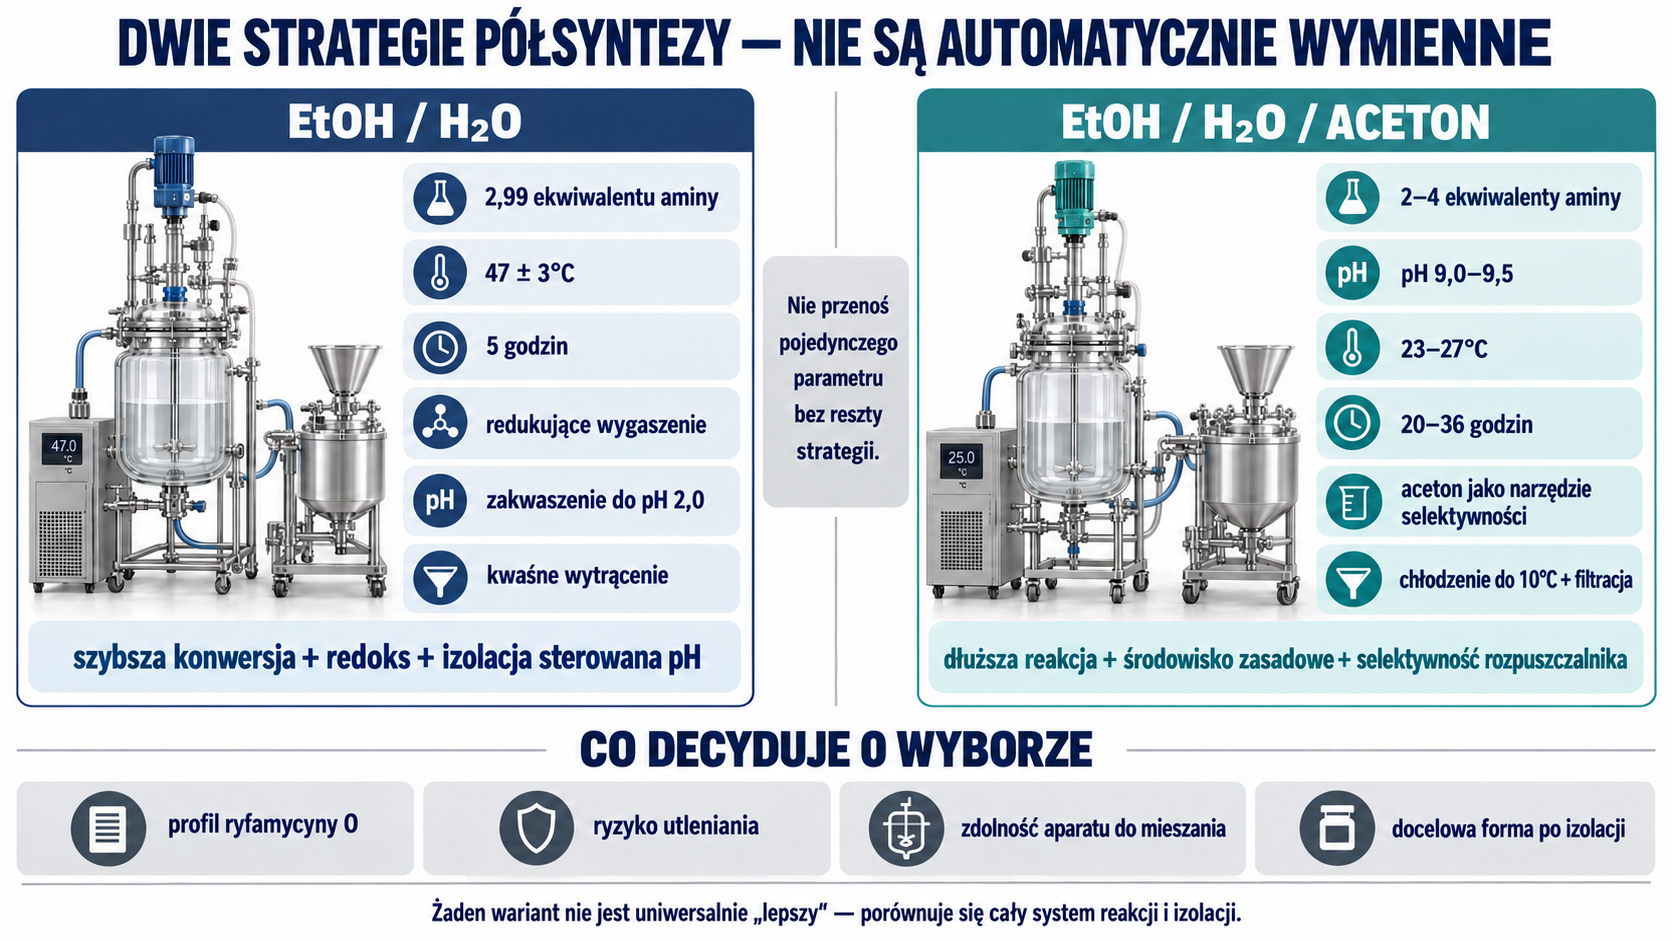
Porównanie wariantów pokazuje dwie odmienne strategie. Proces 47°C/5 h wykorzystuje szybszą konwersję, redukcyjne wygaszenie i kwaśne wytrącenie. Proces 23–27°C/24 h prowadzi reakcję dłużej w środowisku zasadowym i od początku wykorzystuje aceton jako narzędzie selektywności. Żaden nie jest uniwersalnie „lepszy”; wybór zależy od profilu ryfamycyny O, ryzyka utleniania, zdolności aparatu do mieszania i docelowej formy po izolacji.
4. Izolacja i genealogia zanieczyszczeń
Półsynteza dziedziczy analogi prekursora, tworzy własne produkty uboczne i może generować degradanty podczas oczyszczania. To trzy różne mechanizmy, wymagające różnych barier. Dodatkowa rekryształizacja może dobrze usuwać małą, zasadową aminopirydynę, a słabo rozdzielać duży analog ryfamycynowy. Z kolei kontrola dostawcy prekursora nie usunie produktu utlenienia tworzącego się po osiągnięciu punktu końcowego reakcji.
Historyczna monografia i patenty nazywają zanieczyszczenia literami A–H. Litery są wygodne, ale strategia kontroli powinna zaczynać się od struktury i pochodzenia:
| Zanieczyszczenie | Najbardziej prawdopodobne źródło | Los i bariera procesowa | Potwierdzenie analityczne |
|---|---|---|---|
| A: 4-metylopirydyn-2-amina | reagent użyty w 2–4-krotnym nadmiarze | protonowanie przy pH około 2, rozpuszczenie w ługu i myciu | HPLC z właściwą retencją; w razie potrzeby LC-MS |
| B: ryfamycyna B | fermentacja i niepełne utlenienie do O | limit prekursora, selektywność utlenienia, odrzut do ługu | HPLC/LC-MS, porównanie z wejściem |
| C: ryfamycyna SV | analog lub produkt przemiany ryfamycyn | kontrola materiału wyjściowego i oczyszczanie | HPLC/LC-MS ze wzorcem |
| D: ryfamycyna Y | analog fermentacyjny | kwalifikacja ryfamycyny O, wykazany purge | metoda substancji pokrewnych |
| E: ryfamycyna S | hydroliza O albo analog wcześniejszego etapu | kontrola pH/czasu i specyfikacja wejściowa | HPLC/LC-MS |
| F: ryfamycyna O | niepełna konwersja | stosunek molowy, mieszanie, czas i punkt końcowy | HPLC reakcji i API |
| G: utleniona ryfaksymina | tlen, czas przetrzymania, stan redoks | kwas askorbinowy, ochrona przed tlenem/światłem, krótki hold | HPLC wskazująca stabilność, LC-MS |
| H: hydroksyryfaksymina | przemiana części ansa/degradacja | kontrola wody, pH i temperatury; odrzut w oczyszczaniu | HPLC/LC-MS, trend stabilności |
| kwas glikolowy | małocząsteczkowy produkt reakcji | pozostaje w fazie wodno-alkoholowej i myciach | metoda jonowa lub uzasadnienie purge |
| etanol i aceton | rozpuszczalniki reakcji i oczyszczania | filtracja, mycie, suszenie | headspace GC |
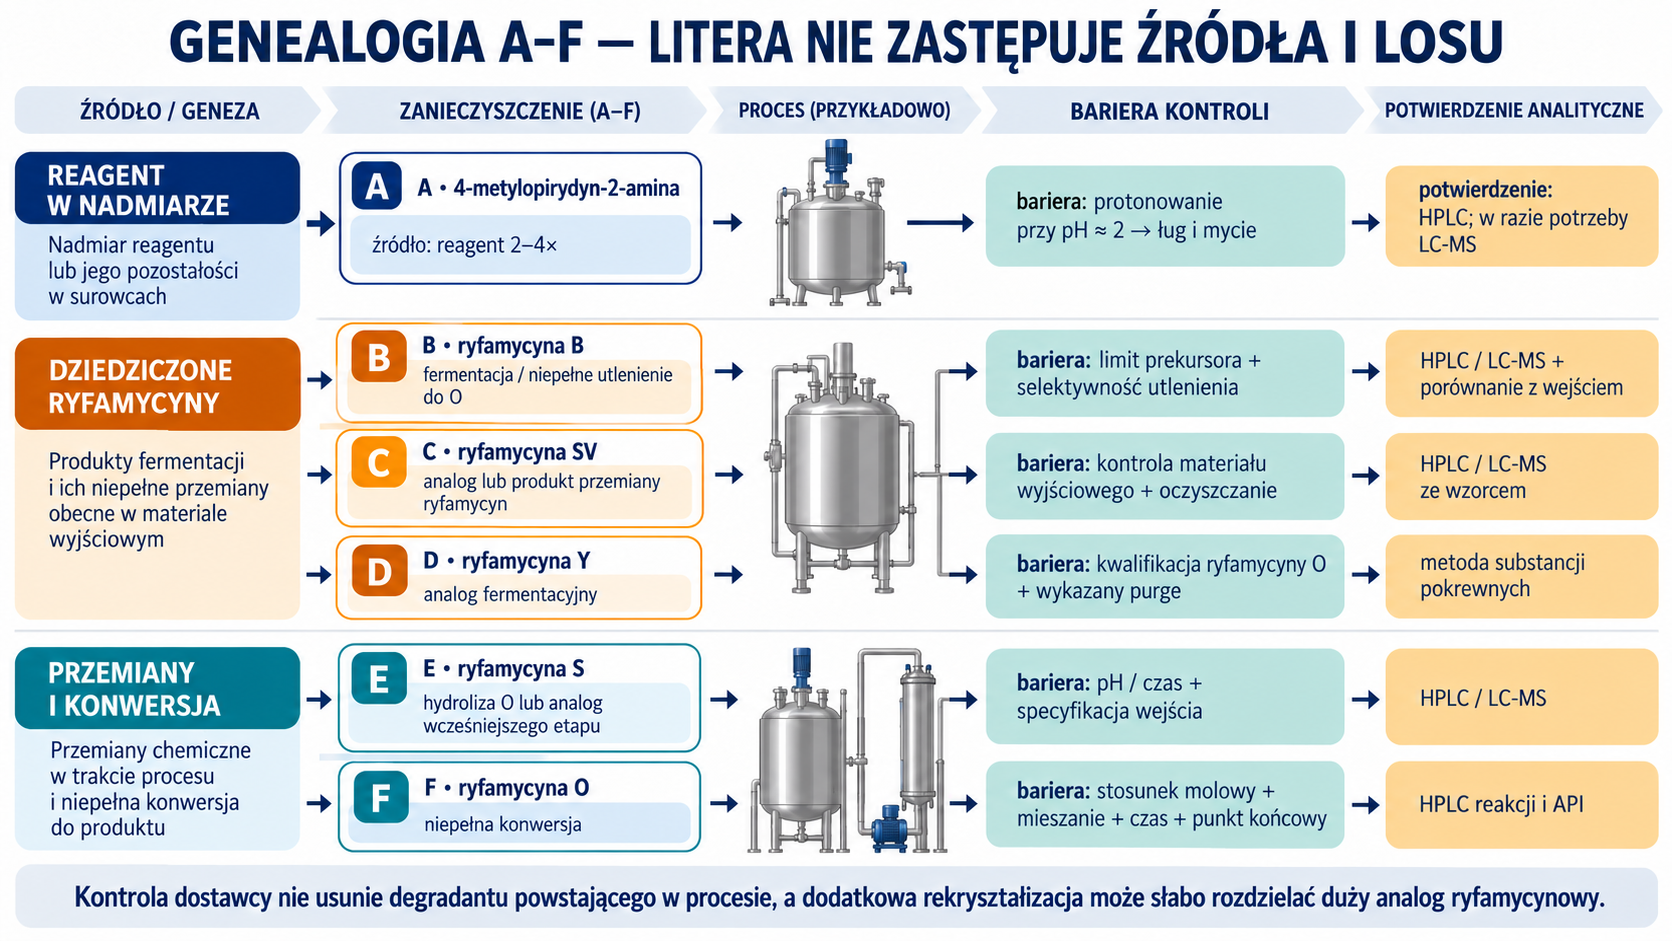
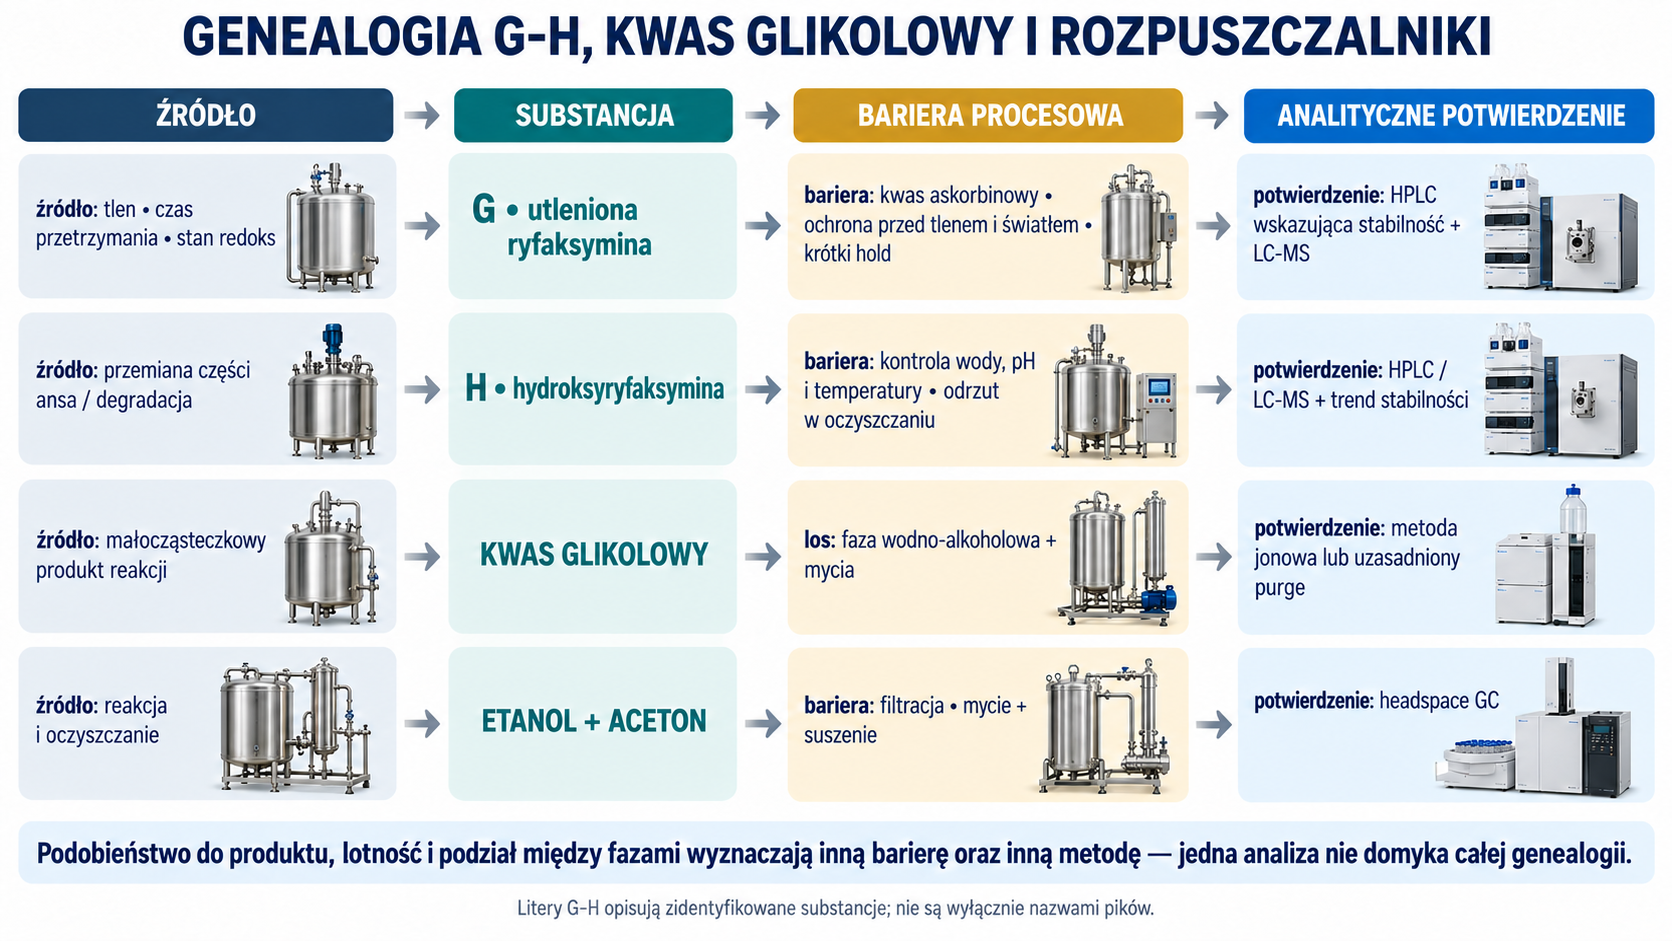
Nazwy B–F pokazują, dlaczego materiał biologiczny pozostaje widoczny w chemii. Niektóre ryfamycyny trafiają do API bez przemiany, inne mogą reagować i tworzyć analog ryfaksyminy o innym czasie retencji. Metoda zaprojektowana wyłącznie pod osiem znanych pików może nie wykryć nowego homologu wynikającego ze zmiany szczepu lub sposobu odzysku. Po zmianie dostawcy ryfamycyny O potrzebny jest porównawczy fingerprint i badanie losu reprezentatywnych analogów.
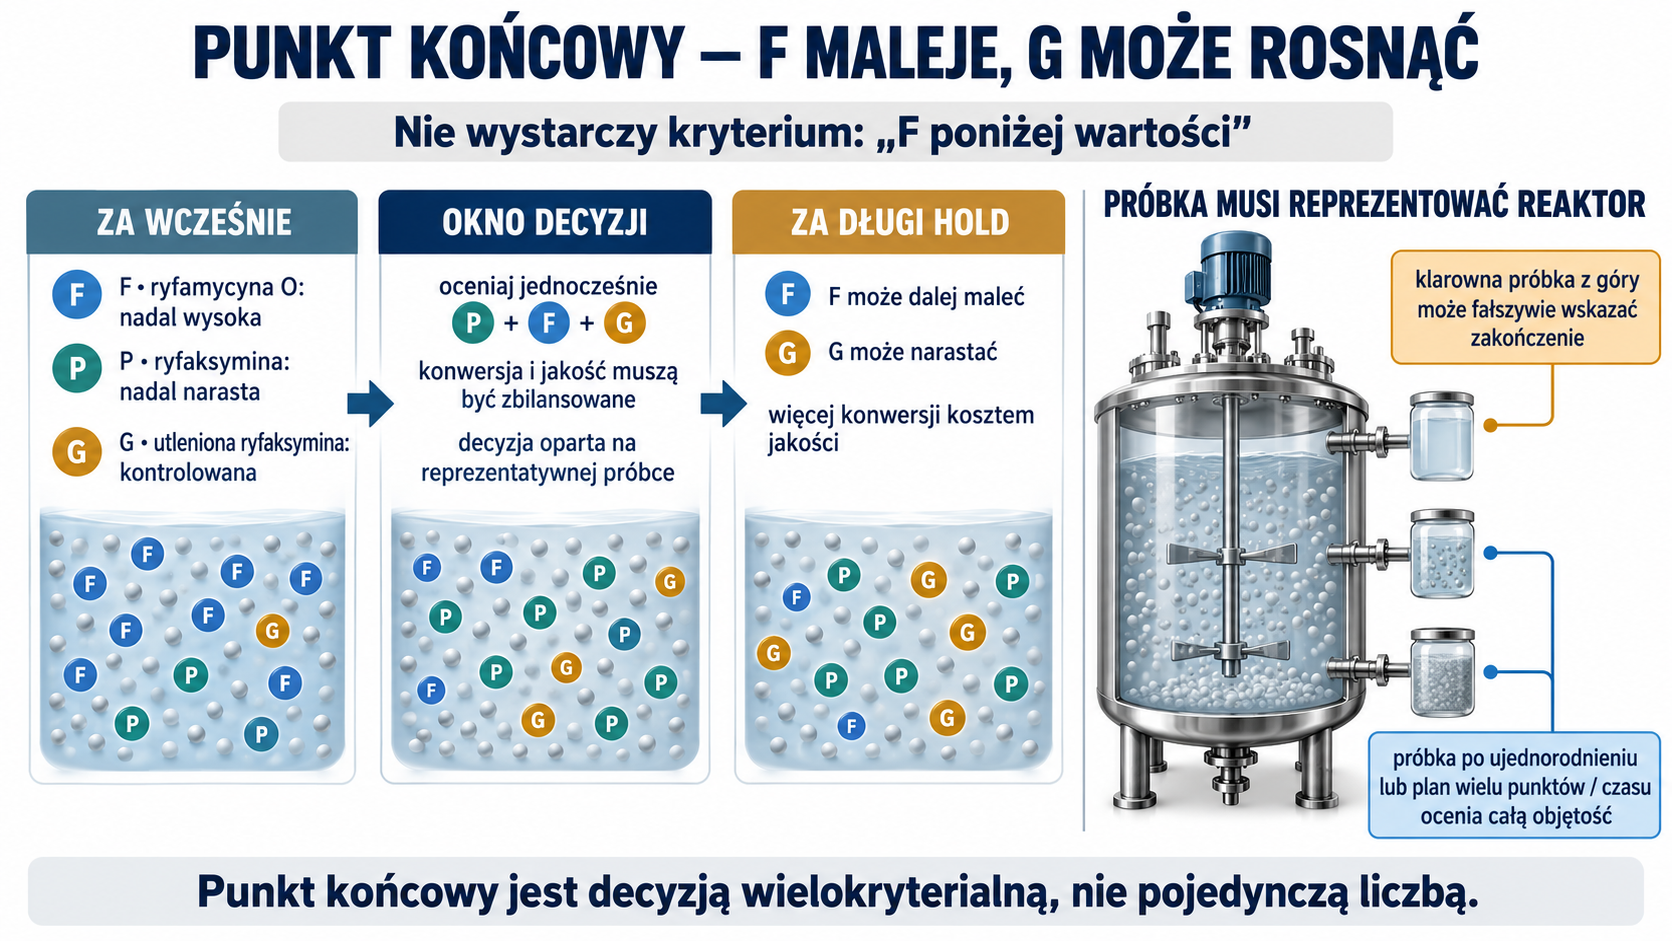
Punkt końcowy reakcji nie powinien być pojedynczym kryterium „F poniżej wartości”. Należy równocześnie śledzić produkt, ryfamycynę O i utlenioną ryfaksyminę G. Jeżeli F maleje, a G narasta, dalsze przetrzymanie zwiększa konwersję kosztem jakości. Próbka musi reprezentować całą objętość; w zawiesinie albo przy osadzaniu się materiału klarowna próbka z góry reaktora może fałszywie wskazać zakończenie.
Zakwaszenie do pH 2,0 jest zarówno operacją chemiczną, jak i separacyjną. Zbyt szybkie dozowanie HCl może tworzyć lokalne obszary o dużo niższym pH niż średnia, inicjować degradację i generować ogromną liczbę drobnych zarodków. Położenie dyszy, cyrkulacja, stężenie kwasu i czas jego dozowania są zatem parametrami scale-up. Odpowiedź procesu obejmuje nie tylko końcowe pH, lecz także PSD osadu, opór placka i zawartość A po myciu.
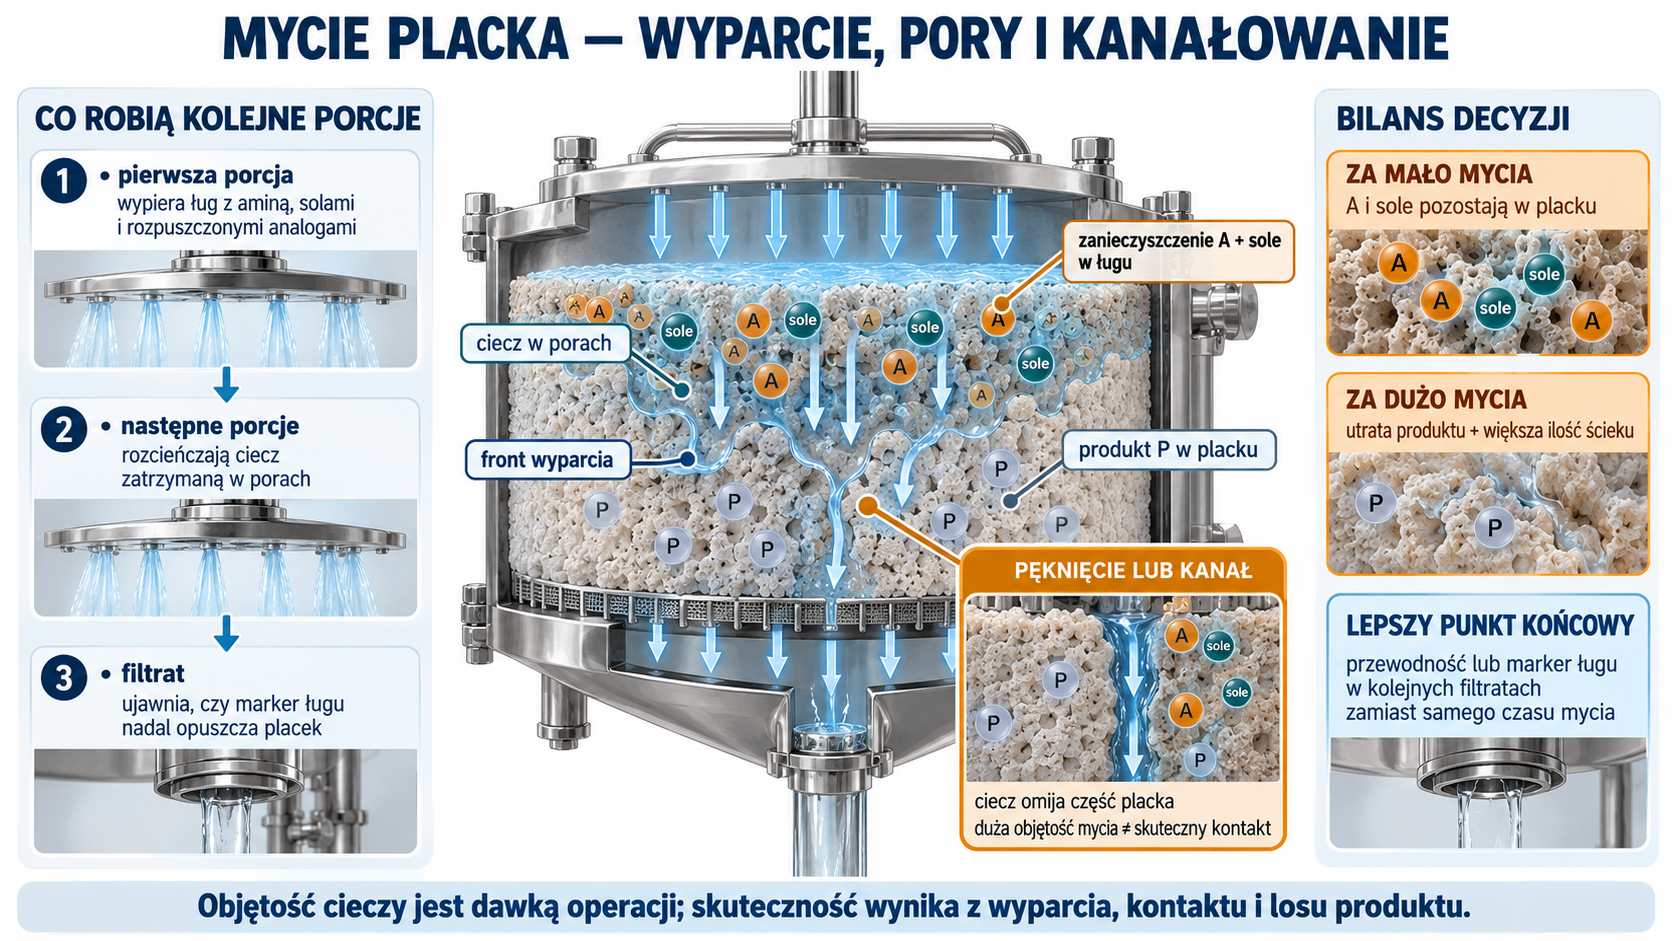
Mycie powinno być projektowane przez bilans wyparcia. Pierwsza porcja usuwa ług zawierający aminę, sole i rozpuszczone analogi; następne porcje rozcieńczają pozostałość w porach placka. Zbyt małe mycie zostawia A i sole, a nadmierne zwiększa utratę produktu oraz ilość ścieku. Jeżeli placek pęka albo tworzą się kanały, całkowita objętość cieczy nie dowodzi skutecznego kontaktu. Przewodność lub marker ługu w kolejnych filtratach może być lepszym parametrem końcowym niż czas mycia.
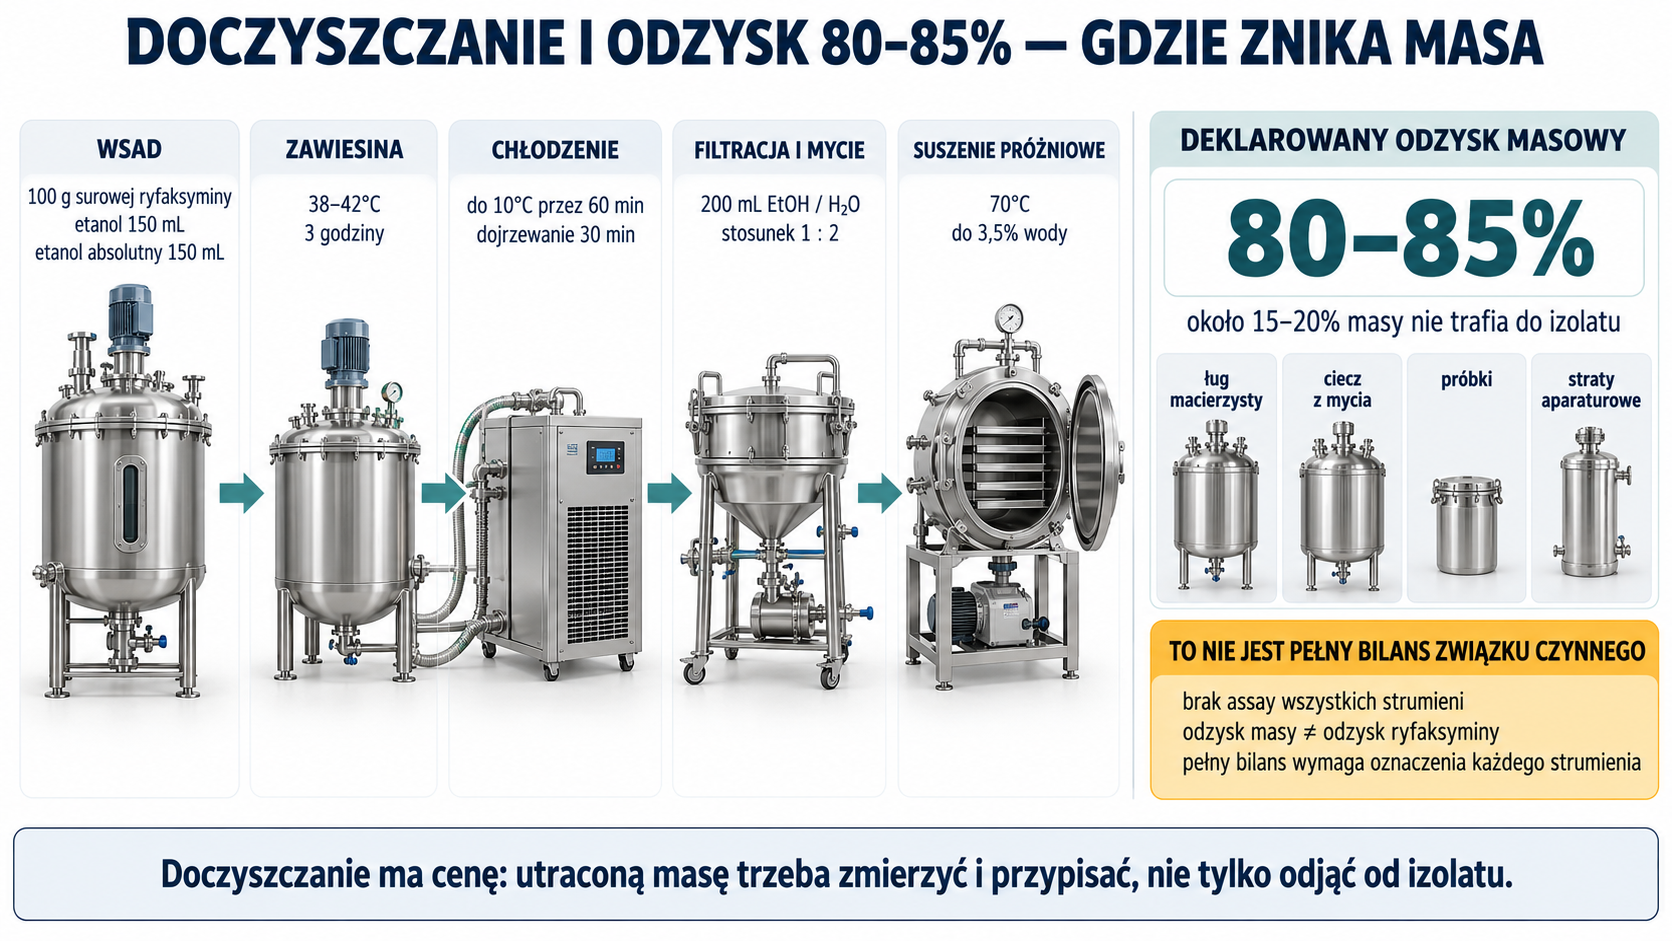
Późniejsza rodzina doczyszczania zawiesza 100 g surowej ryfaksyminy w 150 ml etanolu i 150 ml etanolu absolutnego, utrzymuje 38–42°C przez 3 godziny, chłodzi do 10°C przez 60 minut i dojrzewa jeszcze 30 minut. Po filtracji, myciu 200 ml mieszaniny etanol/woda 1:2 i suszeniu próżniowym w 70°C do 3,5% wody patent deklaruje 80–85% odzysku masowego. Nie jest to pełny bilans związku czynnego, ale konkretnie pokazuje cenę doczyszczania: około 15–20% masy nie trafia do izolatu i musi zostać przypisane do ługu, mycia, próbek lub strat aparaturowych.
5. Krystalizacja formy α: proces, bilans i granica 4,5% wody
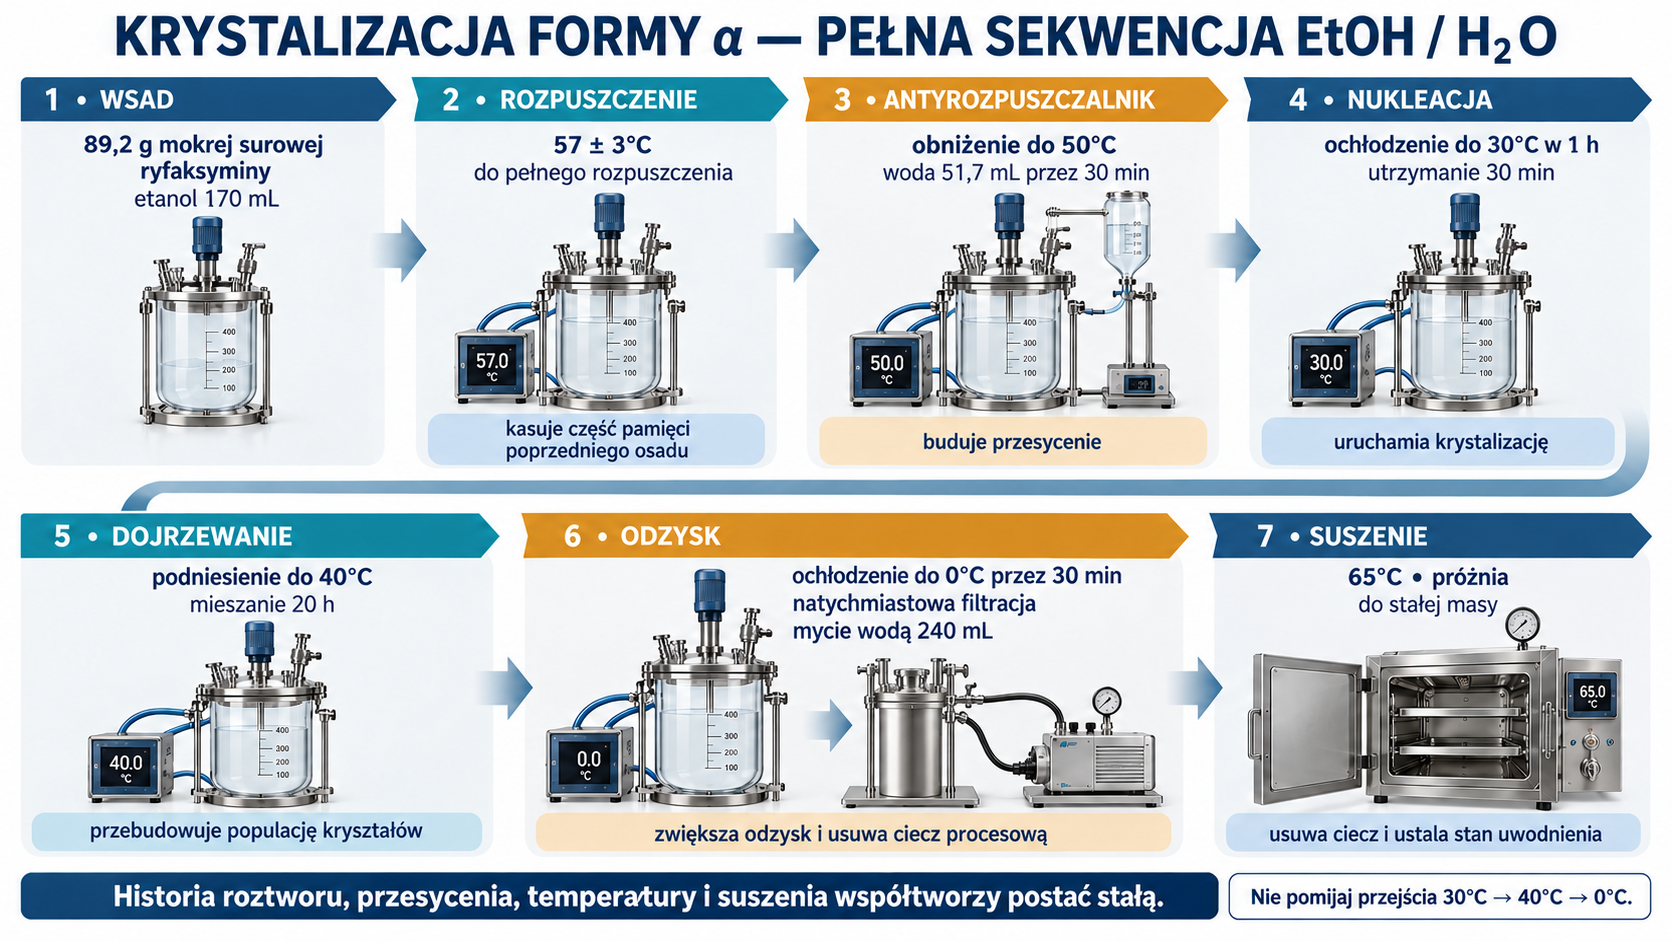
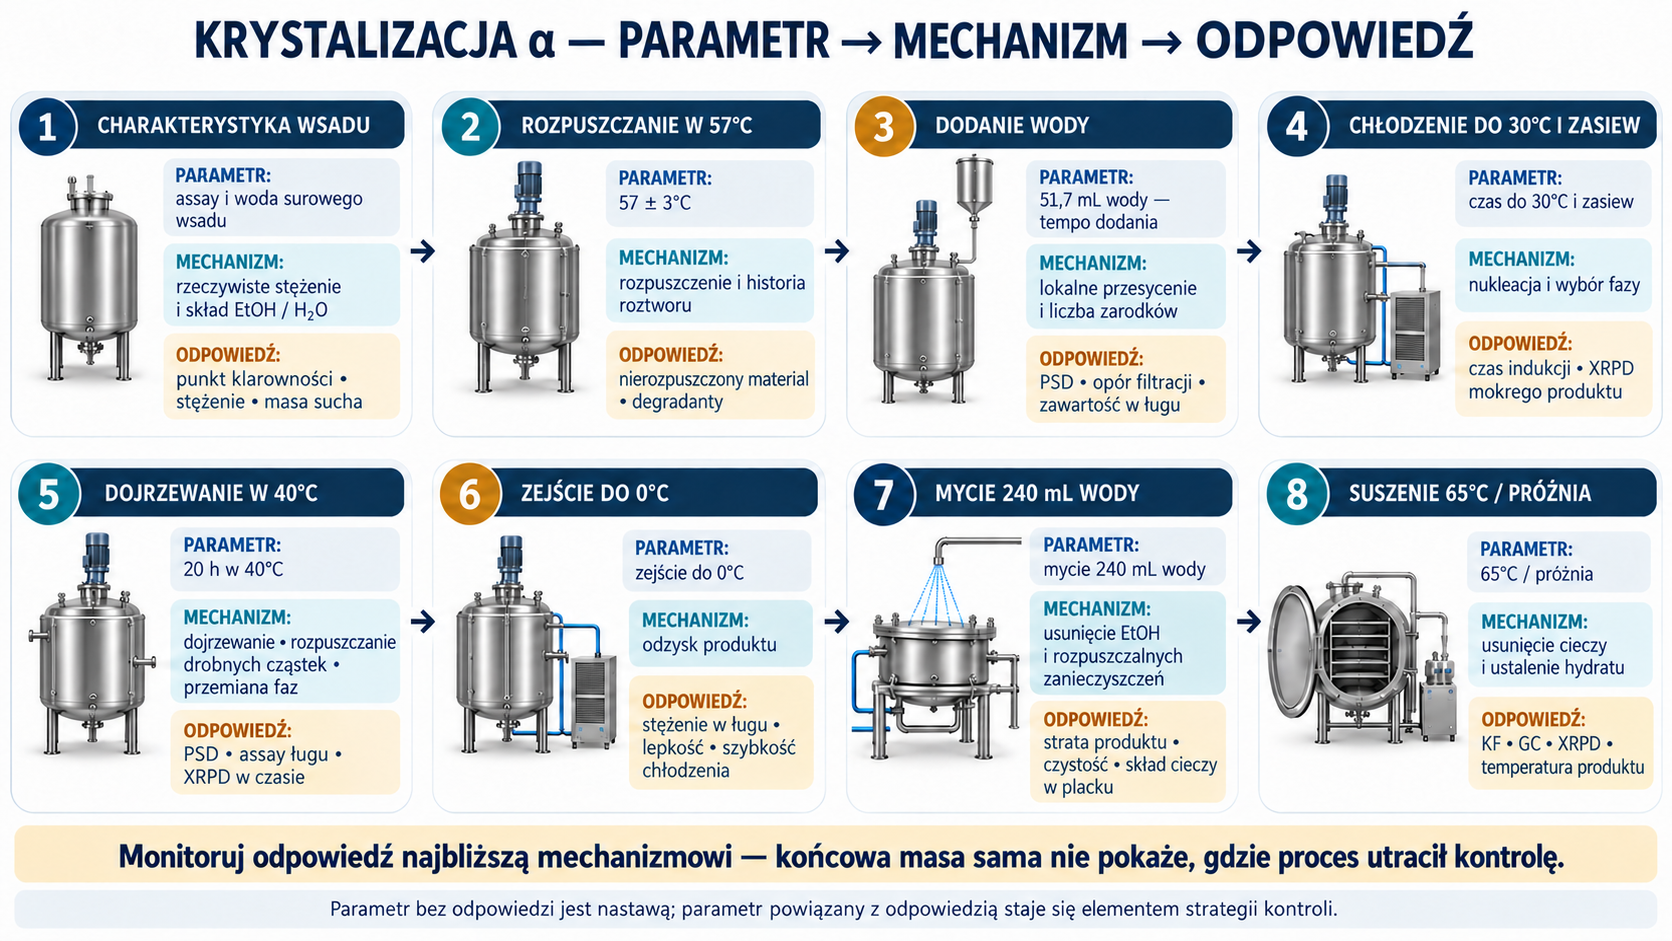
W publicznej rodzinie forma α powstaje przez rozpuszczenie surowej ryfaksyminy w gorącym etanolu, dodanie wody, kontrolowaną historię temperatury oraz suszenie do odpowiedniej zawartości wody. To nie jest zwykłe „przekrystalizować z EtOH/H₂O”. Każdy fragment profilu ma funkcję: rozpuszczenie kasuje część pamięci poprzedniego osadu, dodanie wody wytwarza przesycenie, przejście przez 30°C uruchamia krystalizację, dojrzewanie w 40°C pozwala przebudować populację kryształów, a chłodzenie do 0°C zwiększa odzysk.
Konkretny przykład wykorzystuje:
- 89,2 g mokrej surowej ryfaksyminy i 170 ml etanolu;
- ogrzewanie do 57 ± 3°C aż do pełnego rozpuszczenia;
- obniżenie temperatury do 50°C i dodanie 51,7 ml wody przez 30 minut;
- ochłodzenie do 30°C w ciągu 1 godziny i utrzymanie 30 minut;
- podniesienie temperatury do 40°C i mieszanie przez 20 godzin;
- ochłodzenie do 0°C przez 30 minut, natychmiastową filtrację i mycie 240 ml wody;
- suszenie próżniowe w 65°C do stałej masy.
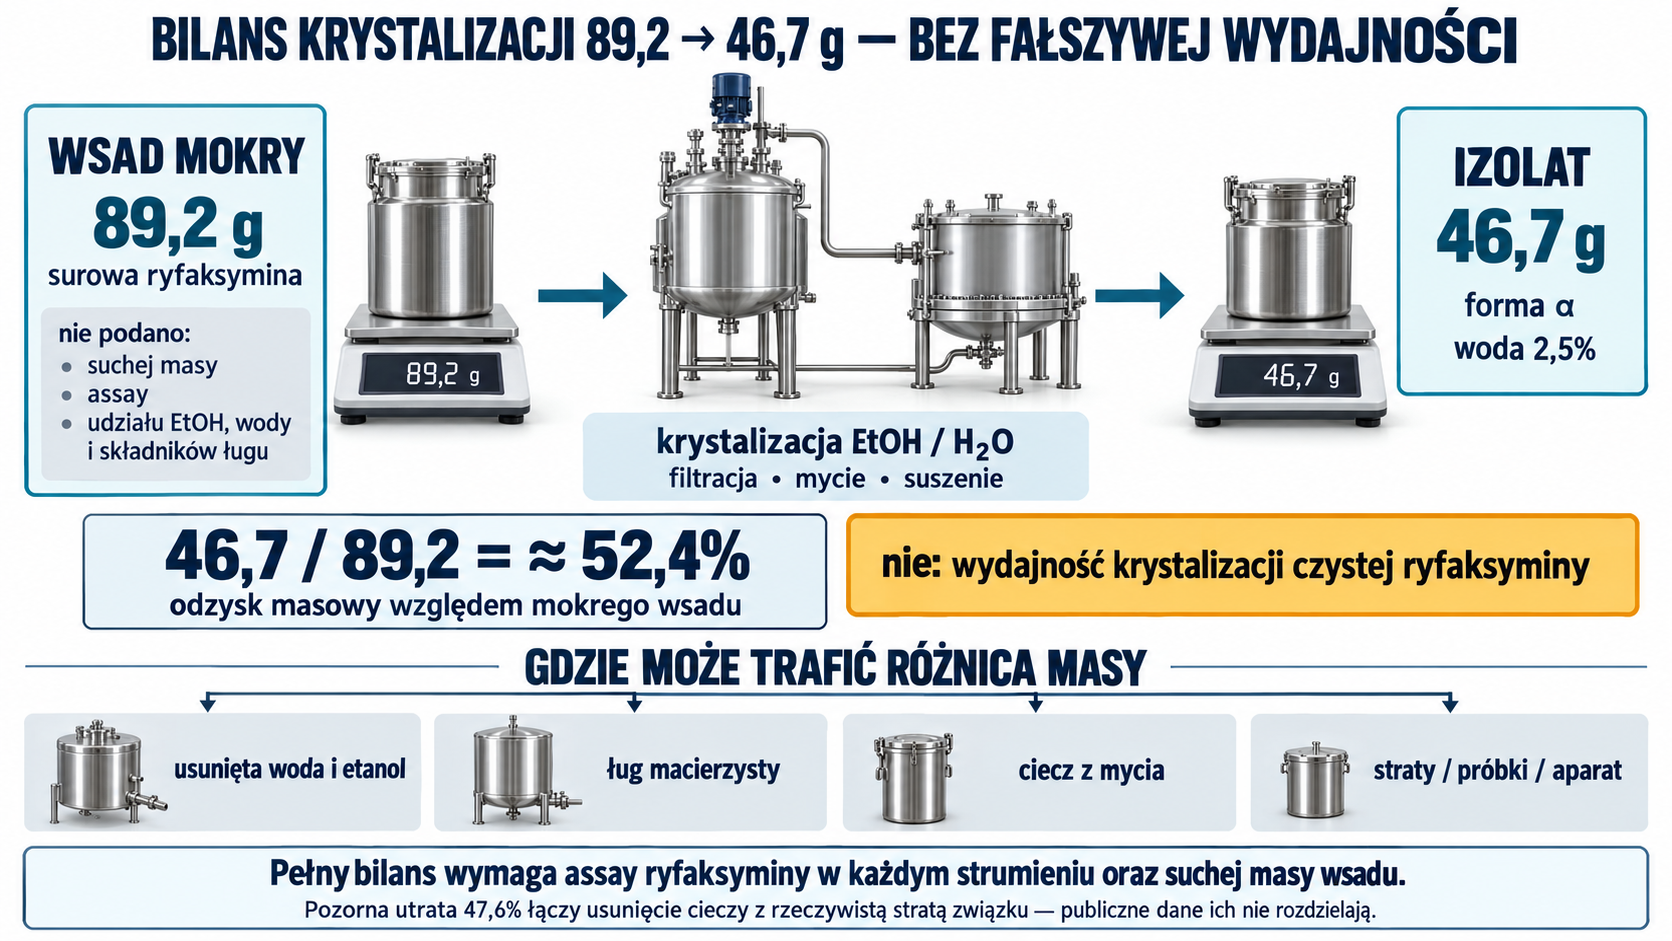
Otrzymano 46,7 g formy α z 2,5% wody. Odzysk masowy względem mokrego surowego wsadu wynosi około 52,4%, ale nie jest wydajnością krystalizacji czystej ryfaksyminy. Wsadowe 89,2 g zawierało etanol, wodę i rozpuszczone składniki ługu, a patent nie podaje jego suchej masy ani assay. Wysoka pozorna utrata może częściowo odzwierciedlać usunięcie cieczy, a częściowo rzeczywistą ryfaksyminę w ługu i myciu. Pełny bilans wymaga oznaczenia zawartości w każdym strumieniu.
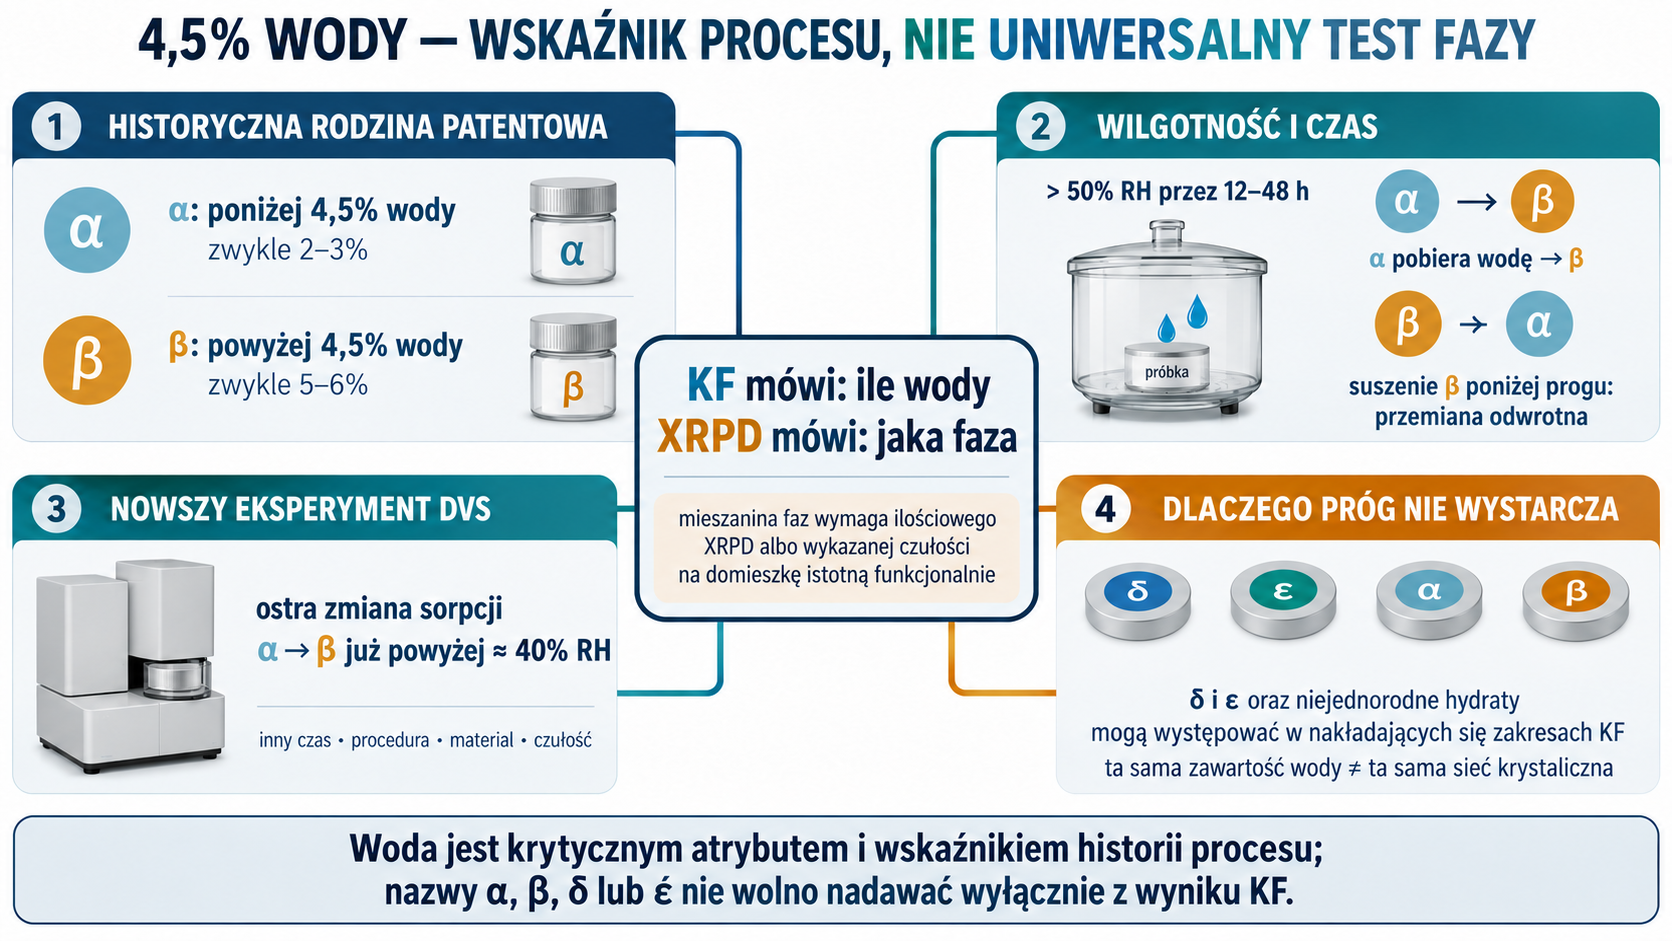
Patent przypisuje formę α materiałowi z wodą poniżej 4,5%, zwykle 2–3%, a formę β materiałowi powyżej 4,5%, zwykle 5–6%. W ekspozycji na wilgotność względną powyżej 50% przez 12–48 godzin α ma pobierać wodę i przechodzić w β; suszenie β poniżej progu odwraca przemianę. Nowszy eksperyment DVS wykrył ostrą zmianę sorpcji i przejście α→β już powyżej około 40% RH. Wyniki nie muszą być sprzeczne: różniły się procedurą, czasem, materiałem i czułością pomiaru.
Najważniejsze zastrzeżenie brzmi: 4,5% wody nie jest uniwersalnym testem tożsamości fazowej. Późniejsze prace wykazały formy δ i ε oraz niejednorodne hydraty; różne sieci mogą występować w nakładających się zakresach KF. Zawartość wody jest atrybutem krytycznym i wskaźnikiem procesu, ale nazwa formy wymaga dyfraktogramu. Dla mieszaniny faz również XRPD musi być ilościowe albo przynajmniej mieć wykazaną czułość na domieszkę istotną funkcjonalnie.
Parametry procesu krystalizacji trzeba powiązać z odpowiedziami:
| Parametr | Mechanizm wpływu | Odpowiedź do monitorowania |
|---|---|---|
| assay i woda surowego wsadu | zmieniają rzeczywiste stężenie oraz skład EtOH/H₂O | punkt klarowności, stężenie, masa sucha |
| 57 ± 3°C | zapewnia rozpuszczenie i historię roztworu | obecność nierozpuszczonego materiału, degradanty |
| tempo dodania 51,7 ml wody | ustala lokalne przesycenie i liczbę zarodków | PSD, opór filtracji, zawartość w ługu |
| czas do 30°C i zasiew | wpływa na nukleację i wybór fazy | czas indukcji, XRPD mokrego produktu |
| 20 h w 40°C | dojrzewanie, rozpuszczanie drobnych cząstek i przemiana faz | PSD, assay ługu, XRPD w czasie |
| zejście do 0°C | odzysk produktu | stężenie w ługu, lepkość, szybkość chłodzenia |
| mycie 240 ml wody | usuwa etanol i rozpuszczalne zanieczyszczenia | strata produktu, czystość, skład cieczy w placku |
| suszenie 65°C/próżnia | usuwa ciecz i ustala hydrat | KF, GC, XRPD, temperatura produktu |
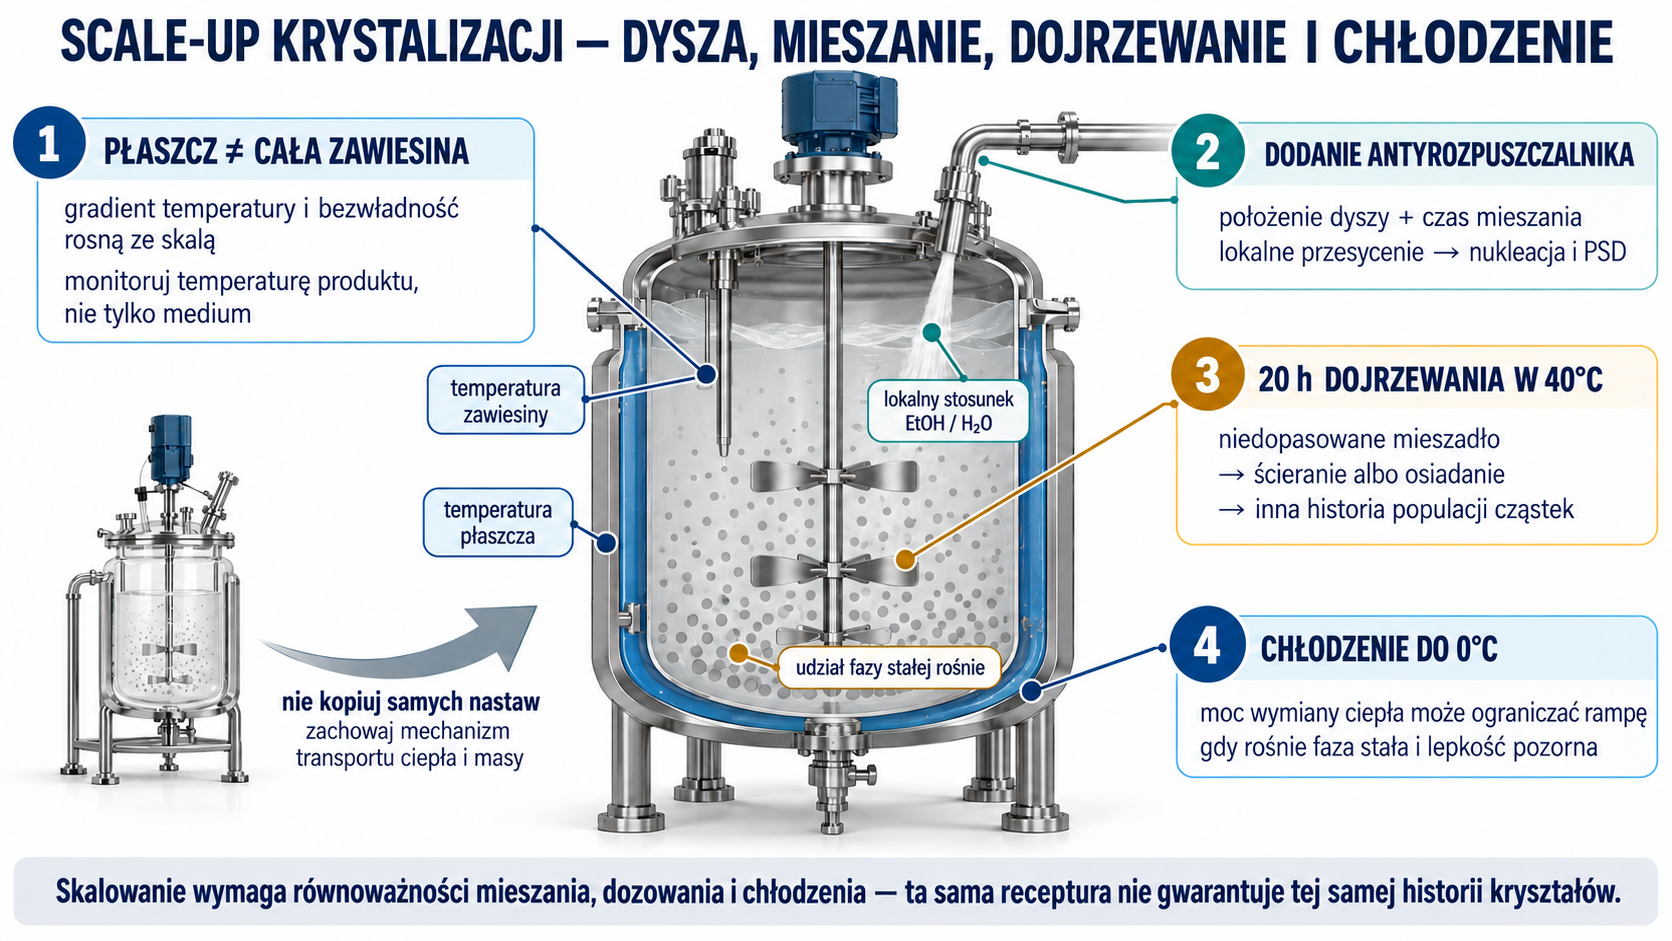
Na skali produkcyjnej temperatura płaszcza nie jest temperaturą całej zawiesiny. Po dodaniu antyrozpuszczalnika liczą się czas mieszania, położenie dyszy i lokalne stosunki EtOH/H₂O. Podczas 20-godzinnego dojrzewania kryształy mogą się ścierać albo osiadać, jeżeli mieszadło jest niedopasowane. Z kolei szybkie chłodzenie do 0°C może być ograniczone mocą wymiany ciepła właśnie wtedy, gdy rośnie udział fazy stałej i lepkość pozorna.
6. α, β, γ, δ, ε i materiał amorficzny — co rzeczywiście wiadomo
Pierwsza publiczna rodzina wyróżniała α i β jako formy dobrze krystaliczne oraz γ jako słabo krystaliczną. Forma γ powstawała przy odmiennej historii zawiesiny i niskiej zawartości wody; nie należy jednak utożsamiać jej automatycznie z materiałem całkowicie amorficznym. „Słabo krystaliczny” oznacza, że dyfraktogram ma mniejszy stopień uporządkowania, a nie że nie istnieje żaden powtarzalny motyw strukturalny.
Później scharakteryzowano δ i ε. Dla δ patent podaje 2,5–6,0% wody, preferencyjnie 3,0–4,5%, oraz odrębny wzorzec XRPD. Forma ε powstaje przez kontrolowane dalsze suszenie δ, na przykład 24 godziny próżniowo w 65°C, i również ma własny dyfraktogram. Recenzowana analiza strukturalna rozwiązała struktury α, β, δ i ε oraz opisała próbki jako α0/α0,5/α1,5, β3/β4,5, δ2 i ε0,5, gdzie indeks odnosi się do liczby cząsteczek wody na jednostkę ryfaksyminy w badanej strukturze. Pokazuje to niestechiometryczny charakter hydratacji: ta sama główna sieć może tolerować zakres obsadzenia wodą.
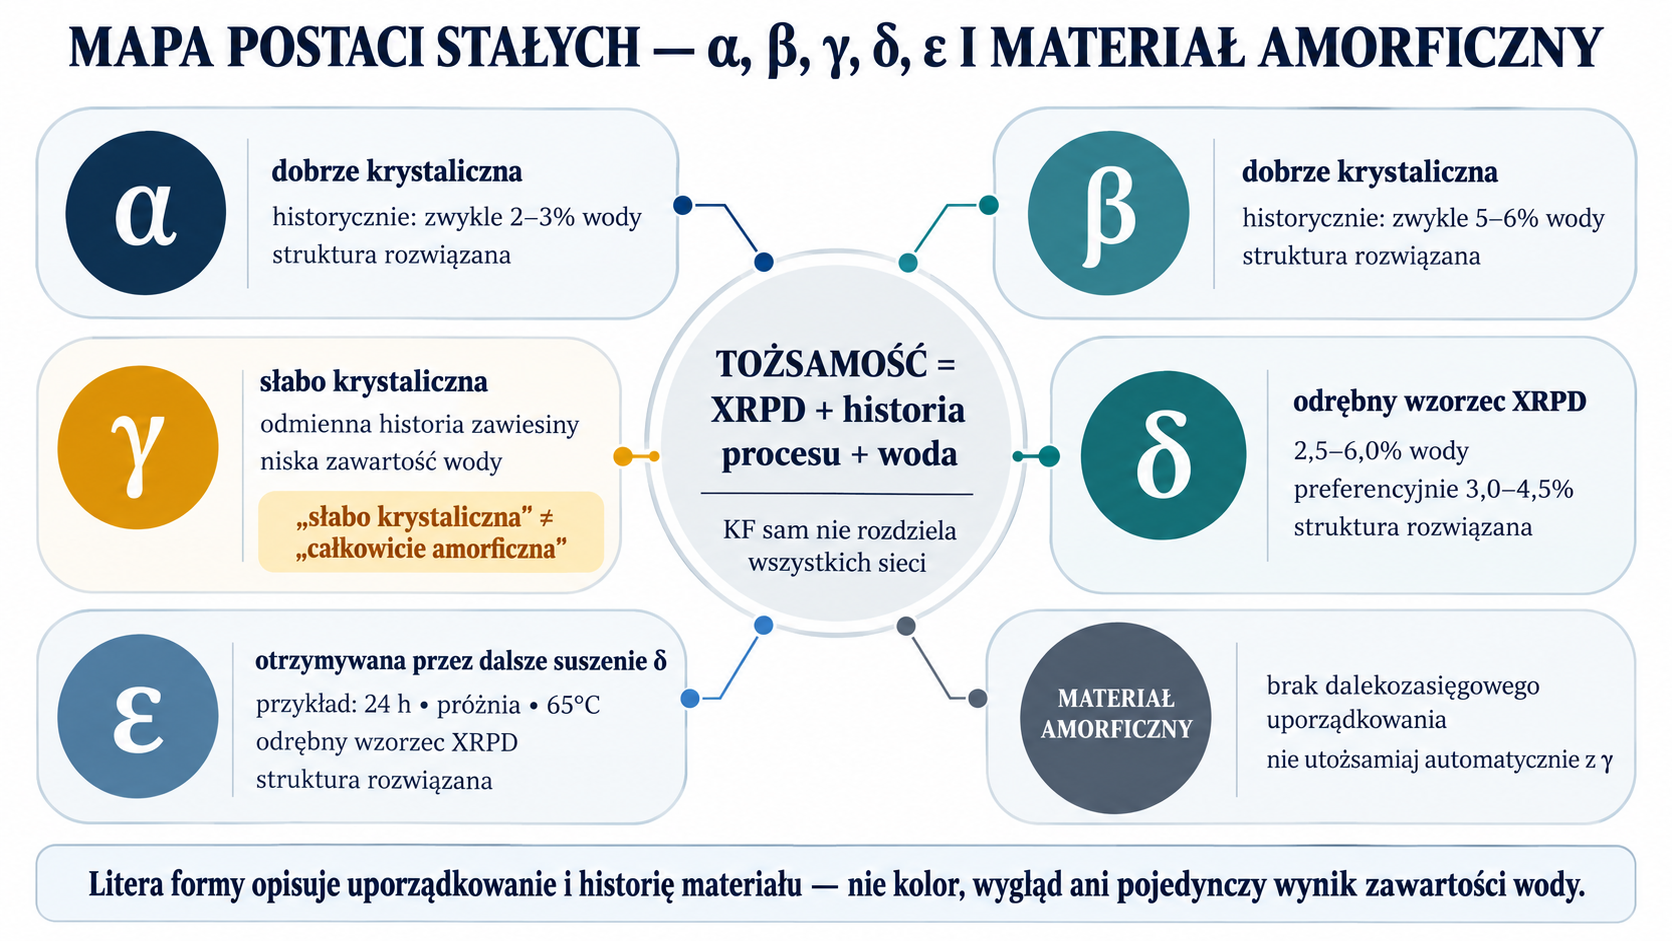
Ważna jest droga, nie tylko końcowa woda. α i ε mogą mieć małą zawartość wody, ale ε otrzymuje się przez suszenie δ, a nie dowolne odwodnienie każdej formy. β może przejść do α podczas łagodnego odwodnienia, przy czym zmiana parametrów komórki jest na tyle duża, że kryształ może pękać. Takie uszkodzenie zwiększa powierzchnię i tworzy defekty, co może zmienić dalsze mielenie oraz rozpuszczanie nawet przy prawidłowym końcowym XRPD.
Dane o rozpuszczaniu
Badanie pięciu form z 2008 roku identyfikowało α, β, γ, δ i ε przy użyciu XRPD, stałociałowego ^13C NMR i HATR-IR. Autorzy raportowali różnice dwóch–trzech rzędów wielkości w szybkości rozpuszczania właściwego, rozpuszczalności i biodostępności; zakresy Cmax 1,1–1085,31 ng/ml i AUC0–24 10–4795 ng·h/ml pokazują potencjalną skalę wpływu. Nie są jednak zakresem oczekiwanym po Xifaxanie. Dane obejmują określone formy, przygotowanie próbek i modele, a część autorów była związana z wytwórcą.
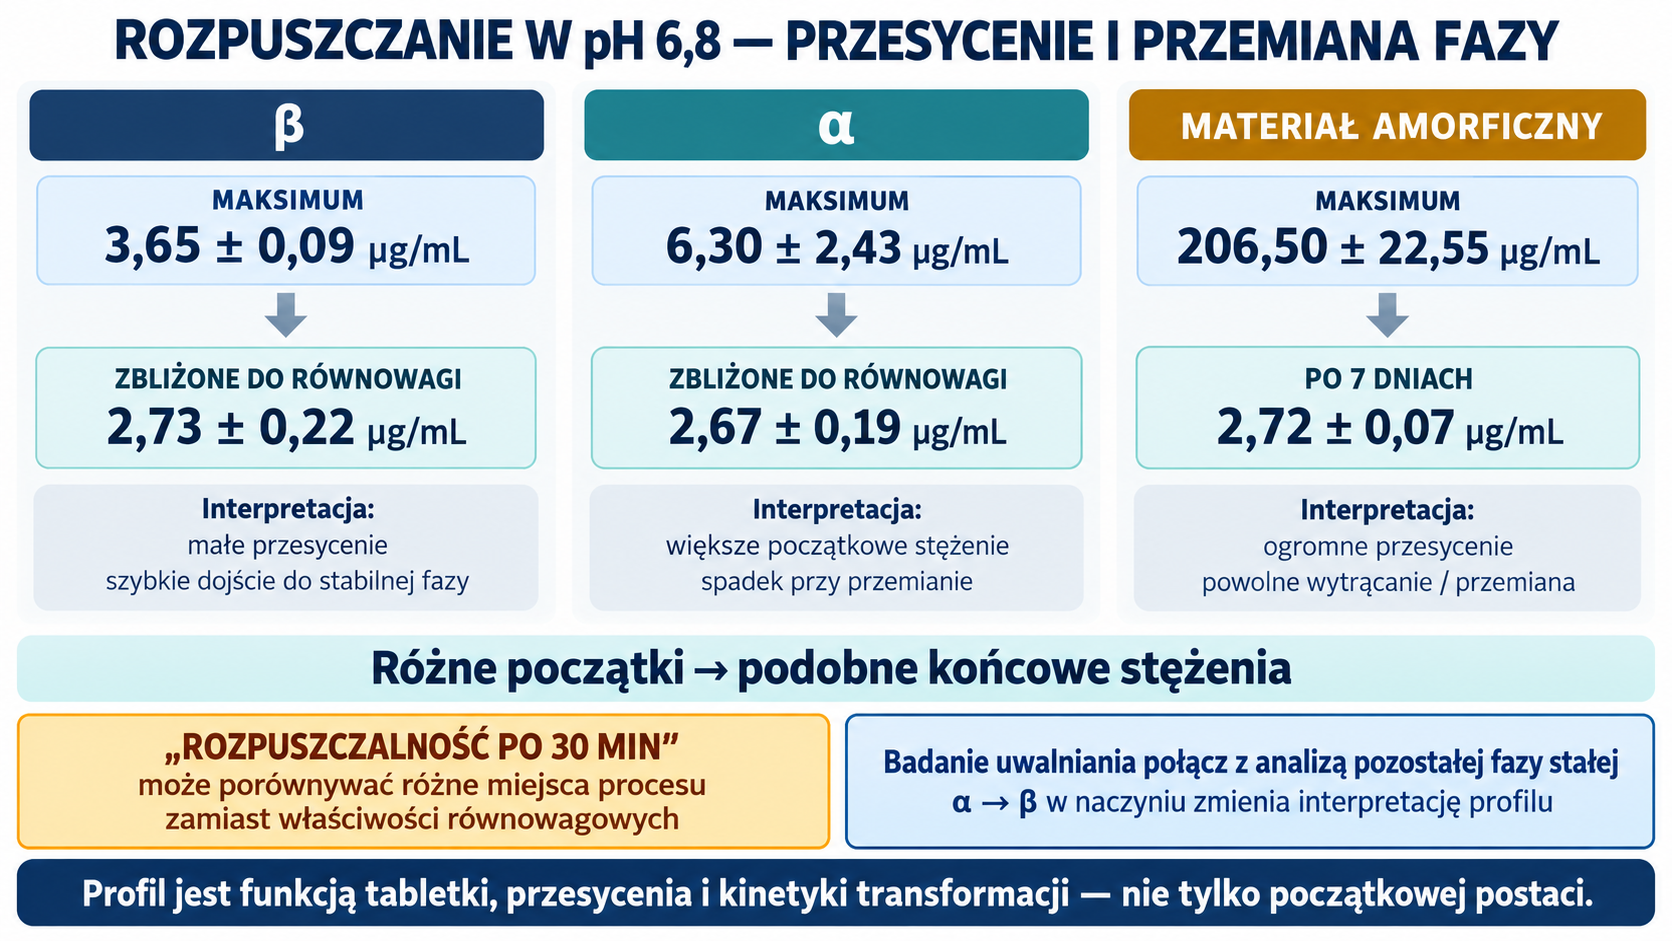
Nowsze badanie α, β i materiału amorficznego w buforze pH 6,8 dobrze pokazuje kinetykę przemiany:
| Materiał | Maksymalne stężenie | Stężenie zbliżone do równowagi | Interpretacja |
|---|---|---|---|
| β | 3,65 ± 0,09 µg/ml | 2,73 ± 0,22 µg/ml | małe przesycenie i szybkie dojście do stabilnej fazy |
| α | 6,30 ± 2,43 µg/ml | 2,67 ± 0,19 µg/ml | większe początkowe stężenie, potem spadek przy przemianie |
| amorficzna | 206,50 ± 22,55 µg/ml | 2,72 ± 0,07 µg/ml po 7 dniach | ogromne przesycenie, następnie powolne wytrącanie/przemiana |
Pojedynczy wynik „rozpuszczalności po 30 minutach” może więc porównywać różne miejsca na krzywych, a nie równowagowe właściwości materiałów. Badanie uwalniania trzeba łączyć z analizą fazy stałej pozostałej w naczyniu. Jeżeli α przechodzi w β podczas testu, profil jest funkcją zarówno tabletki, jak i kinetyki transformacji w ośrodku.
Dowód u ludzi
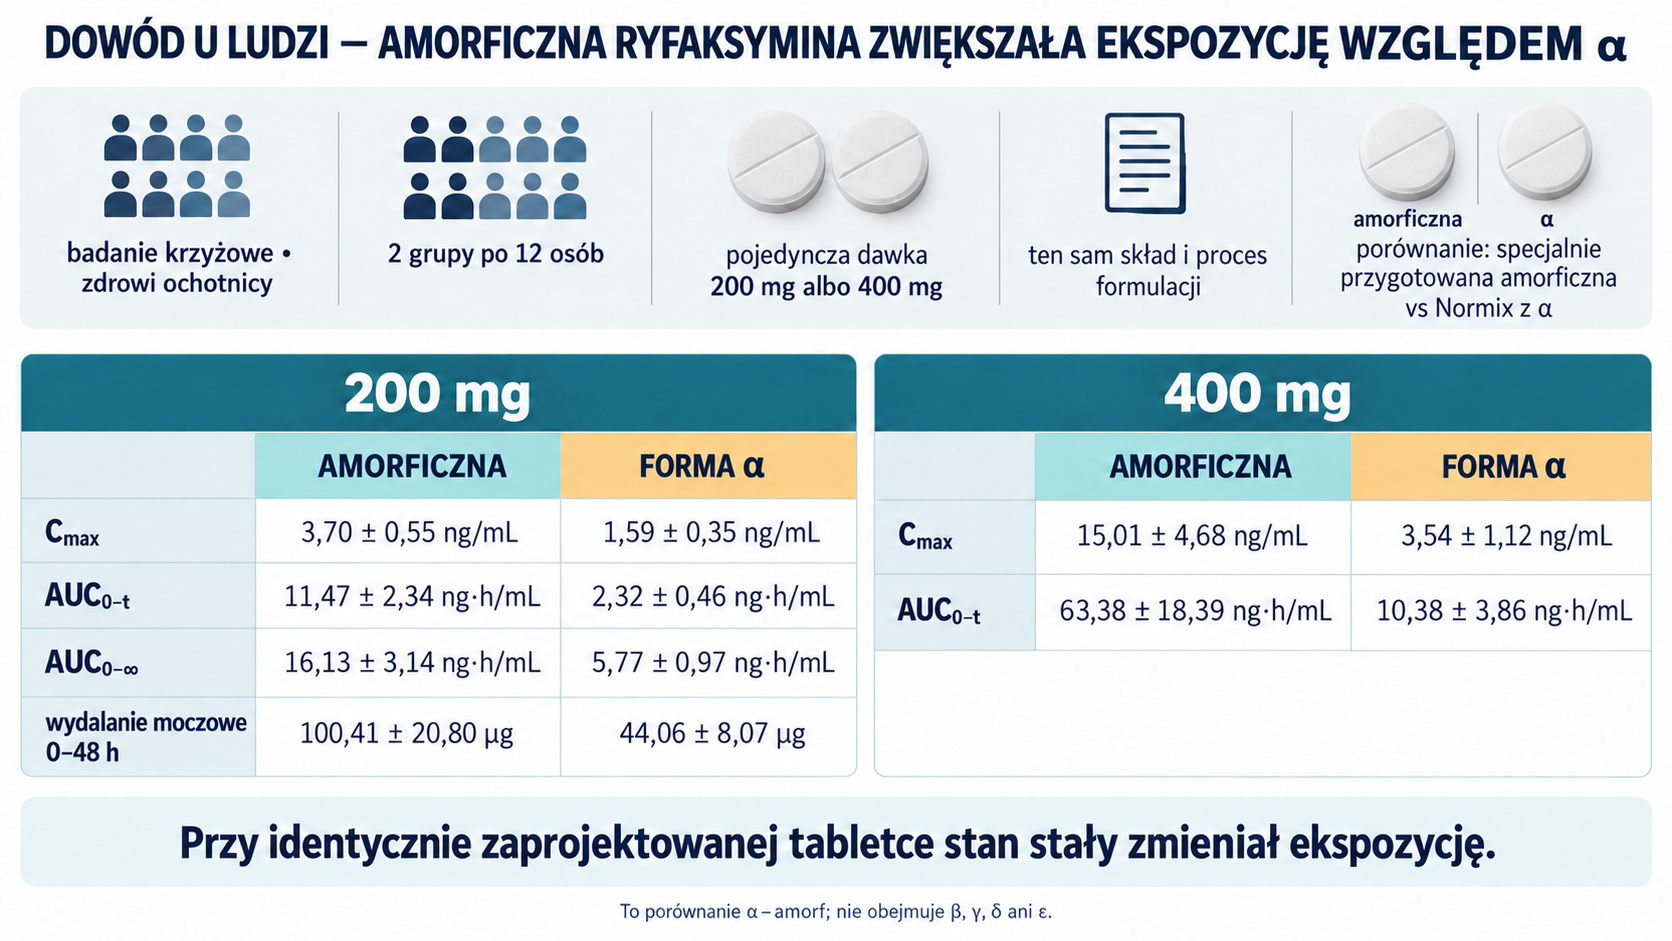
Najbardziej bezpośrednie porównanie produktu wykonano w badaniu krzyżowym u zdrowych ochotników. Specjalnie przygotowaną amorficzną ryfaksyminę sformułowano z takim samym składem i procesem jak badany produkt Normix zawierający α. Dwie grupy po 12 osób otrzymały pojedynczo 200 albo 400 mg obu formulacji.
| Dawka i parametr | Amorficzna | Forma α |
|---|---|---|
| 200 mg, Cmax | 3,70 ± 0,55 ng/ml | 1,59 ± 0,35 ng/ml |
| 200 mg, AUC0–t | 11,47 ± 2,34 ng·h/ml | 2,32 ± 0,46 ng·h/ml |
| 200 mg, AUC0–∞ | 16,13 ± 3,14 ng·h/ml | 5,77 ± 0,97 ng·h/ml |
| 200 mg, wydalanie moczowe 0–48 h | 100,41 ± 20,80 µg | 44,06 ± 8,07 µg |
| 400 mg, Cmax | 15,01 ± 4,68 ng/ml | 3,54 ± 1,12 ng/ml |
| 400 mg, AUC0–t | 63,38 ± 18,39 ng·h/ml | 10,38 ± 3,86 ng·h/ml |
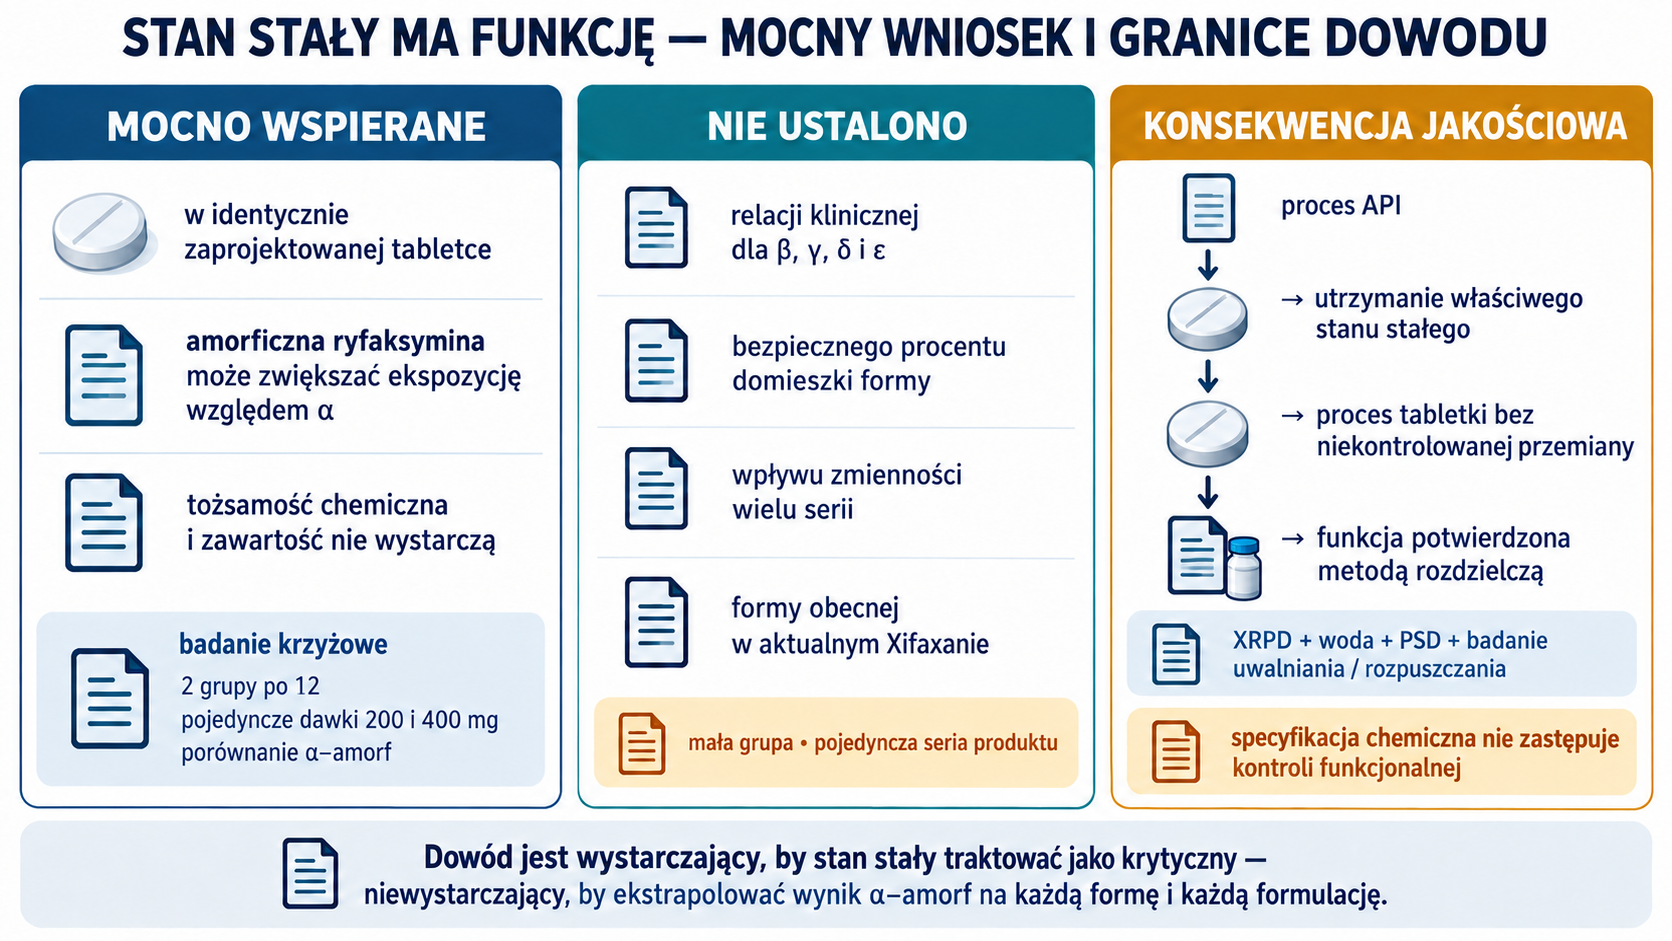
Badanie mocno wspiera tezę, że w identycznie zaprojektowanej tabletce amorficzność może zwiększyć ekspozycję. Ma też jasne ograniczenia: mała grupa, pojedyncza seria produktu, porównanie tylko α–amorf i brak wyznaczenia bezpiecznego procentu domieszki. Nie dowodzi relacji klinicznej dla β, γ, δ i ε ani nie ujawnia formy w aktualnym Xifaxanie.
Wniosek jakościowy jest węższy, ale mocny: tożsamość chemiczna i zawartość nie wystarczą. Należy wykazać, że proces API i produktu utrzymuje właściwy stan stały oraz funkcję. Rozwinięcie metod daje artykuł o polimorfizmie i analityce stanu stałego, a mechanikę powstawania populacji kryształów — tekst o nukleacji, wzroście i CSD.
7. Suszenie, mielenie, magazynowanie i transfer API
Suszenie ryfaksyminy jest reakcją stanu stałego sterowaną transportem masy. Temperatura półki lub płaszcza, próżnia, wilgotność gazu, grubość złoża, mieszanie, skład cieczy w porach oraz czas decydują jednocześnie o etanolu, wodzie i formie. „Do stałej masy” nie jest wystarczającym punktem końcowym, jeśli niewielka zmiana wody może przełączyć α i β albo gdy dalsze suszenie δ prowadzi do ε.
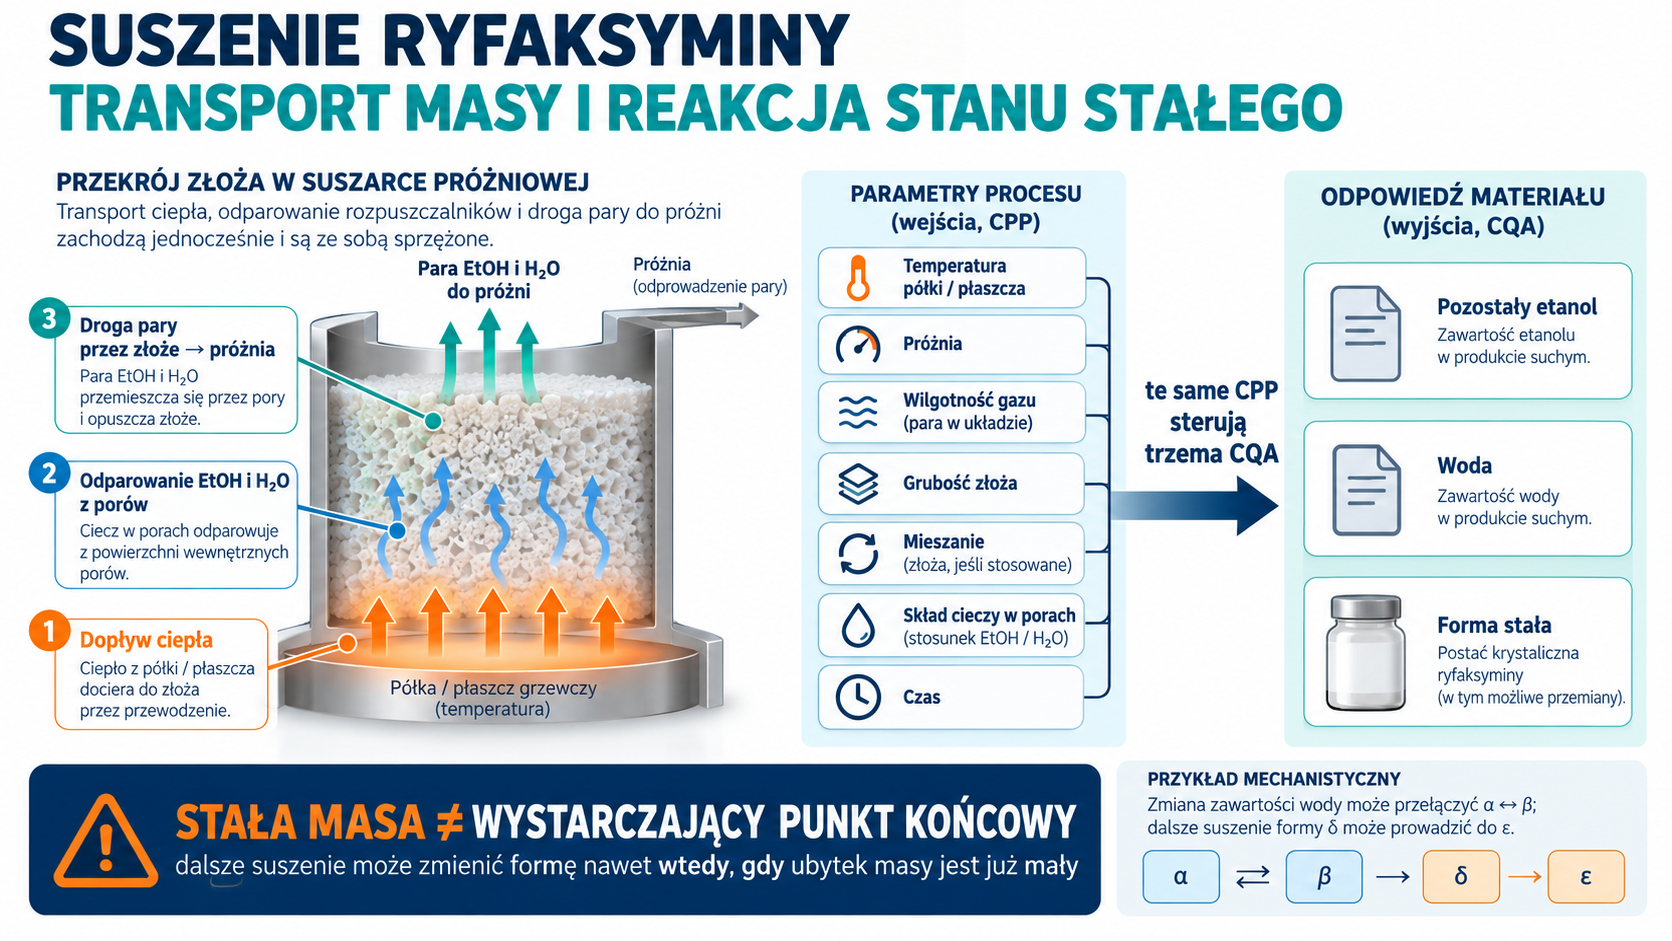
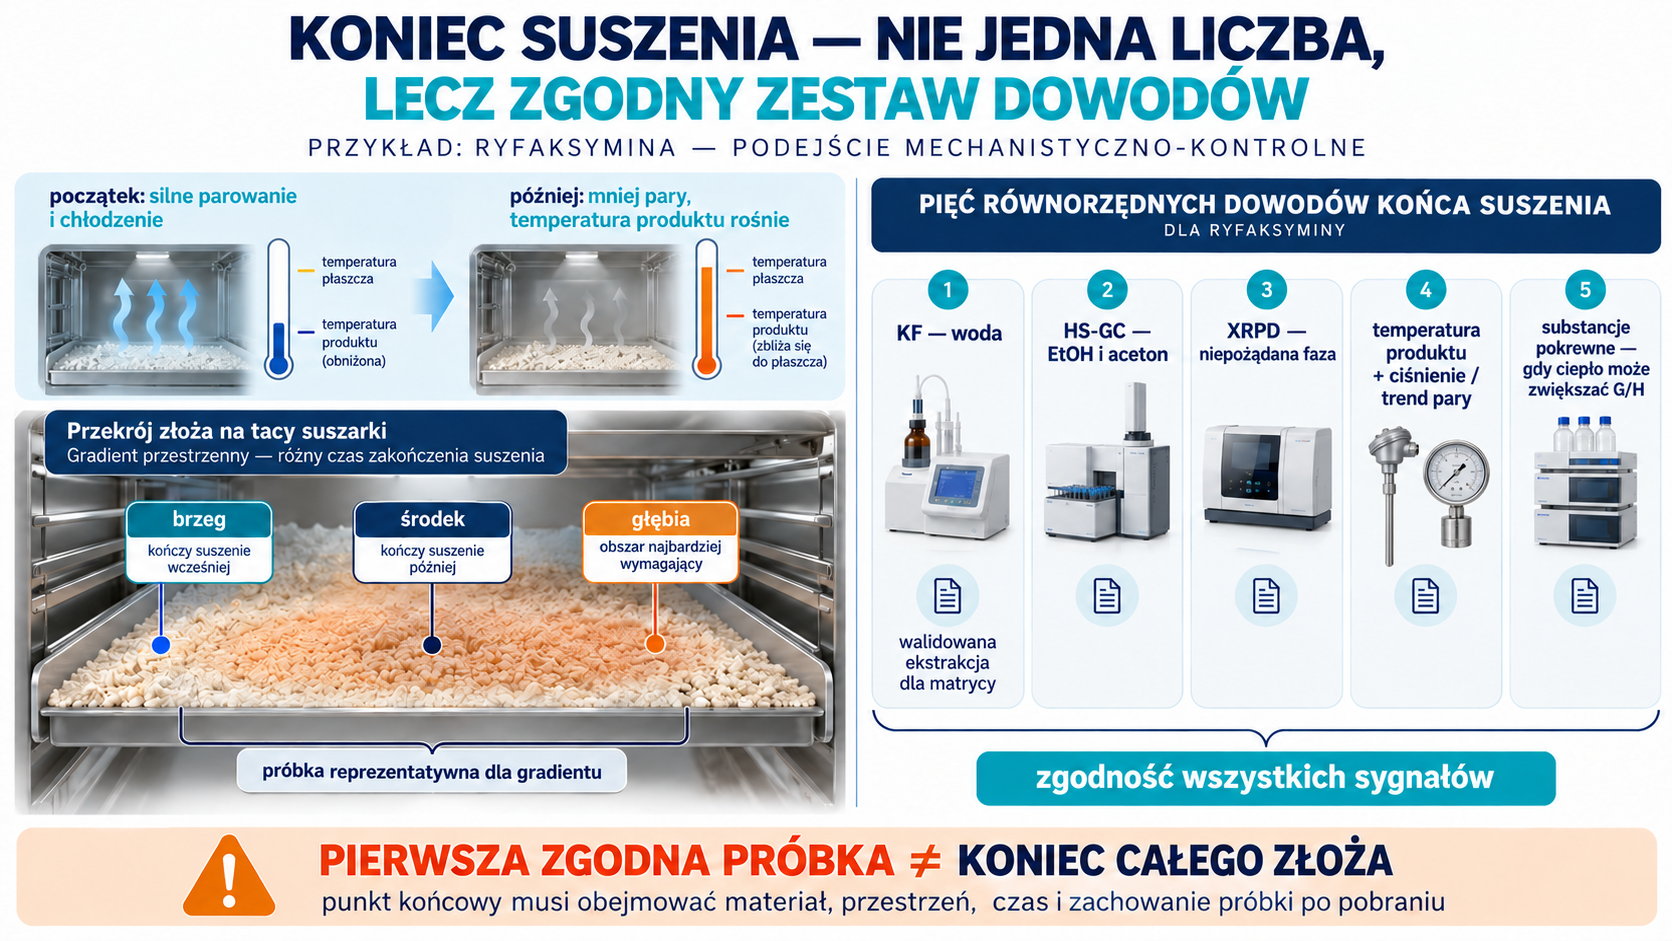
Profil suszenia powinien być ustalony dla temperatury produktu, nie tylko medium grzewczego. Na początku intensywne parowanie chłodzi złoże; później, gdy maleje strumień par, temperatura ciała stałego zbliża się do płaszcza i rośnie ryzyko transformacji albo degradacji. W suszarce półkowej środek tacy może kończyć później niż brzeg. W suszarce stożkowej mieszanie wyrównuje warunki, ale ściera kryształy i może tworzyć pył. Reprezentatywne pobranie musi objąć przestrzenny gradient, a próbka nie może zmienić hydratacji przed analizą.
Minimalny panel końca suszenia obejmuje:
- wodę metodą Karla Fischera, z procedurą ekstrakcji wykazaną dla tej matrycy;
- pozostałości etanolu i, gdy użyto, acetonu metodą headspace GC;
- XRPD o czułości odpowiedniej do wykrycia niepożądanej fazy;
- temperaturę produktu i trend ciśnienia/strumienia par jako dane procesowe;
- substancje pokrewne, jeżeli podwyższona temperatura może zwiększać G albo H.
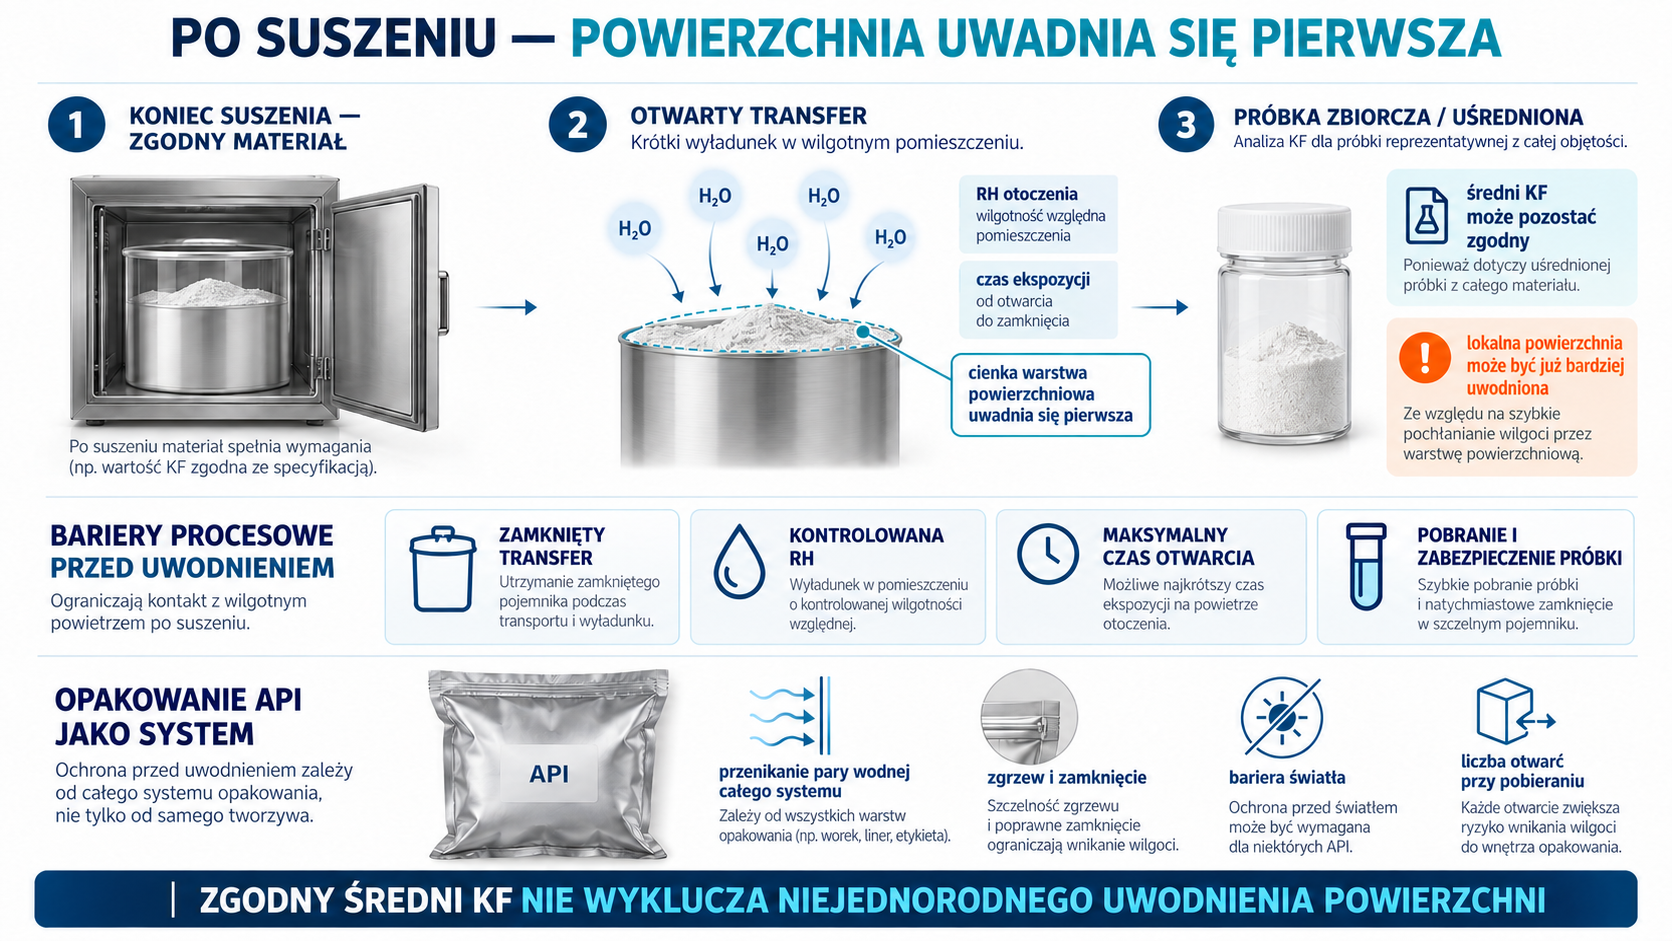
Po suszeniu materiał nie staje się obojętny. Wyładunek do wilgotnego pomieszczenia może w kilka minut utworzyć bardziej uwodnioną warstwę powierzchniową, choć średni KF partii pozostanie zgodny. Zamknięty transfer, kontrolowana wilgotność i zdefiniowany maksymalny czas otwarcia są więc barierami procesowymi. Opakowanie API powinno ograniczać wymianę pary wodnej i światło; jego kwalifikacja obejmuje rzeczywistą przepuszczalność całego systemu, zgrzew, zamknięcie i liczbę otwarć podczas pobierania.
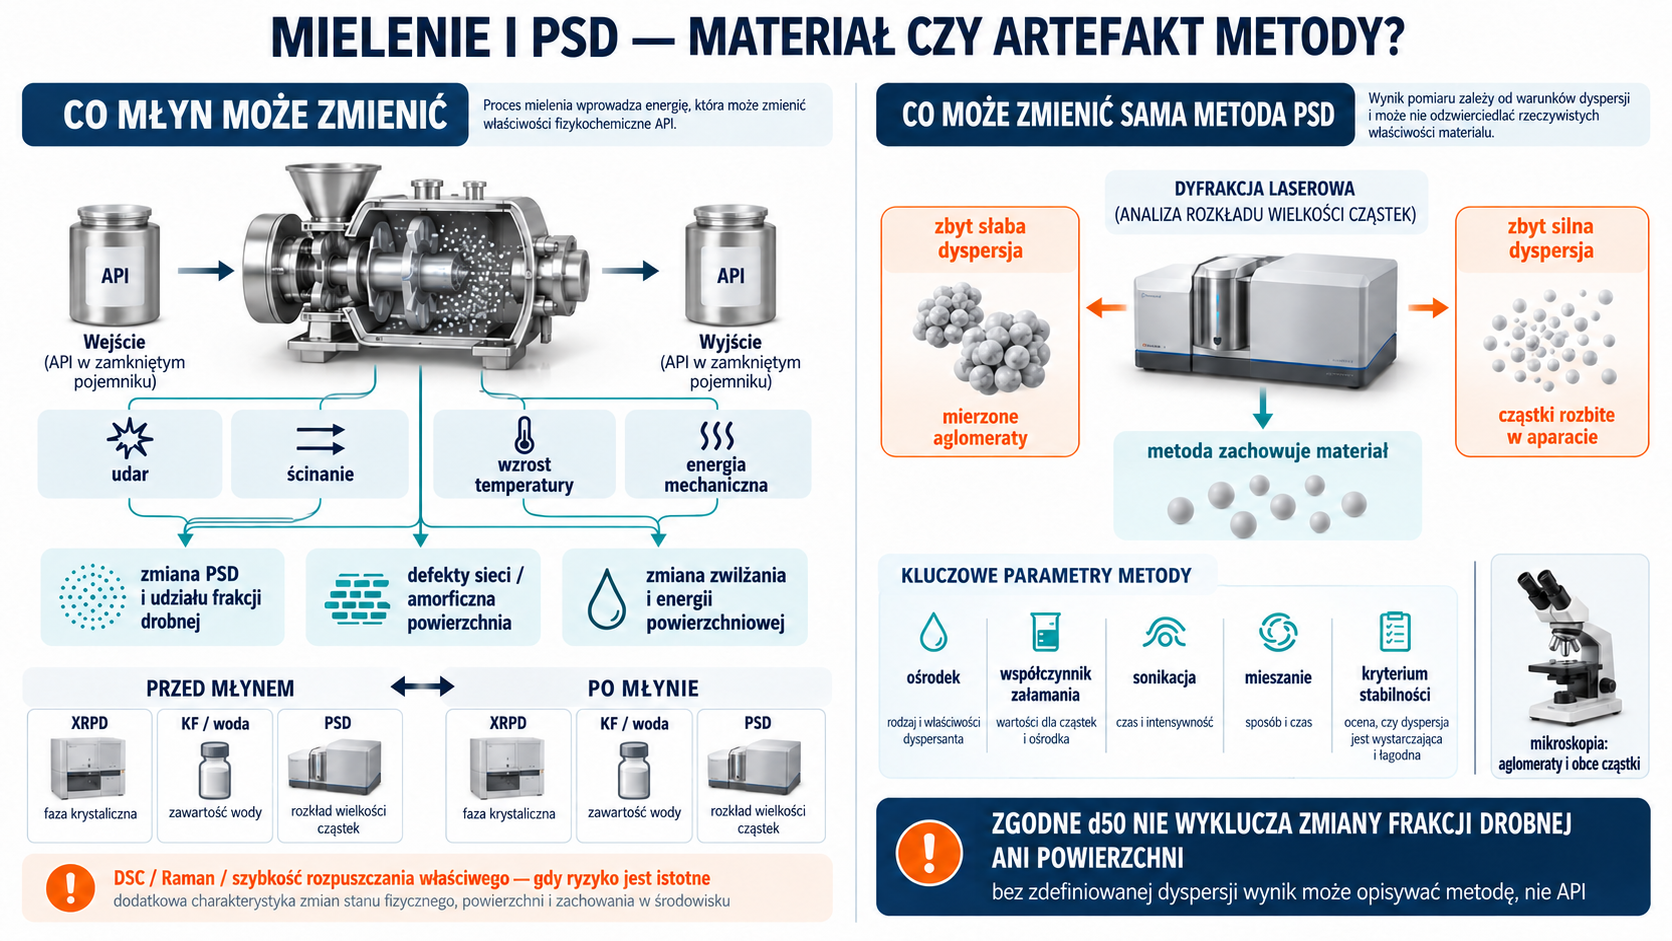
Mielenie ustala PSD, ale energia mechaniczna może uszkadzać uporządkowanie kryształu. Wzrost temperatury, udar i ścinanie tworzą defekty lub amorficzną powierzchnię, która ma nieproporcjonalnie duży wpływ na zwilżanie. Dlatego próbki przed i po młynie porównuje się przez XRPD, wodę, PSD i — gdy ryzyko jest istotne — DSC, Raman lub badanie szybkości rozpuszczania właściwego. Zgodna średnia średnica nie wyklucza innego udziału drobnej frakcji ani innej energii powierzchniowej.
Metoda PSD musi określać sposób dyspersji. Zbyt słaba dyspersja mierzy aglomeraty; zbyt silna rozbija cząstki w aparacie i raportuje metodę, nie materiał. Dla dyfrakcji laserowej trzeba ustalić ośrodek, współczynnik załamania, sonikację, szybkość mieszania i kryterium stabilności. Dla API o intensywnej barwie mikroskopia może ujawnić aglomeraty i obce cząstki, których nie wyjaśnia d10/d50/d90.
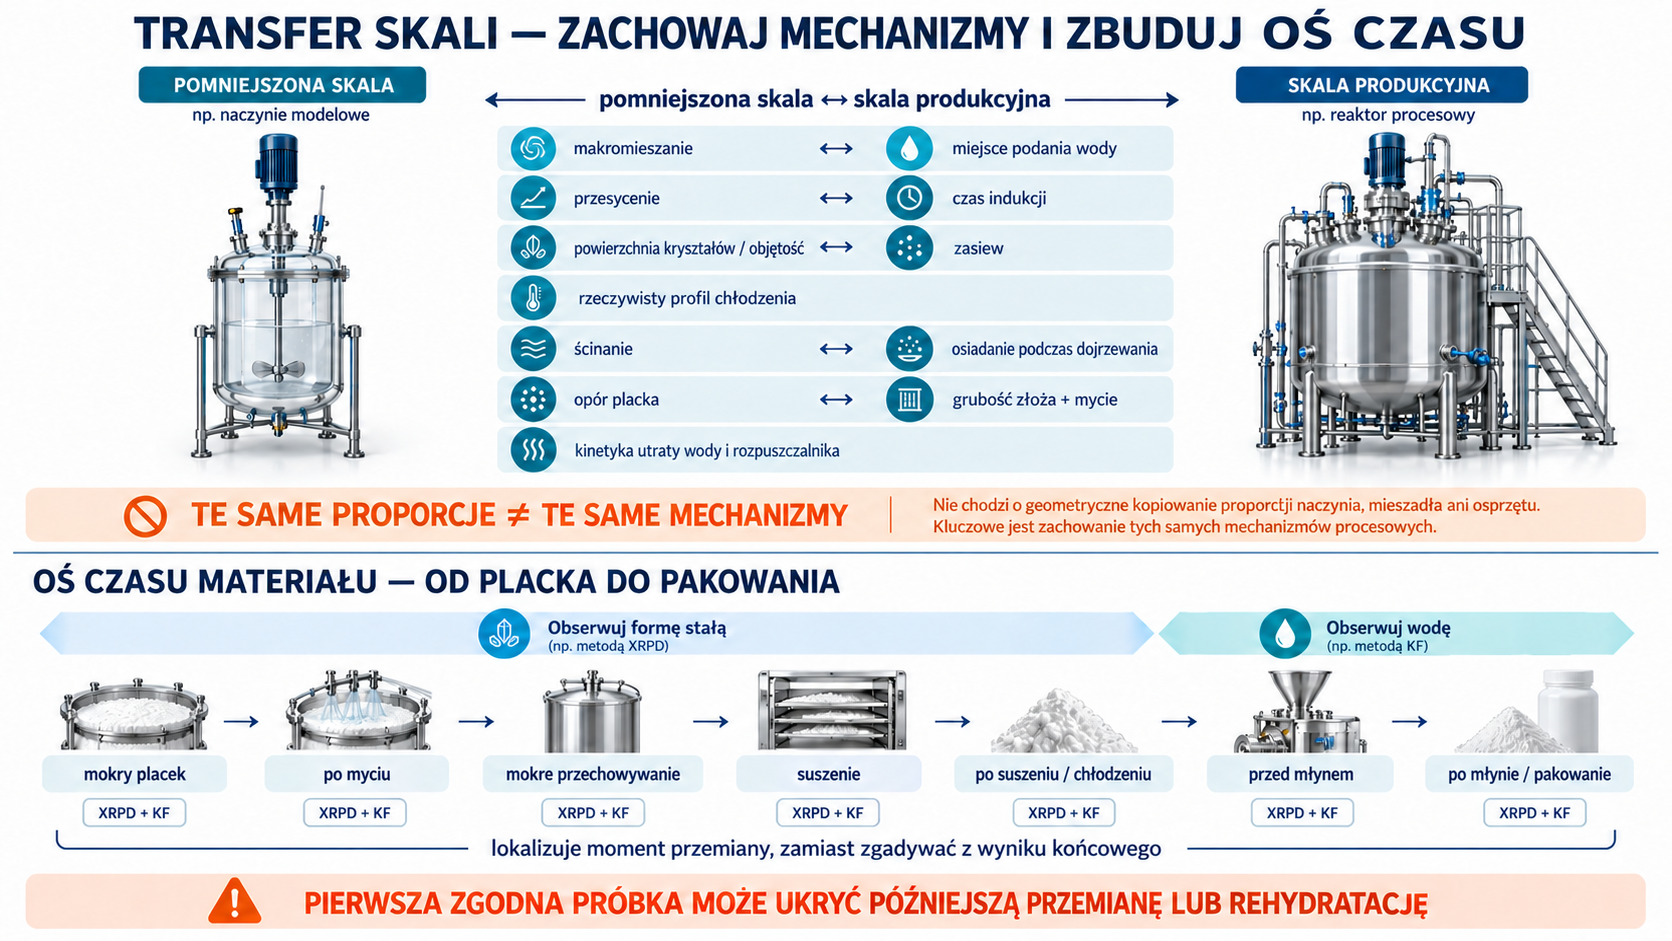
Transfer procesu krystalizacji i wykończenia wymaga modelu pomniejszonej skali zachowującego mechanizmy, nie tylko proporcje. Model powinien odtwarzać:
- czas makromieszania i miejsce podania wody;
- profil przesycenia oraz czas indukcji;
- powierzchnię kryształów na jednostkę objętości i warunki zasiewu;
- szybkość chłodzenia rzeczywistej zawiesiny;
- ścinanie i możliwość osiadania podczas 20-godzinnego dojrzewania;
- opór placka, grubość złoża i liczbę objętości porowych mycia;
- kinetykę utraty wody i rozpuszczalnika w suszarce.
Po zmianie skali próbki pobiera się nie tylko na końcu. XRPD i KF mokrego placka, materiału w trakcie suszenia, przed młynem i po młynie lokalizują przemianę. Bez tej osi czasu końcowa niezgodność daje wiele równorzędnych hipotez i skłania do nieskutecznego „dosuszania”.
8. Od API do tabletek Xifaxan 200 i 550 mg
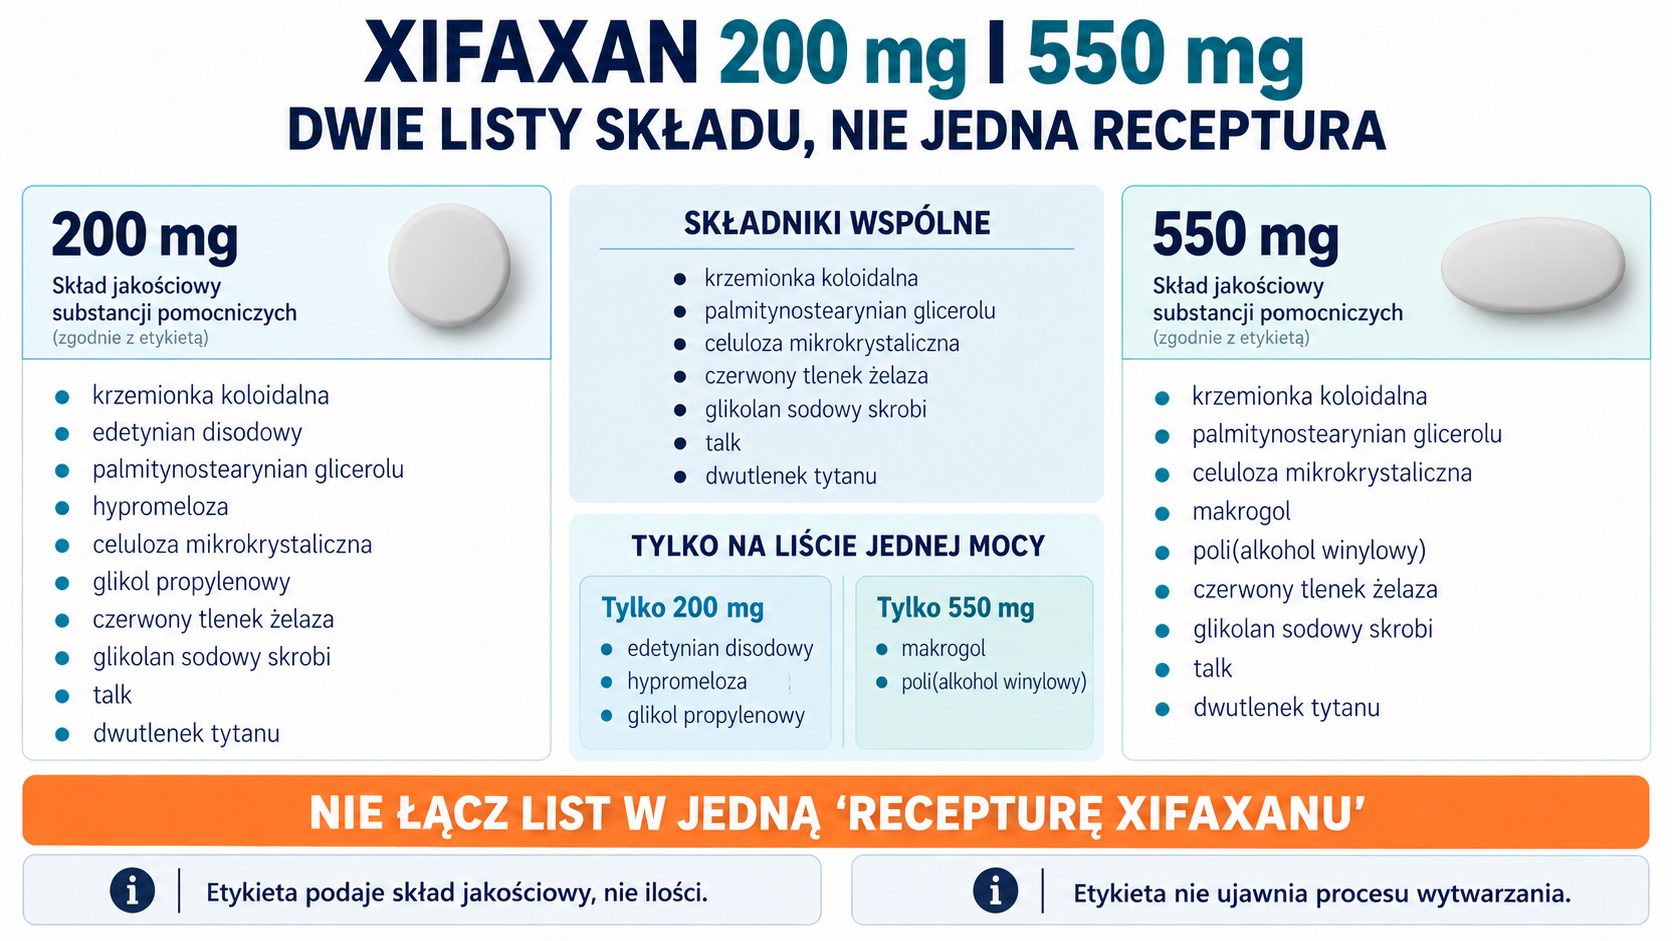
Aktualna etykieta rozdziela dwie moce także jakościowym składem. Tabletka 200 mg zawiera krzemionkę koloidalną, edetynian disodowy, palmitynostearynian glicerolu, hypromelozę, celulozę mikrokrystaliczną, glikol propylenowy, czerwony tlenek żelaza, glikolan sodowy skrobi, talk i dwutlenek tytanu. Tabletka 550 mg zawiera krzemionkę koloidalną, palmitynostearynian glicerolu, celulozę mikrokrystaliczną, makrogol, poli(alkohol winylowy), czerwony tlenek żelaza, glikolan sodowy skrobi, talk i dwutlenek tytanu. Nie wolno z tych list utworzyć jednej „receptury Xifaxanu”.
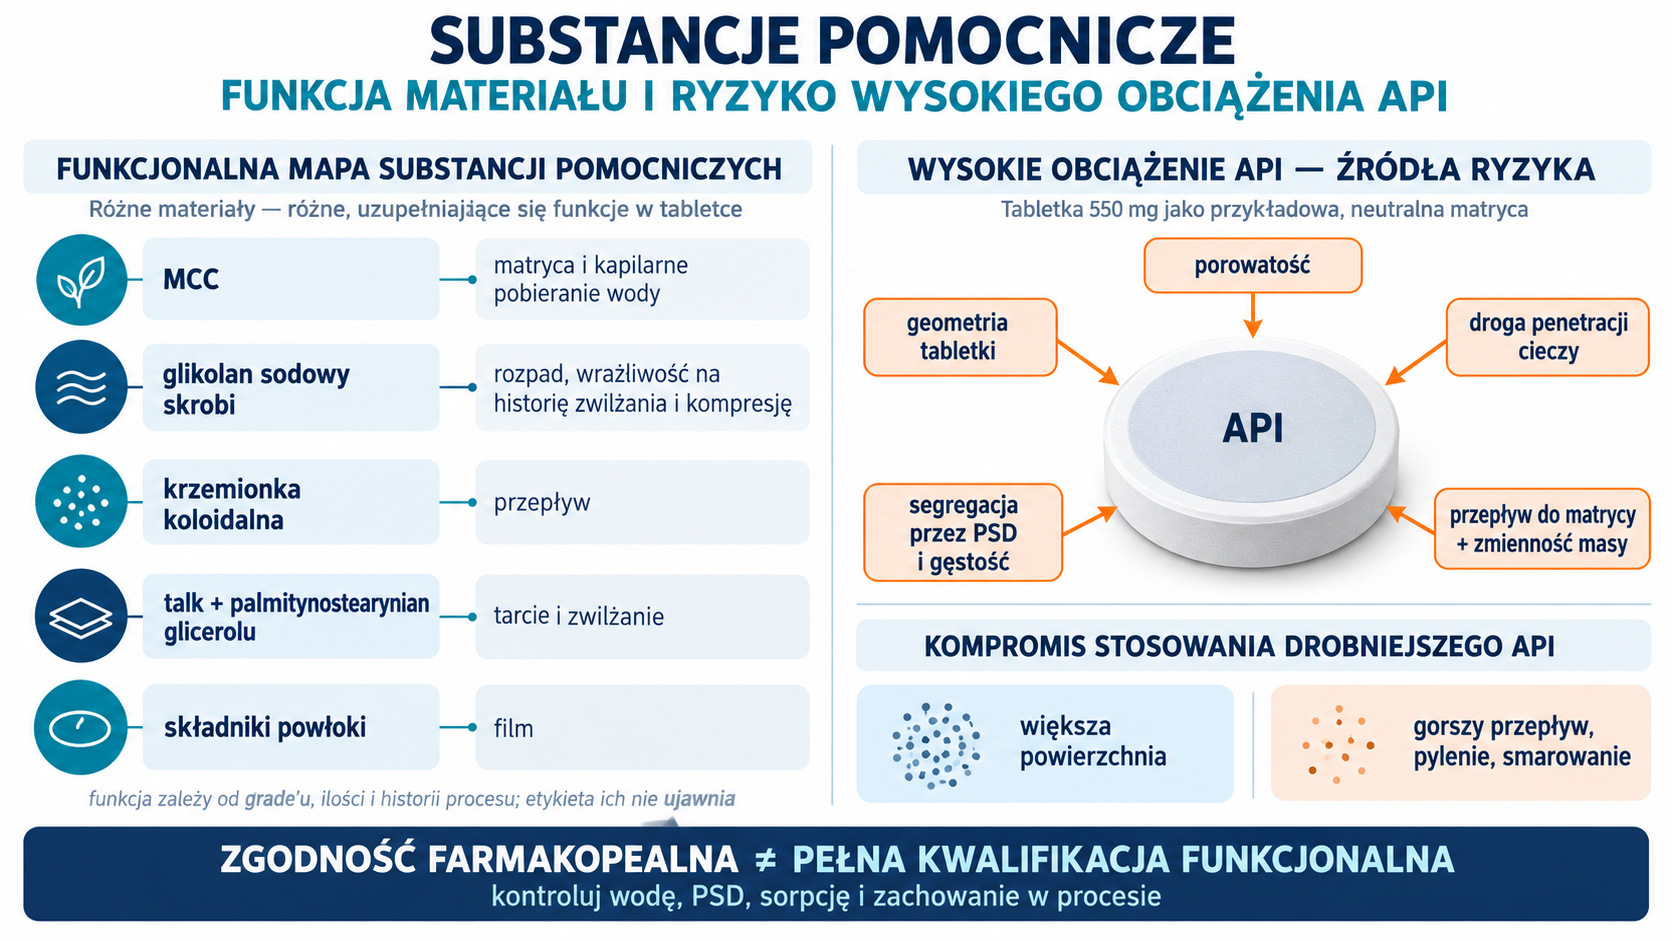
Etykieta nie podaje ilości składników pomocniczych ani procesu. Można jednak wskazać ich funkcje i ryzyka bez przypisywania nastaw. MCC buduje matrycę i wspiera rozpad przez kapilarne pobieranie wody. Glikolan sodowy skrobi jest superdezintegrantem wrażliwym na historię zwilżania i kompresję. Krzemionka wspiera przepływ, talk i palmitynostearynian glicerolu wpływają na tarcie oraz zwilżanie, a składniki powłoki tworzą film. EDTA, hypromeloza i glikol propylenowy dotyczą listy 200 mg; PVA i makrogol — 550 mg.
Wysokie obciążenie API zmniejsza swobodę formulacyjną. Dla 550 mg geometria tabletki, porowatość i droga penetracji cieczy stają się istotne. Ryzyko jednorodności dawki nie jest typowym problemem śladowego składnika, lecz może wynikać z segregacji według PSD i gęstości, niejednorodnego przepływu do matrycy oraz zmienności masy tabletki. Drobniejszy API poprawia powierzchnię, ale może pogorszyć przepływ, pylenie i smarowanie.
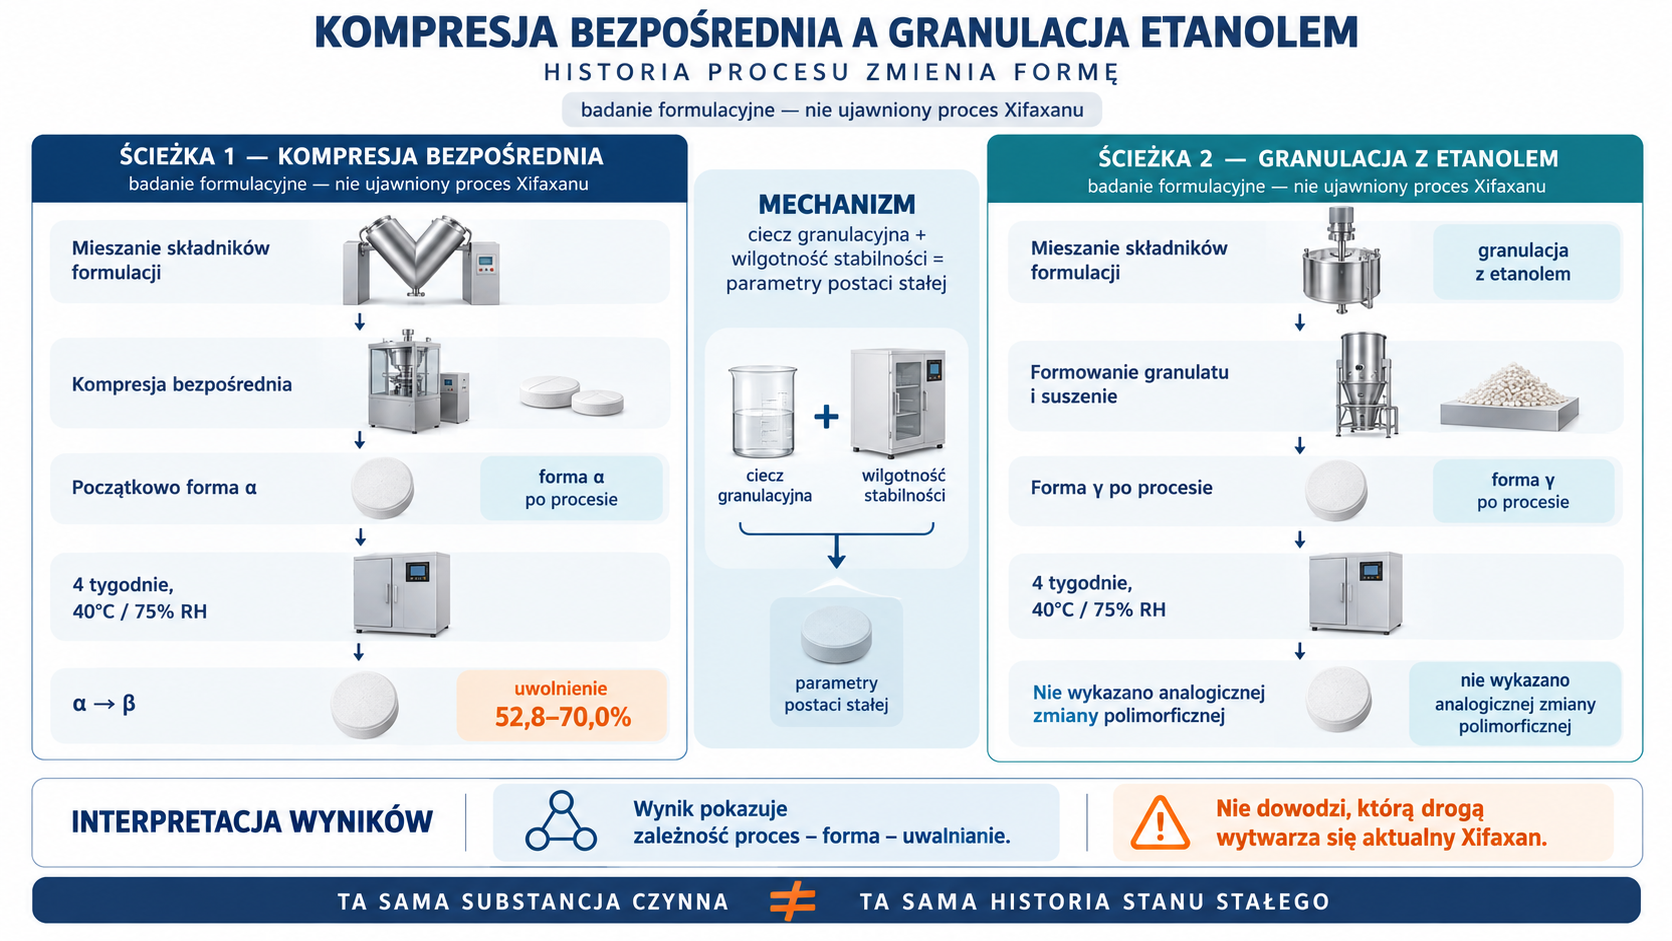
Nie wiadomo z etykiety, czy konkretny produkt powstaje przez kompresję bezpośrednią czy granulację. Eksperymentalna praca z tabletkami ryfaksyminy pokazuje jednak, dlaczego wybór jest krytyczny. W formulacjach przygotowanych przez kompresję bezpośrednią API pozostawało początkowo w formie α, natomiast granulacja z etanolem prowadziła do γ. Po czterech tygodniach w 40°C/75% RH w tabletkach prasowanych bezpośrednio zaobserwowano α→β i spadek uwolnienia do 52,8–70,0%; w granulowanych etanolem nie wykazano analogicznej zmiany polimorficznej. To nie jest ujawniony proces Xifaxanu, lecz mechanistyczne ostrzeżenie: ciecz granulacyjna i wilgotność stabilności są parametrami postaci stałej.
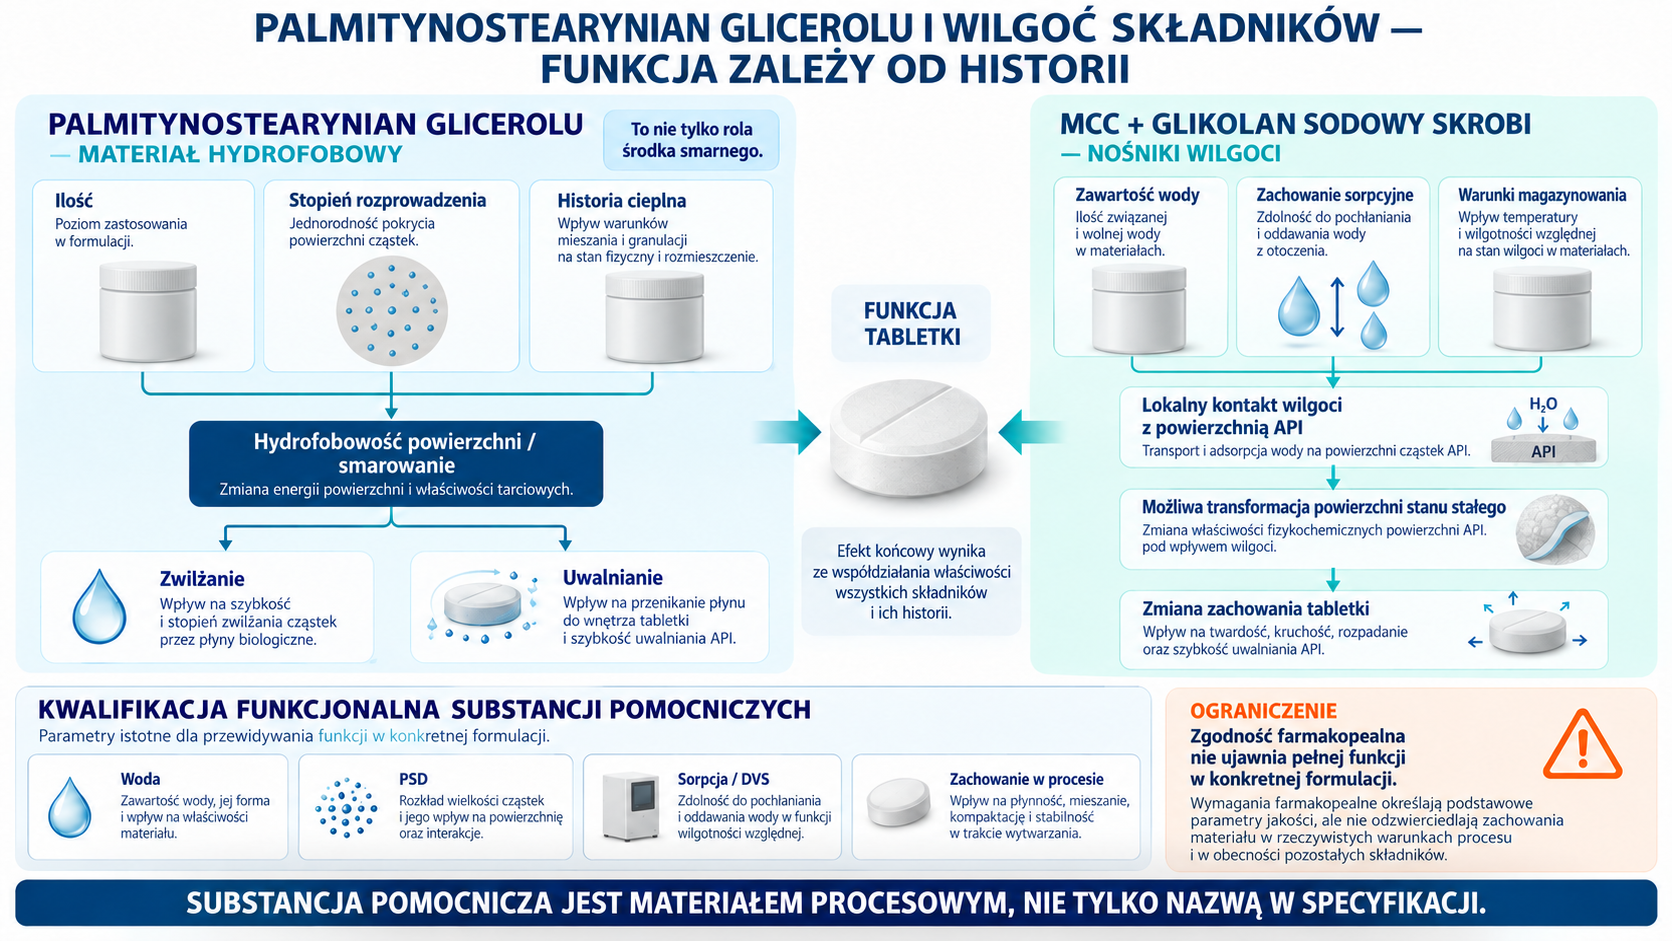
Palmitynostearynian glicerolu jest hydrofobowy i może zmieniać zwilżanie oraz uwalnianie. Jego ilość, stopień rozprowadzenia i historia cieplna wpływają na produkt, a nie tylko na smarowanie. Podobnie wilgoć niesiona przez MCC i glikolan sodowy skrobi może wystarczyć do transformacji powierzchni API podczas magazynowania. Kwalifikacja substancji pomocniczych powinna więc obejmować atrybuty funkcjonalne, w tym wodę, PSD i zachowanie sorpcyjne, nie wyłącznie zgodność farmakopealną.
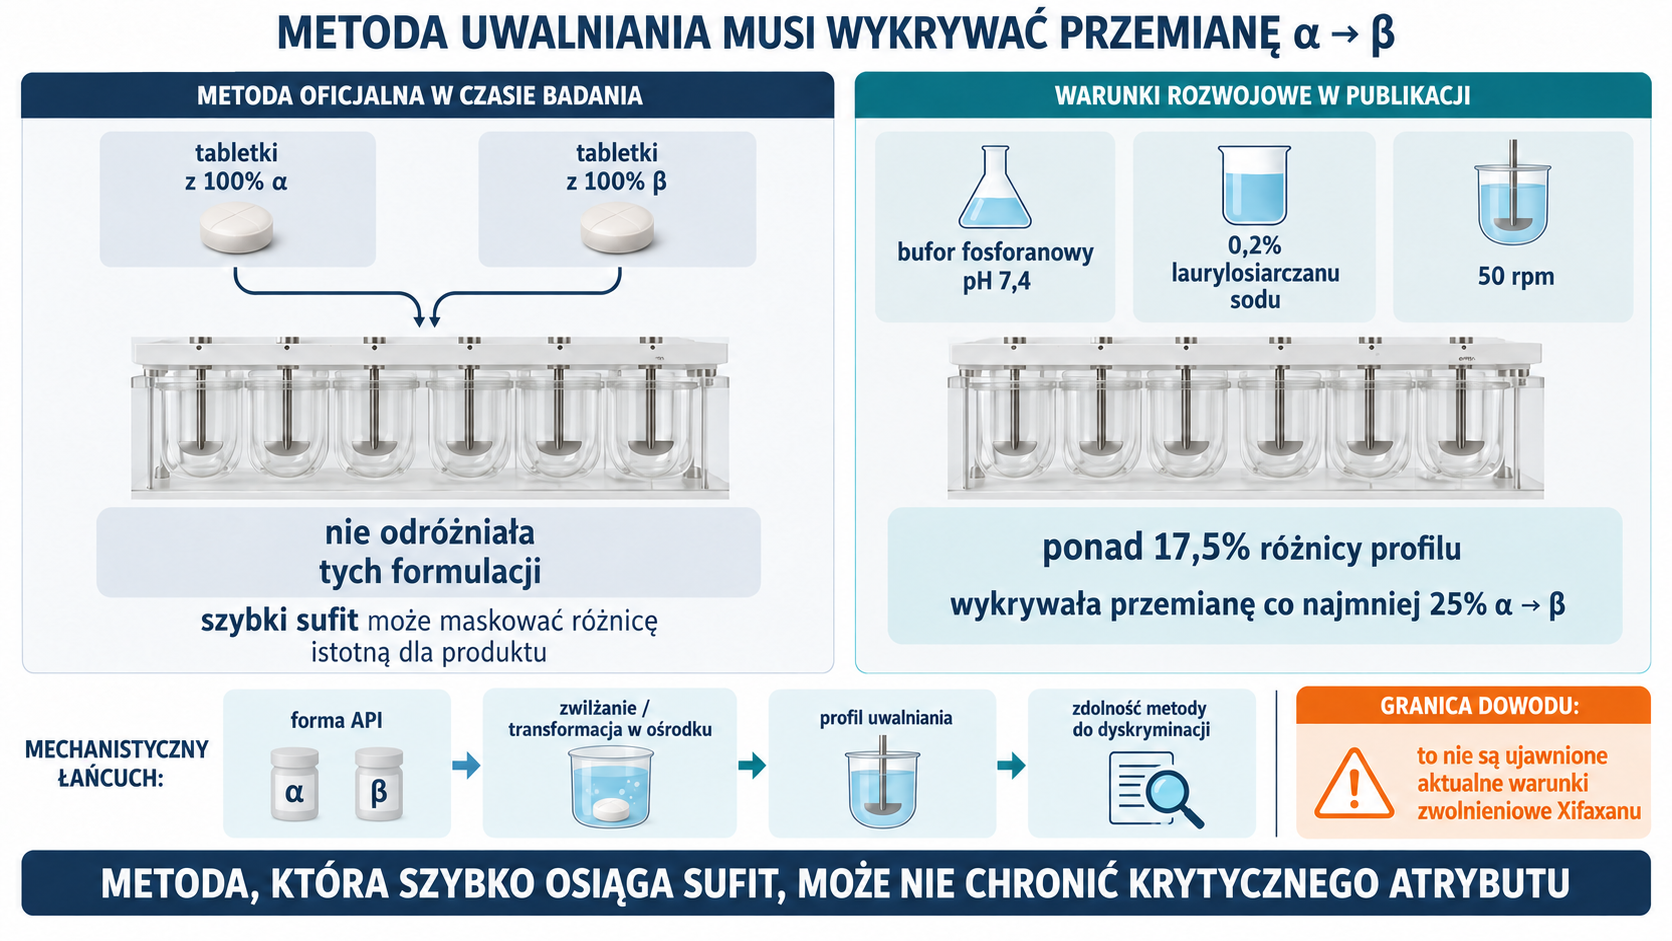
Badanie uwalniania musi być dyskryminujące wobec zmian istotnych dla produktu. W pracy rozwojowej oficjalna wówczas metoda FDA nie odróżniała tabletek zawierających 100% α od 100% β. Bufor fosforanowy pH 7,4 z 0,2% laurylosiarczanu sodu przy 50 rpm dawał ponad 17,5% różnicy profilu i wykrywał przemianę co najmniej 25% α→β. Nie oznacza to, że te warunki są aktualną metodą zwolnieniową Xifaxanu. Pokazuje natomiast, że metoda osiągająca szybki sufit może nie chronić atrybutu klinicznie istotnego.
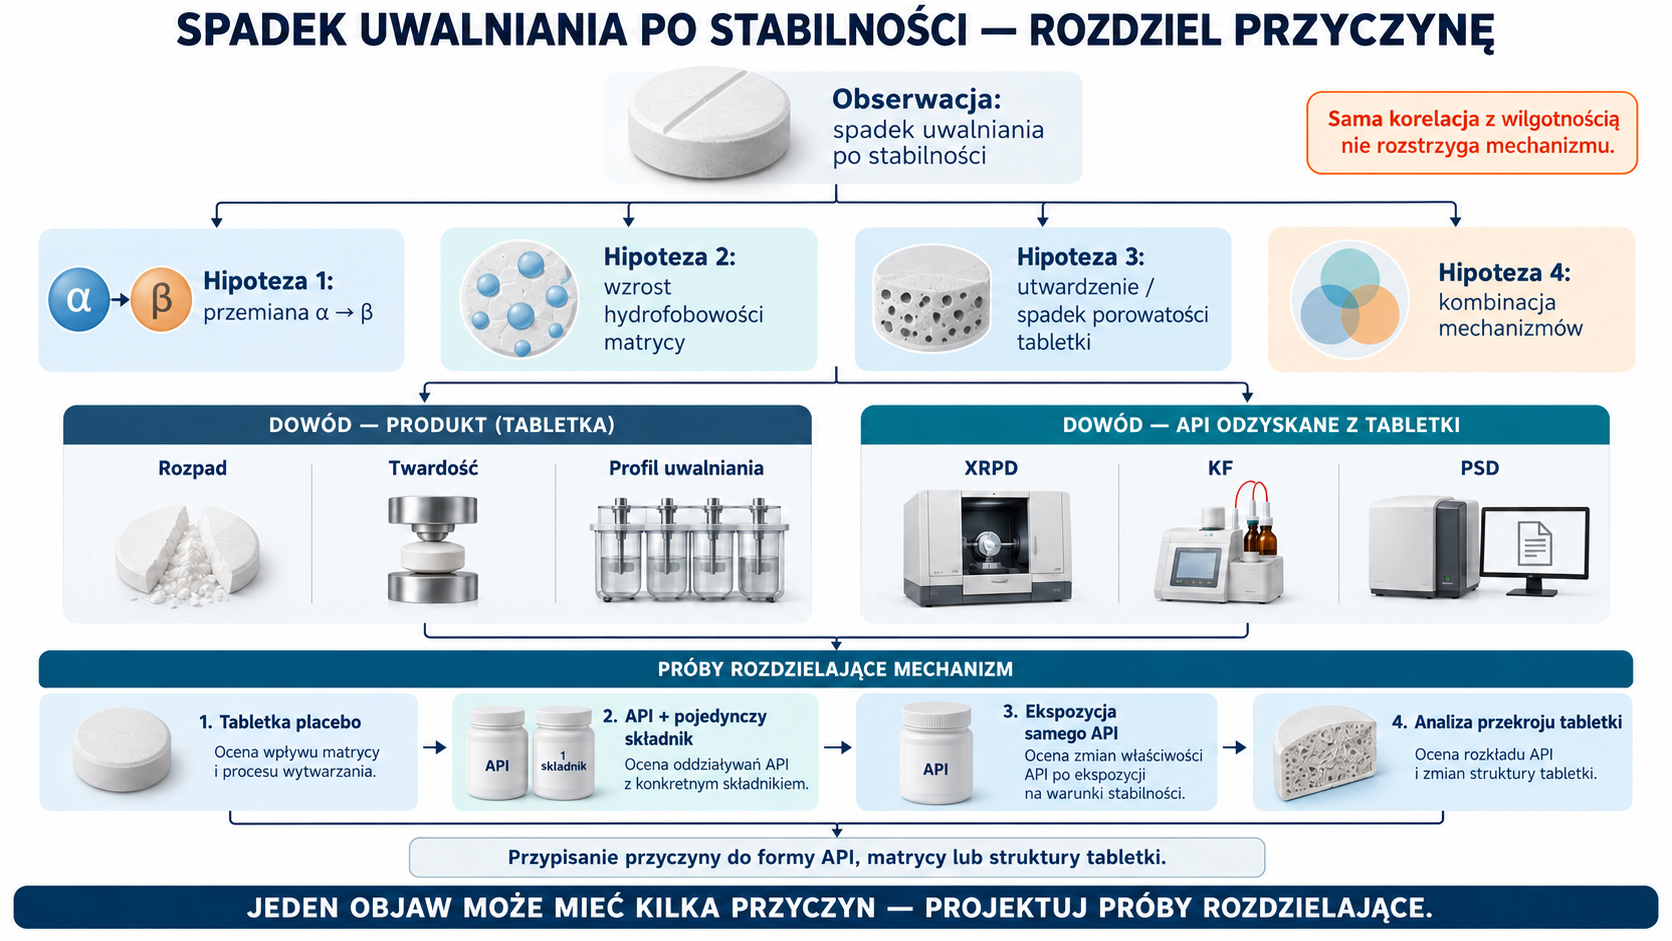
Rozpad, twardość i uwalnianie należy interpretować razem z XRPD, KF i PSD API odzyskanego z tabletki. Spadek uwalniania po stabilności może wynikać z α→β, wzrostu hydrofobowości matrycy, utwardzenia tabletki lub kombinacji. Sama korelacja z wilgotnością nie rozstrzyga mechanizmu. Próby rozdzielające — tabletki placebo, mieszanki API–pojedynczy składnik, ekspozycja samego API i analiza przekroju — pozwalają odróżnić te ścieżki.
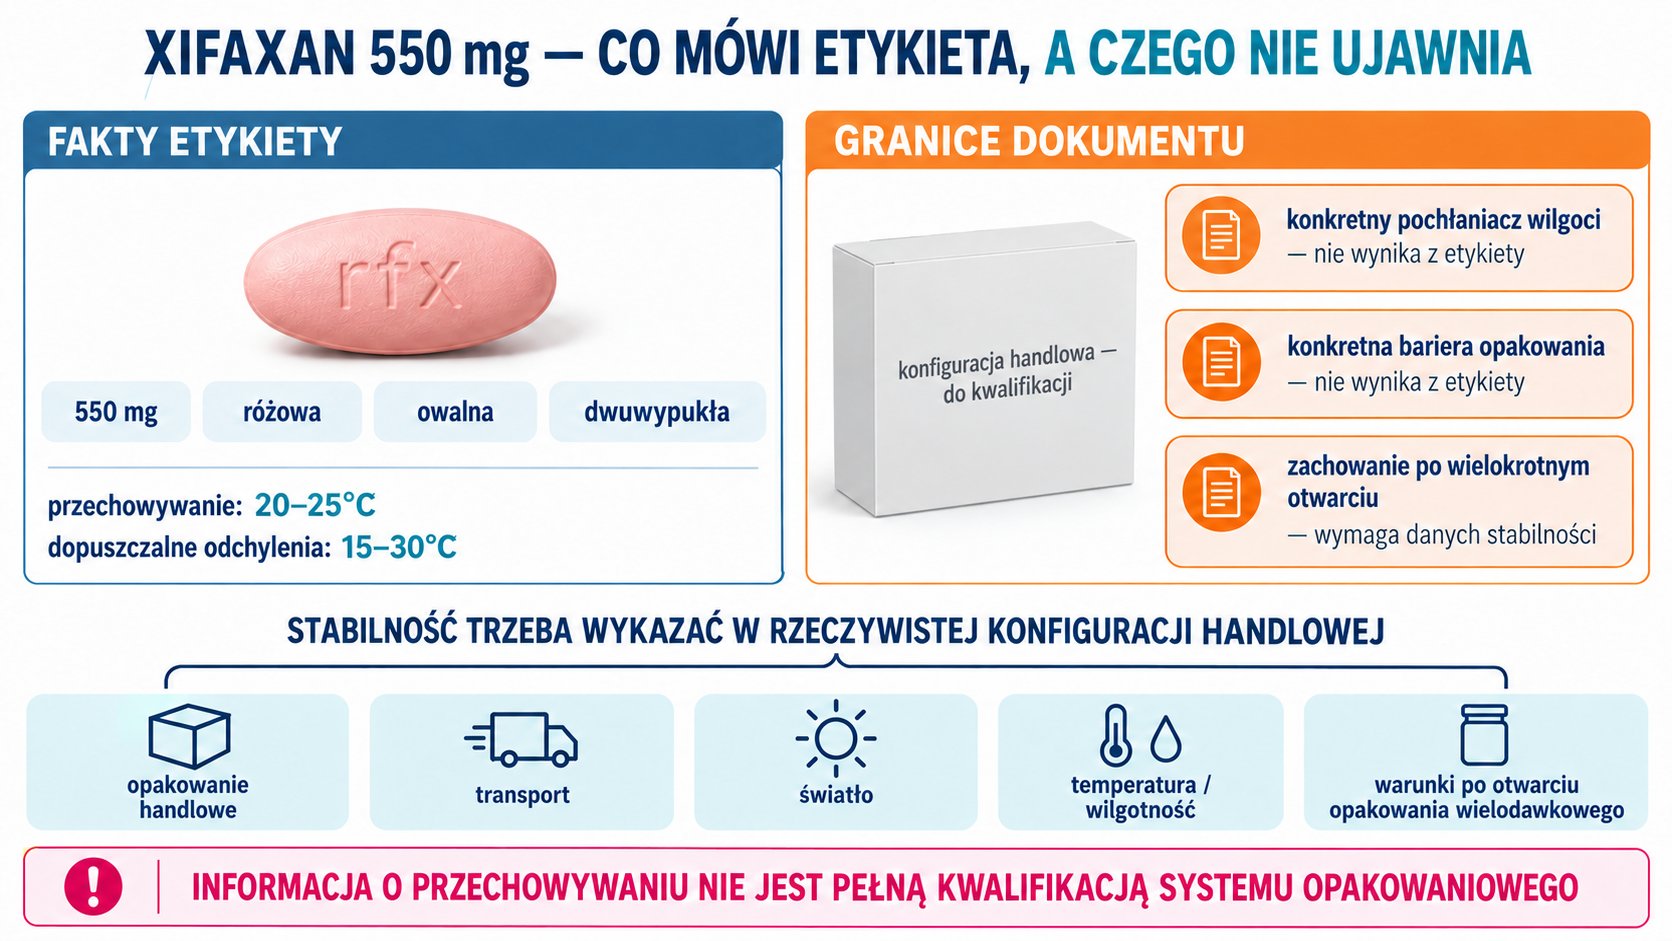
Aktualny Xifaxan 550 mg jest różową, owalną, dwuwypukłą tabletką z wytłoczeniem rfx; etykieta dla prezentowanego opakowania podaje przechowywanie w 20–25°C z dopuszczalnymi odchyleniami 15–30°C. Dokument nie pozwala wnioskować o konkretnym pochłaniaczu wilgoci lub barierze opakowania. Stabilność trzeba wykazać w rzeczywistej konfiguracji handlowej, łącznie z transportem, światłem i warunkami po otwarciu opakowania wielodawkowego.
9. Strategia kontroli: CQA, CMA, CPP i metody
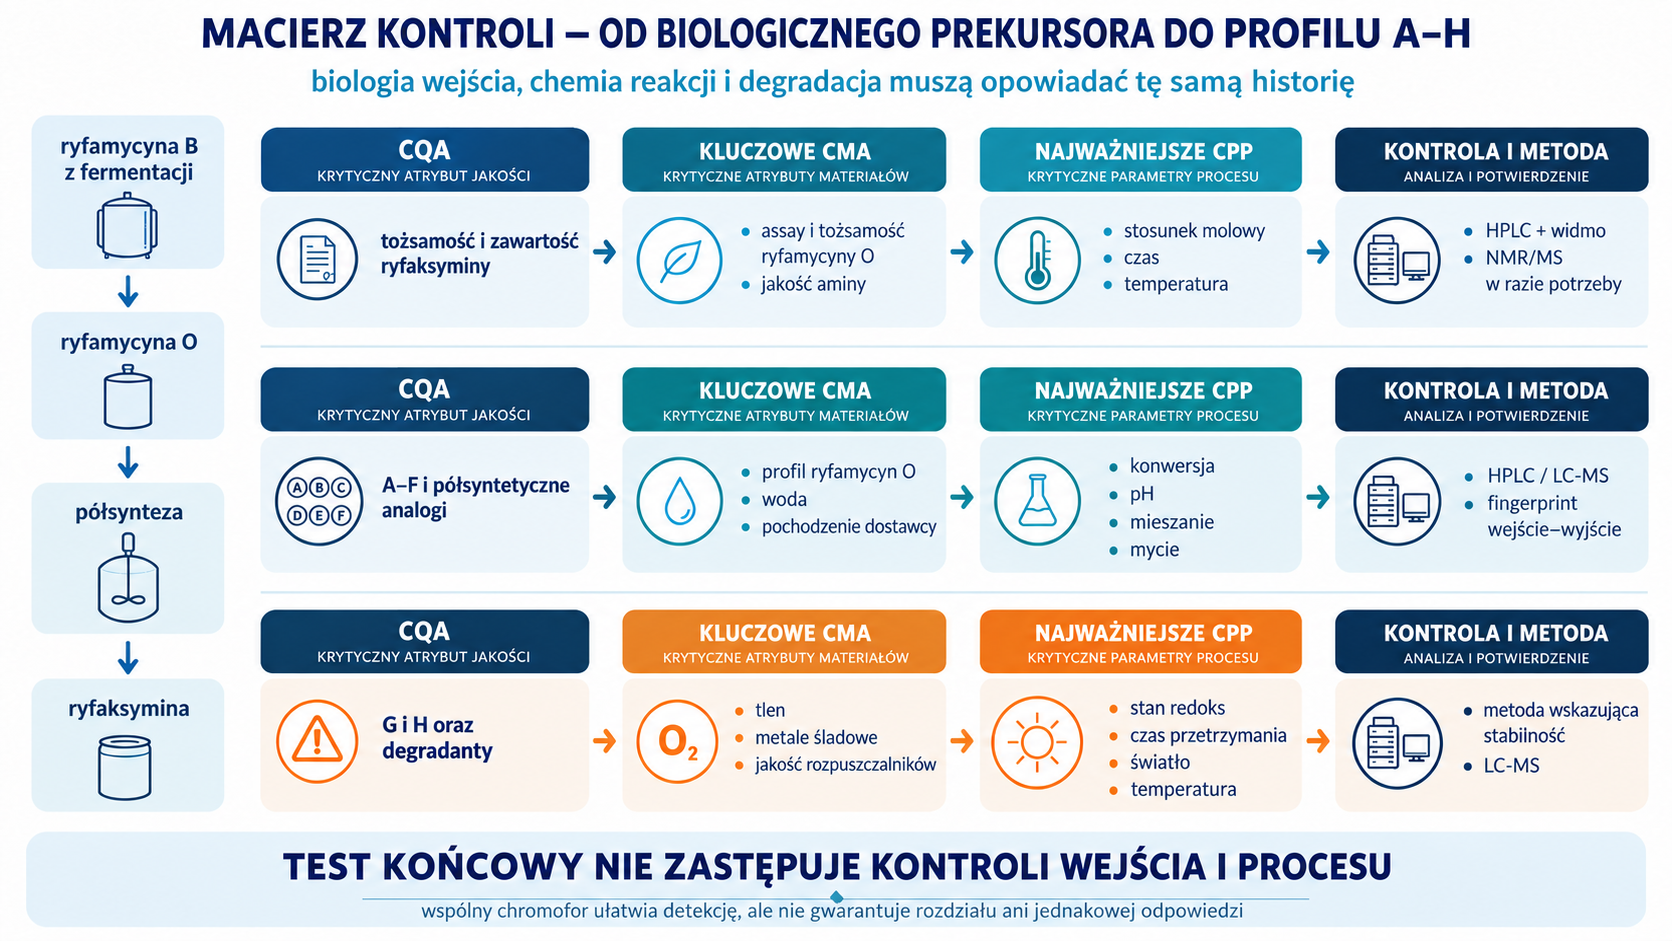
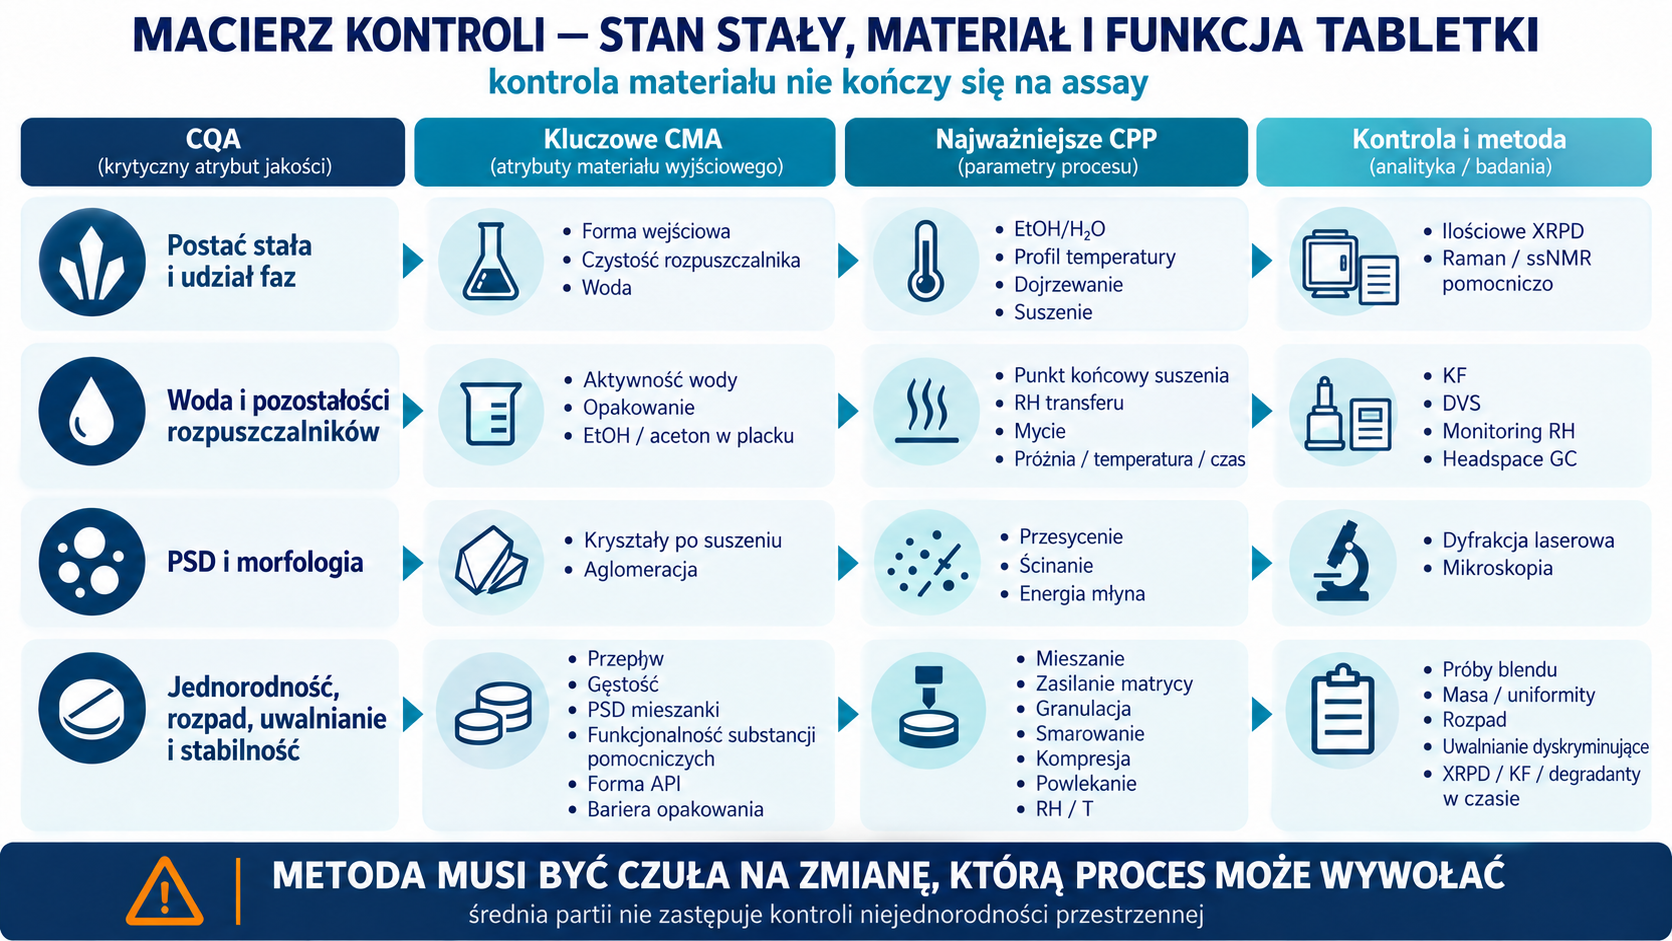
Strategia kontroli musi połączyć biologię, chemię i fizykę materiału. Test końcowy nie zastąpi procesu, jeśli transformacja jest niejednorodna albo próbka zmienia się między pobraniem a analizą. Z kolei ścisła nastawa procesu bez metody selektywnej nie potwierdzi, że zakład osiągnął zamierzony stan.
| CQA | Kluczowe CMA | Najważniejsze CPP | Kontrola i metoda |
|---|---|---|---|
| tożsamość i zawartość ryfaksyminy | assay/tożsamość ryfamycyny O, amina | stosunek molowy, czas, temperatura | HPLC, widmo, ewentualnie NMR/MS |
| A–F i półsyntetyczne analogi | profil ryfamycyn O, woda, pochodzenie dostawcy | konwersja, pH, mieszanie, mycie | HPLC/LC-MS, fingerprint wejście–wyjście |
| G i H, degradanty | tlen, metale śladowe, jakość rozpuszczalników | stan redoks, hold time, światło, temperatura | metoda wskazująca stabilność, LC-MS |
| postać stała i udział faz | surowa forma, czystość rozpuszczalnika, woda | EtOH/H₂O, profil temperatury, dojrzewanie, suszenie | ilościowe XRPD, Raman/ssNMR pomocniczo |
| woda i zachowanie sorpcyjne | aktywność wody materiałów i opakowanie | punkt końcowy suszenia, RH transferu | KF, DVS, monitoring RH |
| pozostałości rozpuszczalników | etanol, aceton i skład cieczy placka | mycie, próżnia, temperatura/czas | headspace GC |
| PSD i morfologia | kryształy po suszeniu, aglomeracja | przesycenie, ścinanie, energia młyna | dyfrakcja laserowa + mikroskopia |
| jednorodność i masa tabletki | przepływ, gęstość, PSD mieszanki | czas mieszania, zasilanie matrycy, prędkość prasy | próby blendu, kontrola masy, uniformity |
| rozpad i uwalnianie | funkcjonalność substancji pomocniczych, forma API | granulacja, smarowanie, kompresja, powlekanie | rozpad, profil uwalniania dyskryminujący |
| stabilność produktu | bariera opakowania, wilgoć składników | ekspozycja RH/T, cykle transportowe | XRPD/KF/uwalnianie i degradanty w czasie |
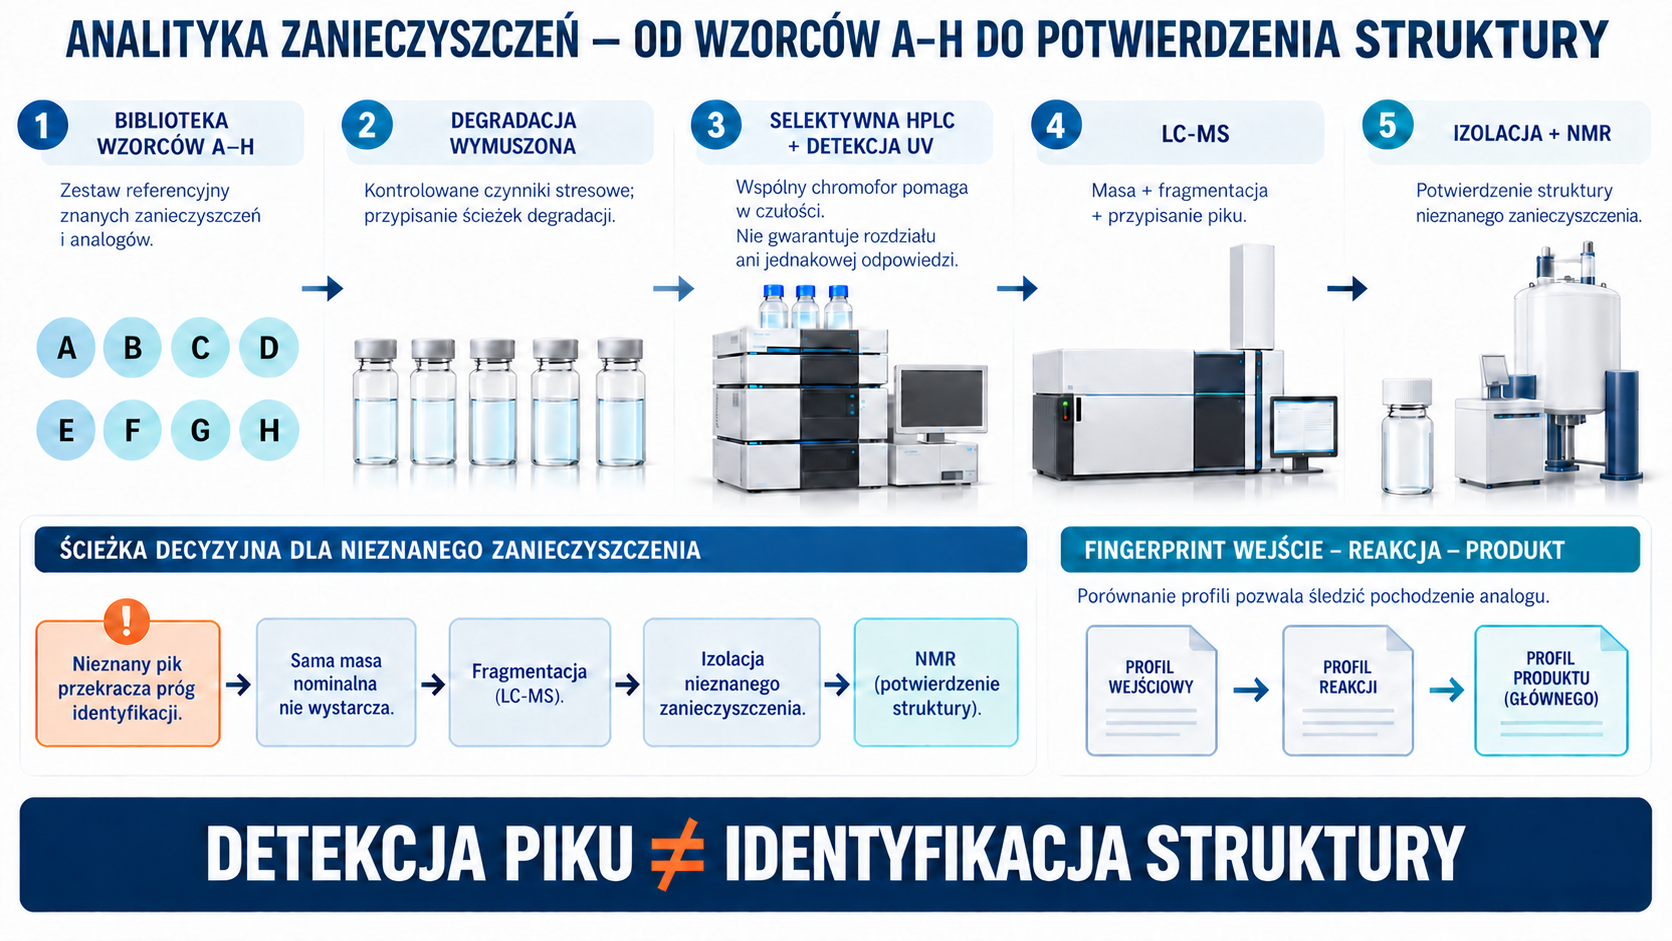
HPLC substancji pokrewnych potrzebuje selektywności wobec dużych, podobnie absorbujących analogów. Wspólny chromofor pomaga w czułości UV, ale podobna odpowiedź nie gwarantuje rozdziału ani identycznego współczynnika odpowiedzi. Wzorce A–H, degradacja wymuszona i LC-MS służą przypisaniu pików. Dla nieznanego zanieczyszczenia przekraczającego próg identyfikacji sama masa nominalna może nie wystarczyć; fragmentacja, izolacja i NMR rozstrzygają strukturę.
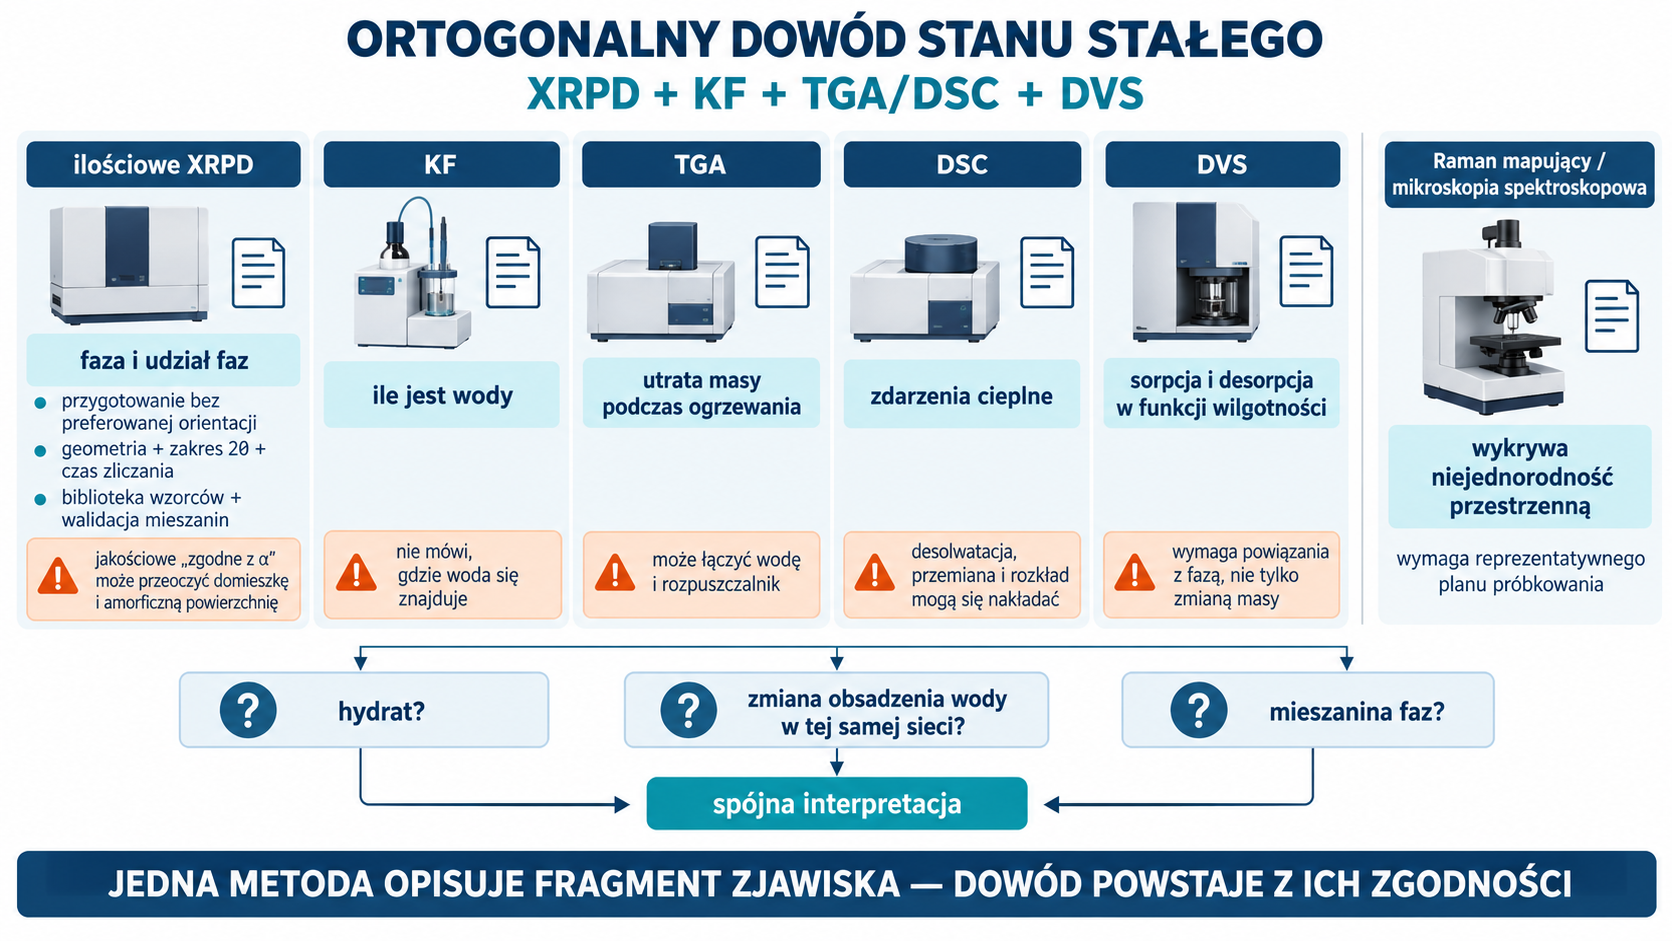
XRPD musi być traktowane jak metoda ilościowa, jeżeli limit dotyczy małej domieszki fazy. Obejmuje to przygotowanie próbki bez preferowanej orientacji, geometrię pomiaru, zakres 2θ, czas zliczania, bibliotekę wzorców i walidację mieszanin. Metoda jakościowa „wzór zgodny z α” może przeoczyć kilka–kilkanaście procent β albo amorficzną powierzchnię. Raman mapujący lub mikroskopia spektroskopowa mogą wykryć niejednorodność przestrzenną, ale wymagają reprezentatywnego planu próbkowania.
KF odpowiada na pytanie o ilość wody, nie o jej położenie. TGA pokazuje utratę masy podczas ogrzewania, ale może łączyć wodę i rozpuszczalnik. DSC wskazuje zdarzenia cieplne, lecz desolwatacja, przemiana i rozkład mogą się nakładać. Dopiero kombinacja XRPD–KF–TGA/DSC, wsparta DVS, pozwala odróżnić hydrat, zmianę obsadzenia tej samej sieci i mieszaninę faz.
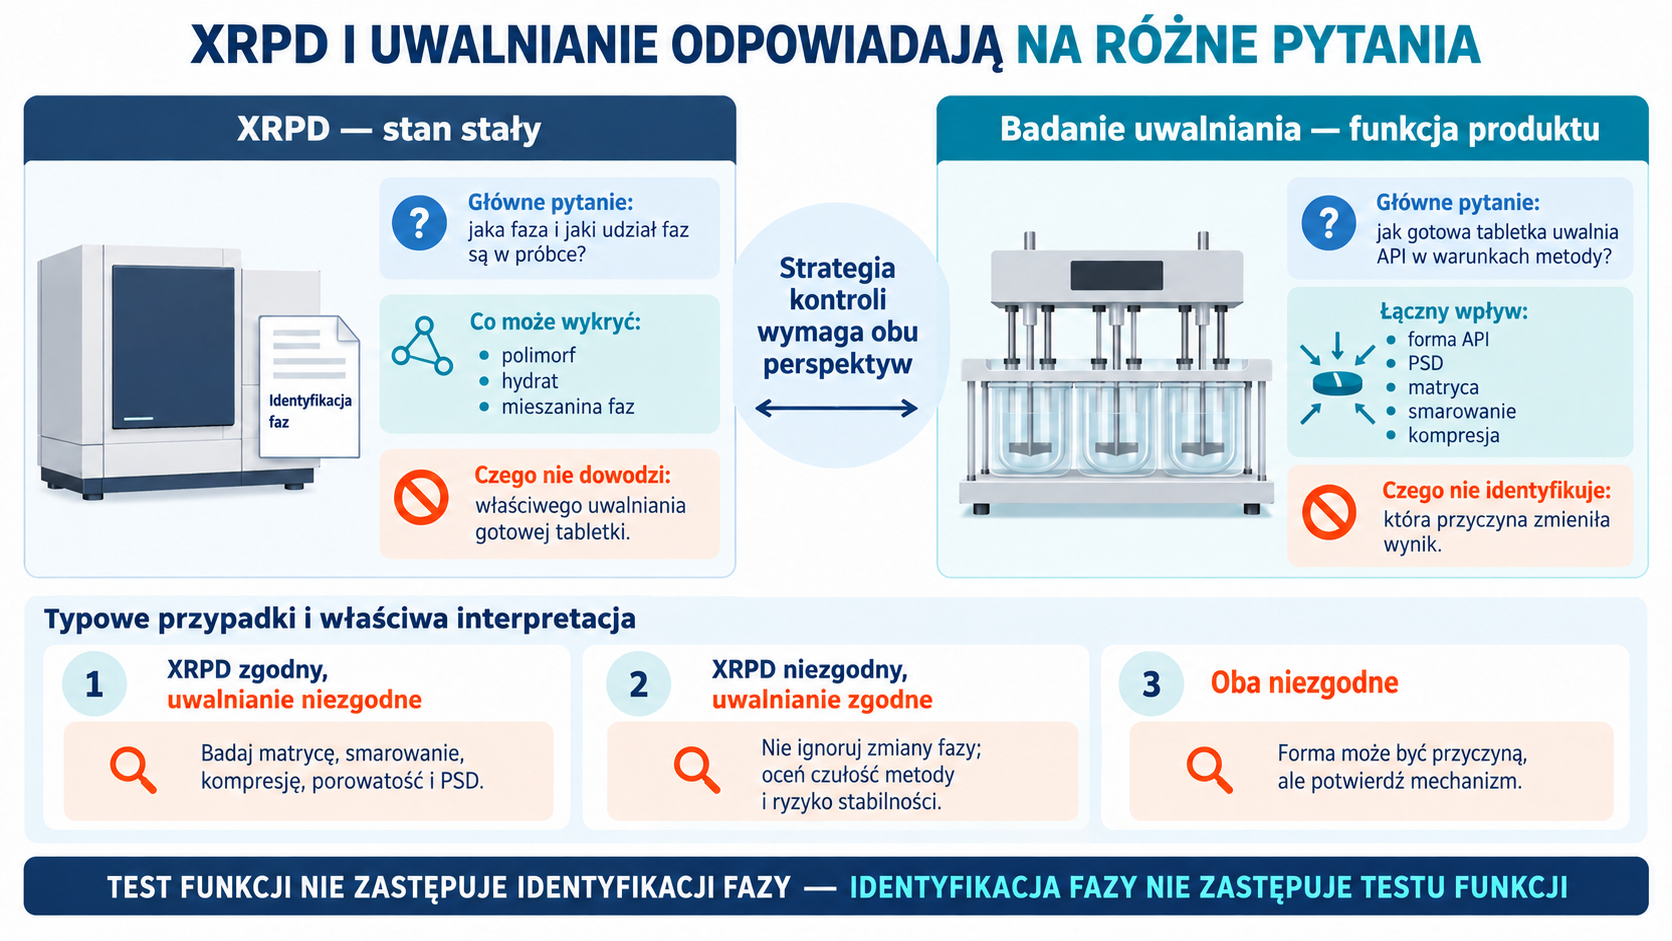
Metoda uwalniania jest testem produktu, nie zamiennikiem identyfikacji polimorfu. Może wychwycić łączny skutek formy, PSD, kompresji i składników pomocniczych, ale nie wskaże przyczyny. Z kolei prawidłowy XRPD nie gwarantuje właściwego uwalniania, jeśli matryca jest przesmarnowana albo nadmiernie sprasowana. Strategia kontroli wymaga obu perspektyw.
10. Scale-up, bezpieczeństwo, walidacja i trwałość procesu
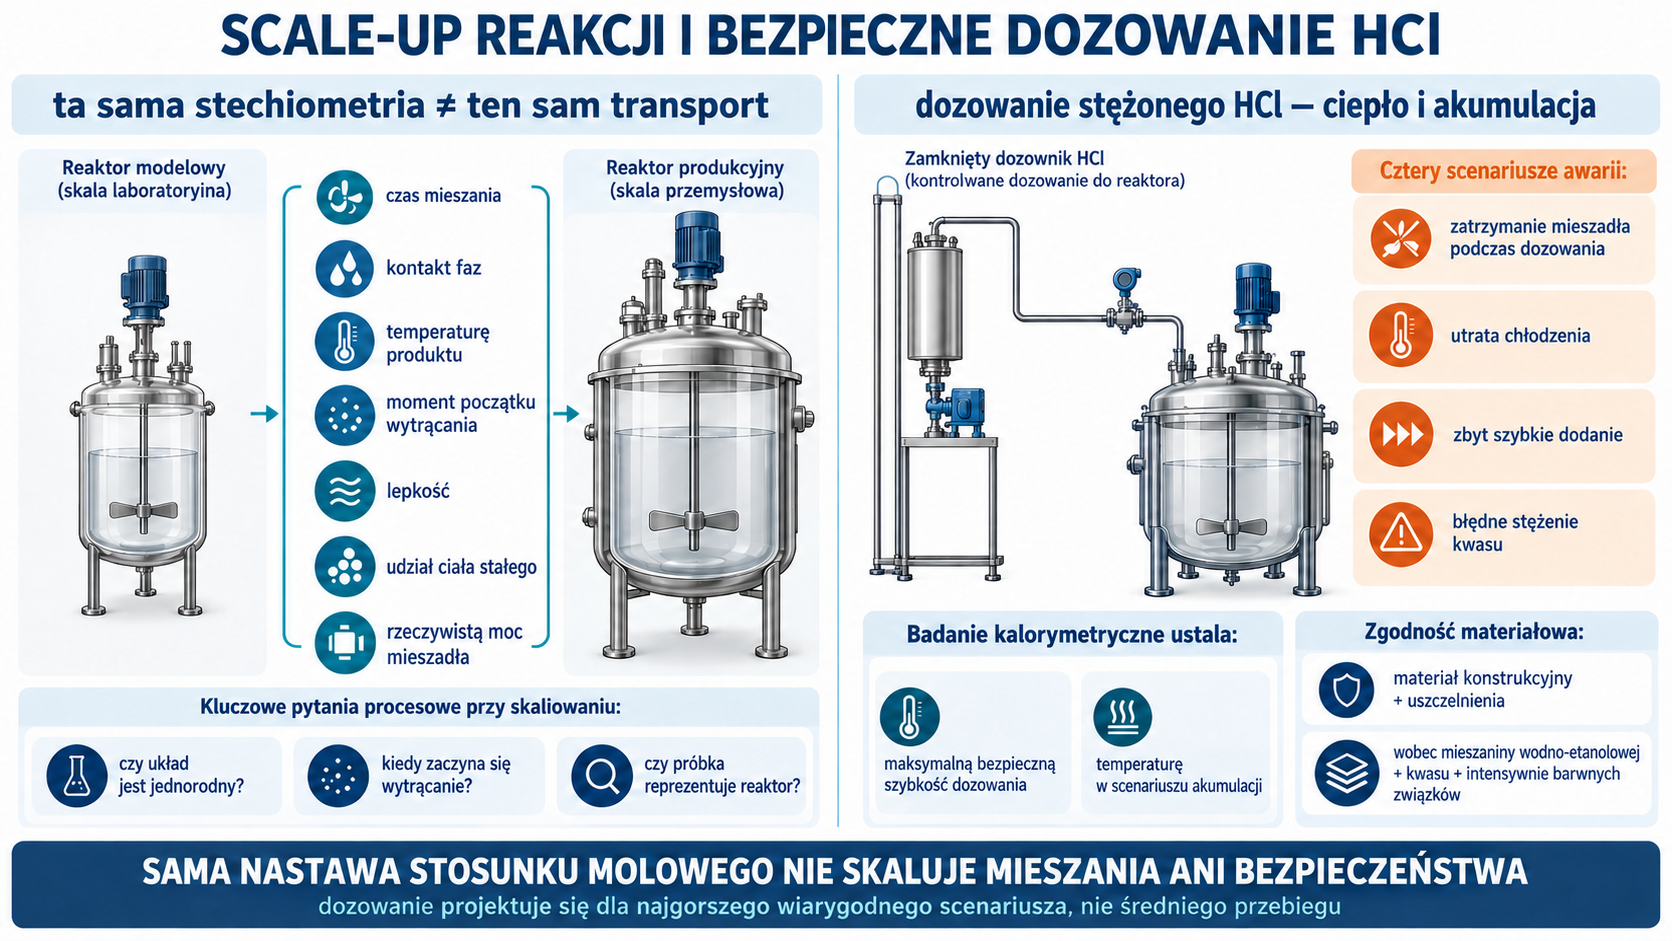
Reakcja ryfamycyny O nie jest szczególnie złożona aparaturowo, lecz duża, słabo rozpuszczalna cząsteczka czyni proces wrażliwym na transport. Ten sam stosunek molowy przy większej skali nie odtwarza czasu mieszania ani kontaktu faz. Trzeba zdefiniować, czy reakcja jest w pełni jednorodna w temperaturze procesu, kiedy zaczyna się wytrącanie i jak lepkość lub udział ciała stałego zmieniają moc mieszadła.
Zakwaszenie stężonym HCl wymaga oceny ciepła mieszania i neutralizacji. Scenariusz awarii obejmuje zatrzymanie mieszadła podczas dozowania, utratę chłodzenia, zbyt szybkie dodanie oraz błędne stężenie kwasu. Badanie kalorymetryczne powinno ustalić maksymalną szybkość bezpiecznego dozowania i temperaturę w scenariuszu akumulacji. Materiał konstrukcyjny oraz uszczelnienia muszą tolerować mieszaninę wodno-etanolową, kwas i intensywnie barwne związki.
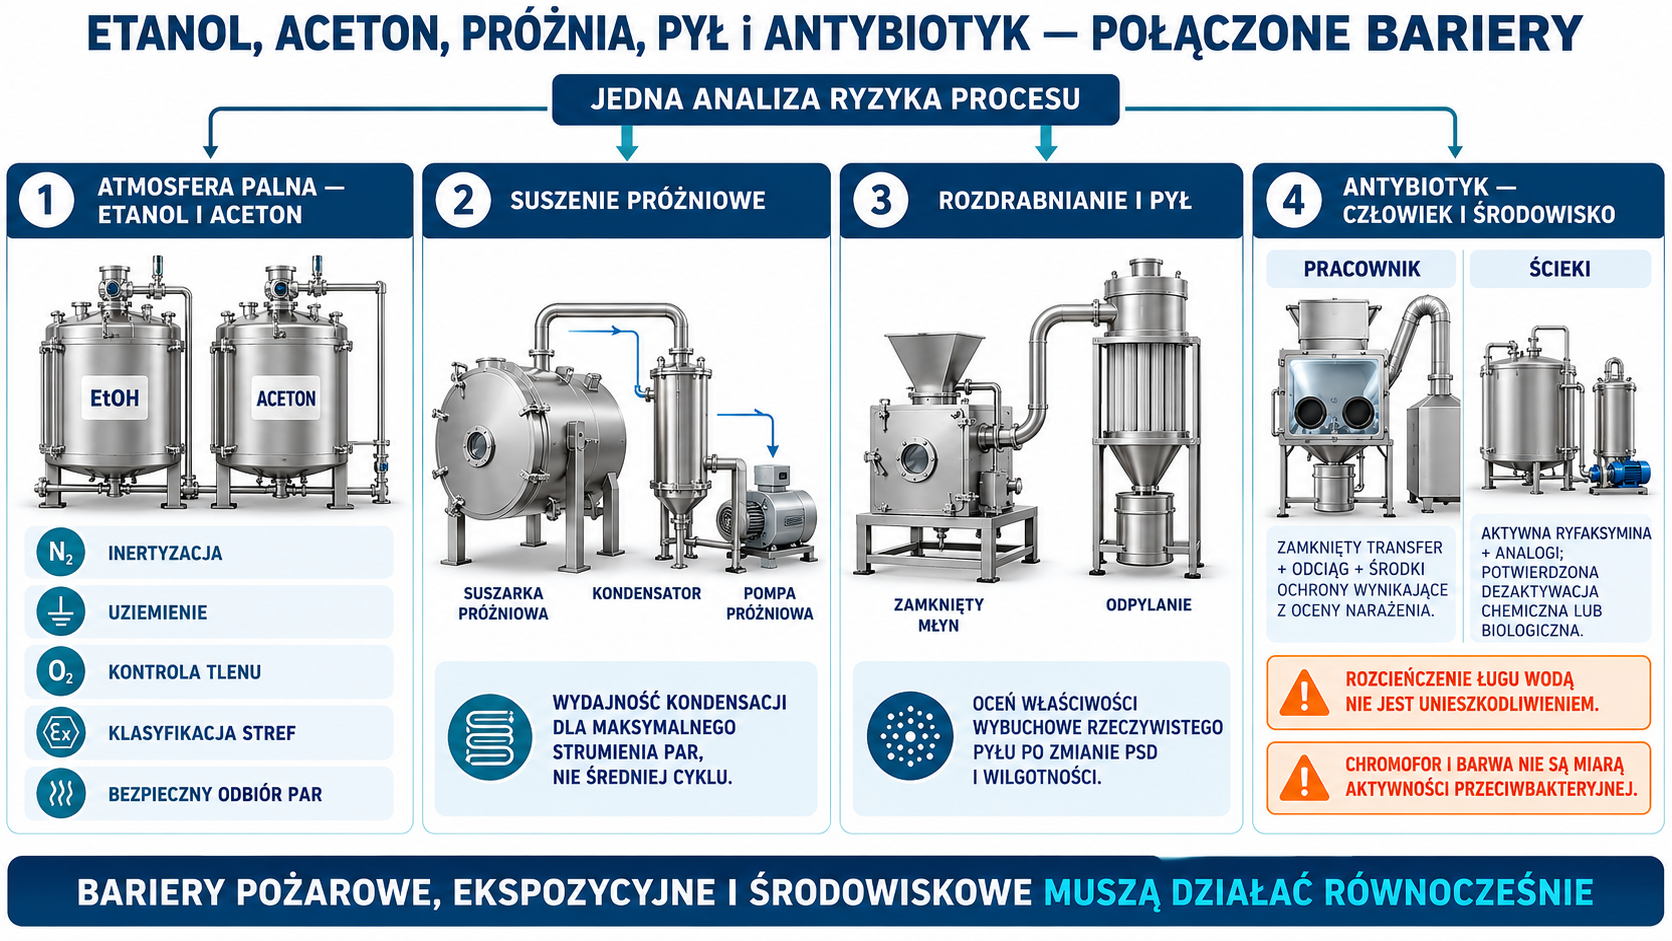
Etanol i aceton tworzą atmosfery palne. Inertyzacja, uziemienie, kontrola tlenu, klasyfikacja stref i bezpieczny odbiór par są barierami podstawowymi. Suszenie próżniowe przenosi pary do kondensatora i pompy; wydajność kondensacji trzeba dobrać do maksymalnego strumienia, a nie średniej całego cyklu. Rozdrabnianie wymaga oceny właściwości wybuchowych rzeczywistego pyłu ryfaksyminy, w tym po zmianie PSD i wilgotności.
Ryfaksymina jest antybiotykiem, więc containment ma również wymiar środowiskowy i antymikrobowy. Ocena narażenia pracowników ustala zamknięcie transferu, odciąg i środki ochrony, natomiast ocena ścieków powinna objąć aktywny związek oraz analogi. Rozcieńczenie ługu wodą nie jest unieszkodliwieniem. Skuteczność dezaktywacji trzeba potwierdzić chemicznie lub biologicznie, uwzględniając, że chromofor i barwa nie są miarą aktywności przeciwbakteryjnej.
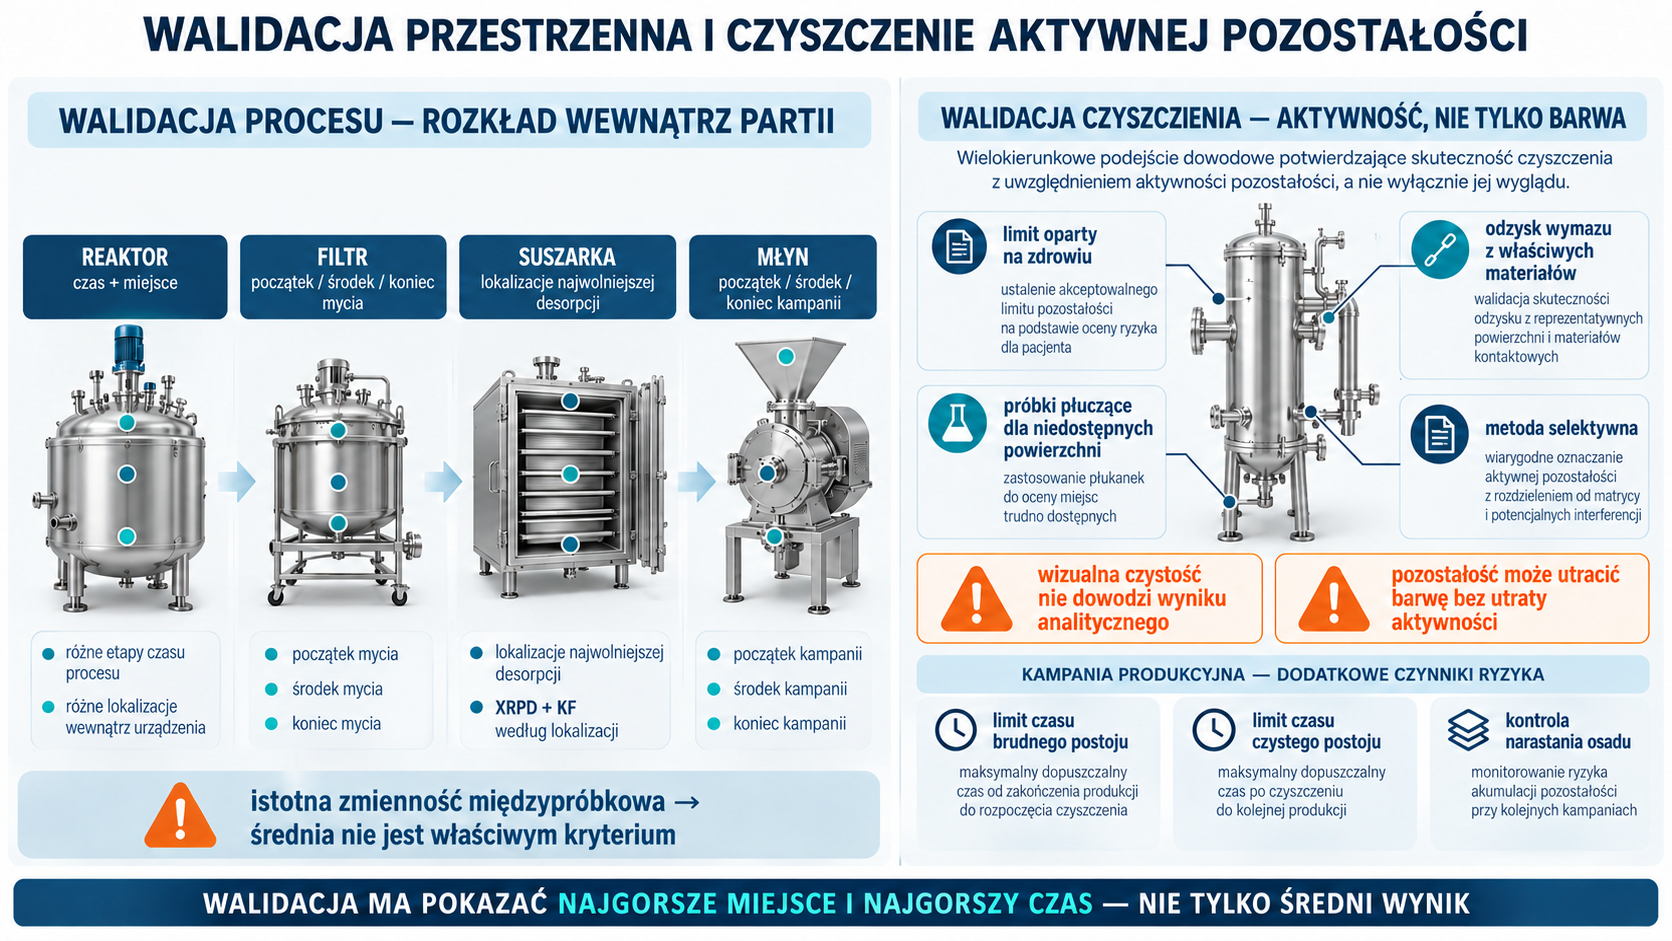
Walidacja procesu powinna śledzić nie tylko wynik końcowy, ale rozkład wewnątrz partii. Dla reakcji potrzebne są reprezentatywne próbki czasu i miejsca; dla filtra — początek, środek i koniec mycia; dla suszarki — lokalizacje o spodziewanej najwolniejszej desorpcji; dla młyna — początek, środek i koniec kampanii. Jeżeli XRPD lub KF ma istotną zmienność międzypróbkową, średnia nie jest właściwym kryterium.
Walidacja czyszczenia musi odpowiadać realnej rozpuszczalności osadu. Intensywna barwa pomaga znaleźć martwe strefy, ale wizualna czystość nie dowodzi wyniku analitycznego, a pozostałość może utracić barwę bez utraty aktywności. Limit oparty na zdrowiu, odzysk wymazu z właściwych materiałów, próbki płuczące dla niedostępnych powierzchni i metoda selektywna składają się na jeden dowód. Kampanijność wymaga limitu czasu brudnego i czystego postoju oraz kontroli narastania osadu.
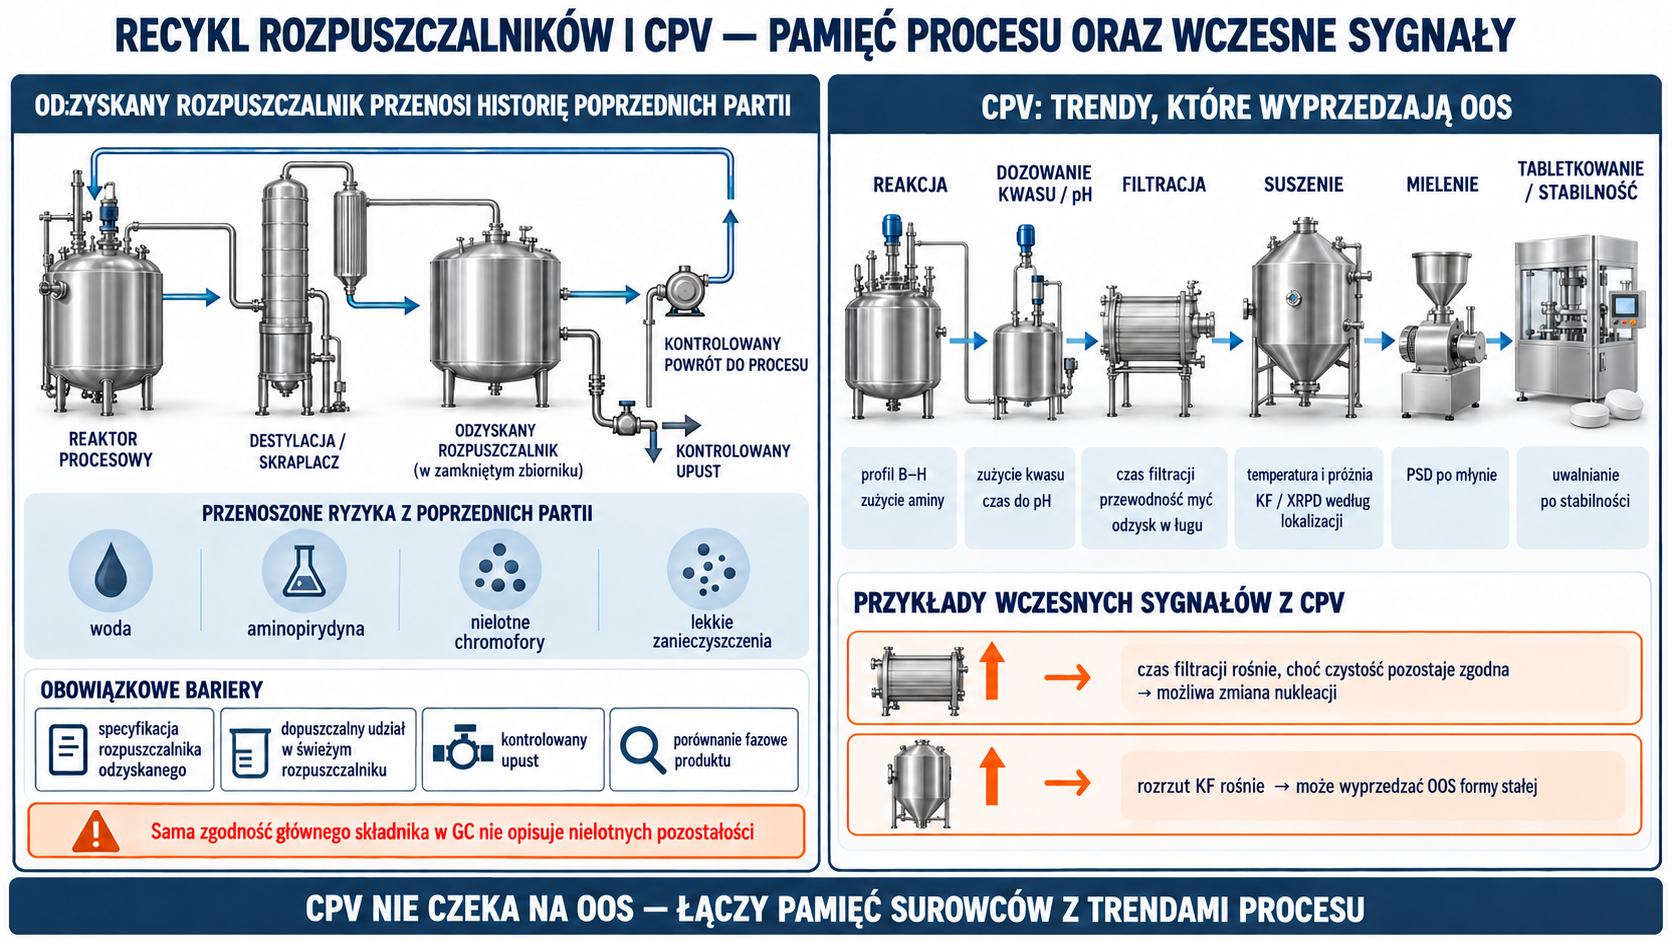
Odzysk rozpuszczalników może zmniejszyć ślad środowiskowy, ale wprowadza pamięć procesu. Etanol z recyklu może gromadzić wodę, aminopirydynę i nielotne chromofory; aceton — wodę oraz lekkie zanieczyszczenia. Specyfikacja odzyskanego rozpuszczalnika, dopuszczalny udział, kontrolowany upust i porównanie fazowe produktu są potrzebne przed użyciem. Sam wynik GC głównego składnika nie opisuje wszystkich nielotnych pozostałości.
Ciągła weryfikacja procesu powinna trendować co najmniej: profil B–H, zużycie aminy i kwasu, czas osiągnięcia pH, czas filtracji, przewodność kolejnych myć, odzysk w ługu, temperaturę i próżnię suszenia, KF/XRPD według lokalizacji, PSD po młynie oraz uwalnianie po stabilności. Wzrost czasu filtracji przy jeszcze zgodnej czystości może być pierwszym sygnałem zmiany nukleacji; wzrost rozrzutu KF może wyprzedzać OOS formy stałej.
11. Dochodzenia odchylenia i synteza strategii kontroli
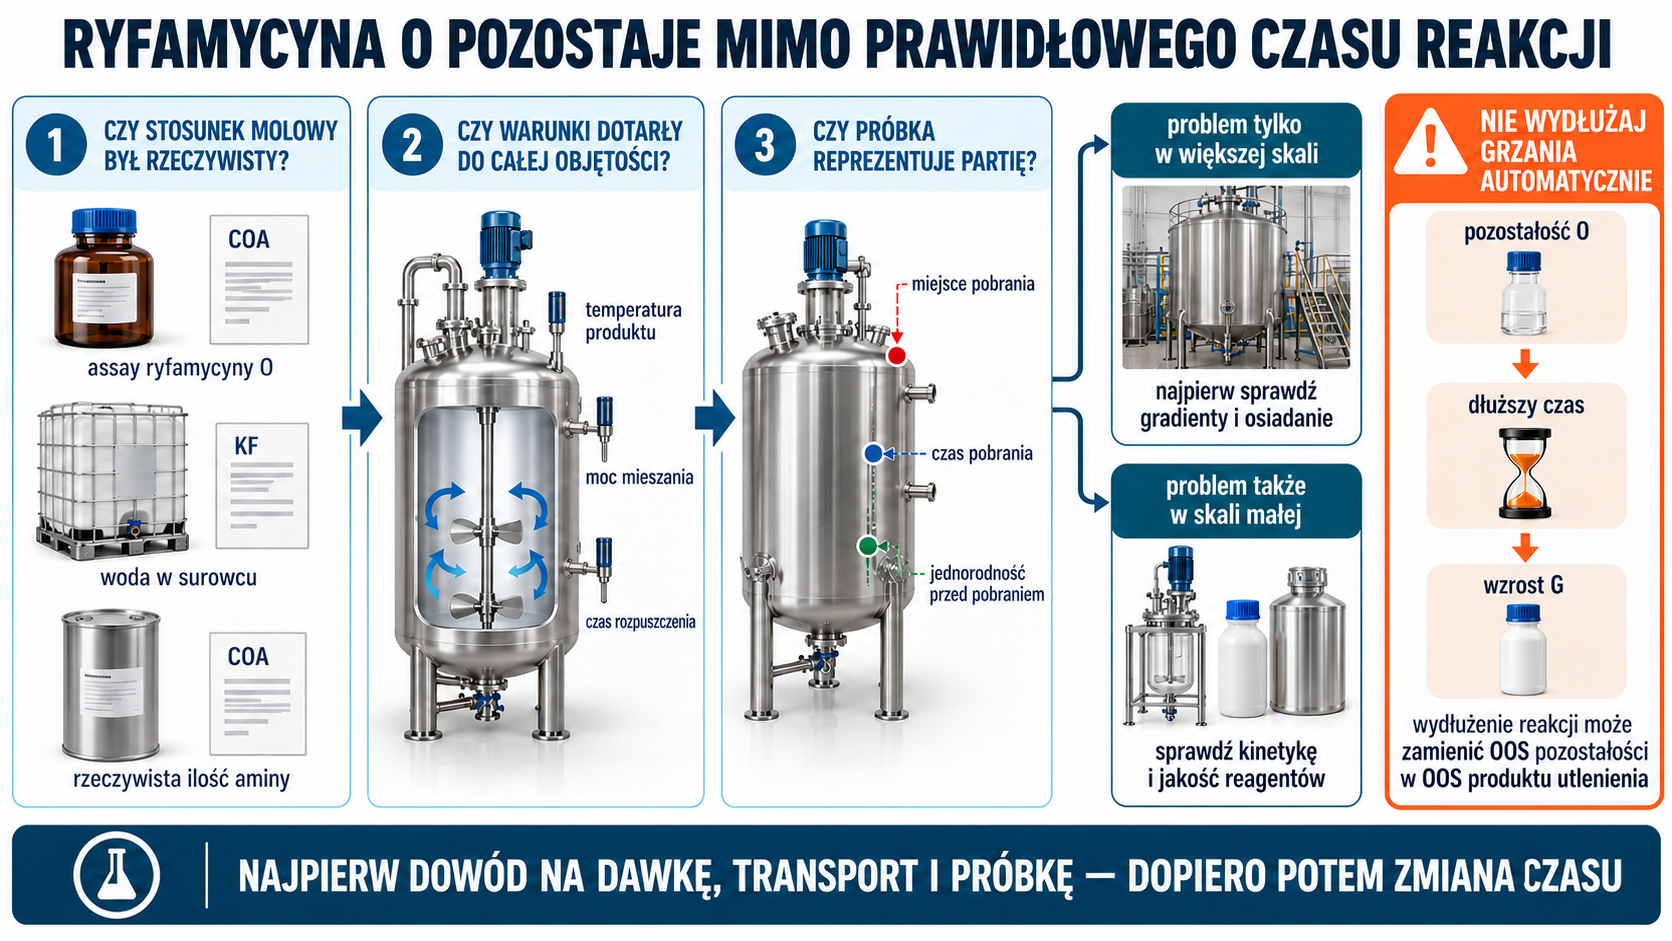
Pozostała ryfamycyna O przy prawidłowym czasie reakcji
Najpierw weryfikuje się assay i wodę ryfamycyny O oraz rzeczywisty stosunek molowy aminy. Następnie porównuje temperaturę produktu, moc mieszania, czas rozpuszczenia i reprezentatywność próbki. Jeśli problem występuje tylko w większej skali, prawdopodobne są gradienty i osiadanie, nie nagła zmiana kinetyki cząsteczki. Dalsze grzanie można rozważyć dopiero po sprawdzeniu trendu G, bo wydłużenie czasu może zamienić OOS F w OOS utlenionego produktu.
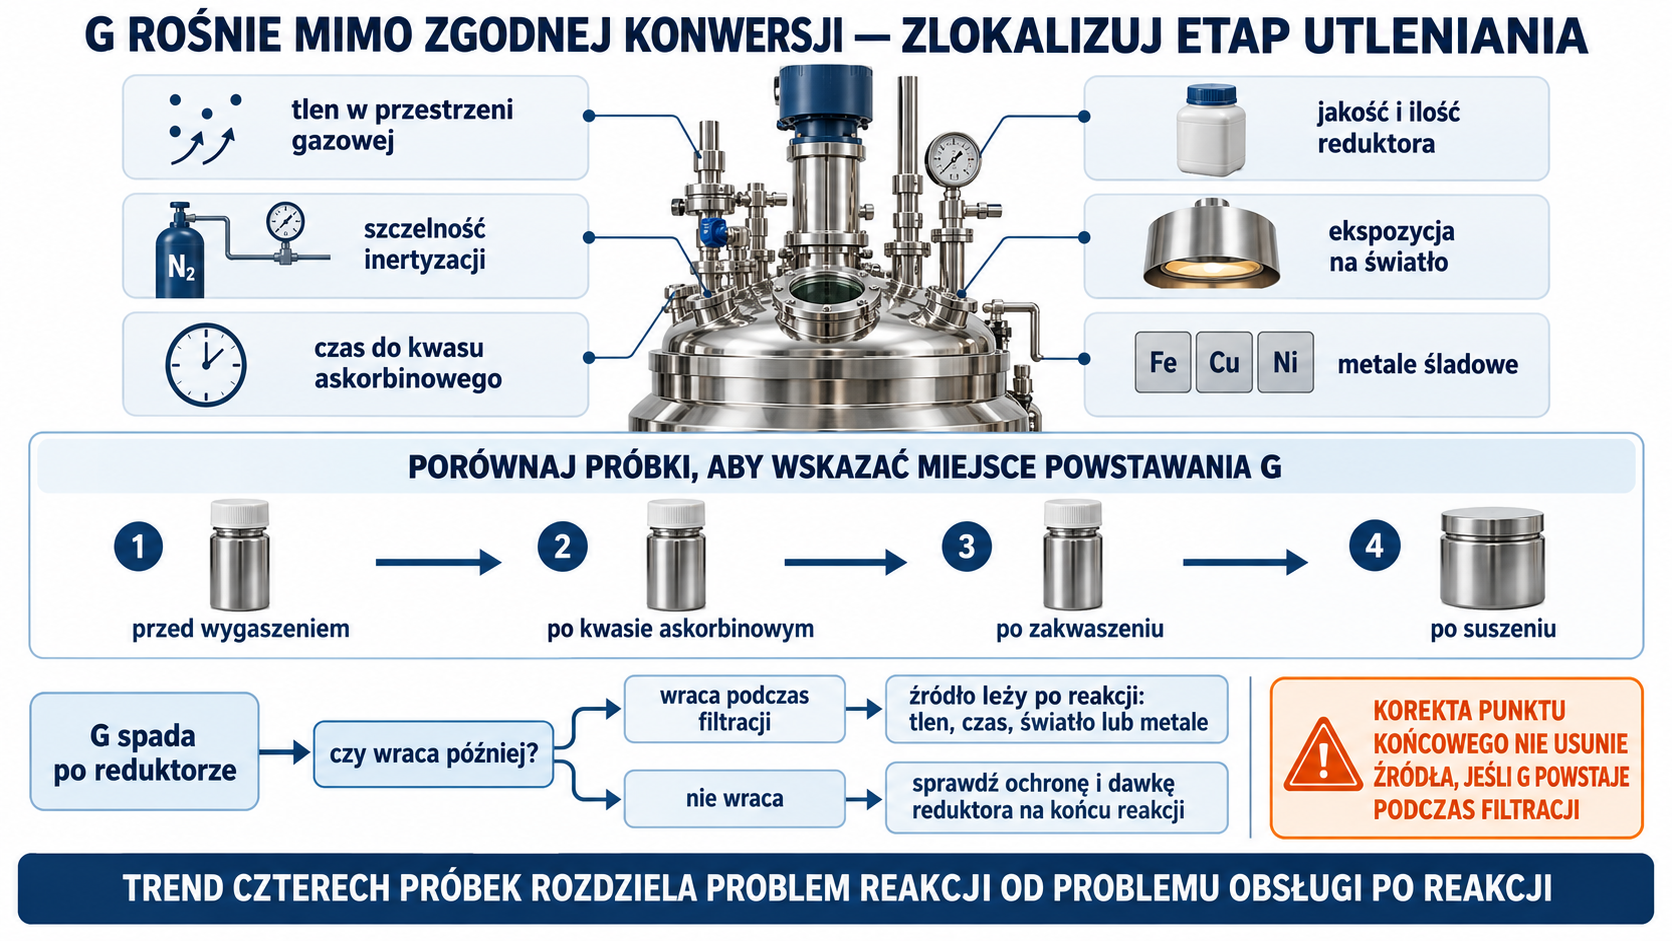
Wzrost G mimo zgodnej konwersji
Badanie obejmuje tlen w przestrzeni gazowej, szczelność inertyzacji, czas między końcem reakcji a kwasem askorbinowym, jakość i ilość reduktora, światło oraz metale śladowe. Porównanie próbek przed wygaszeniem, po kwasie askorbinowym, po zakwaszeniu i po suszeniu lokalizuje etap. Jeżeli G spada po reduktorze, a wraca podczas filtracji, korekta punktu końcowego reakcji nie rozwiąże źródła.
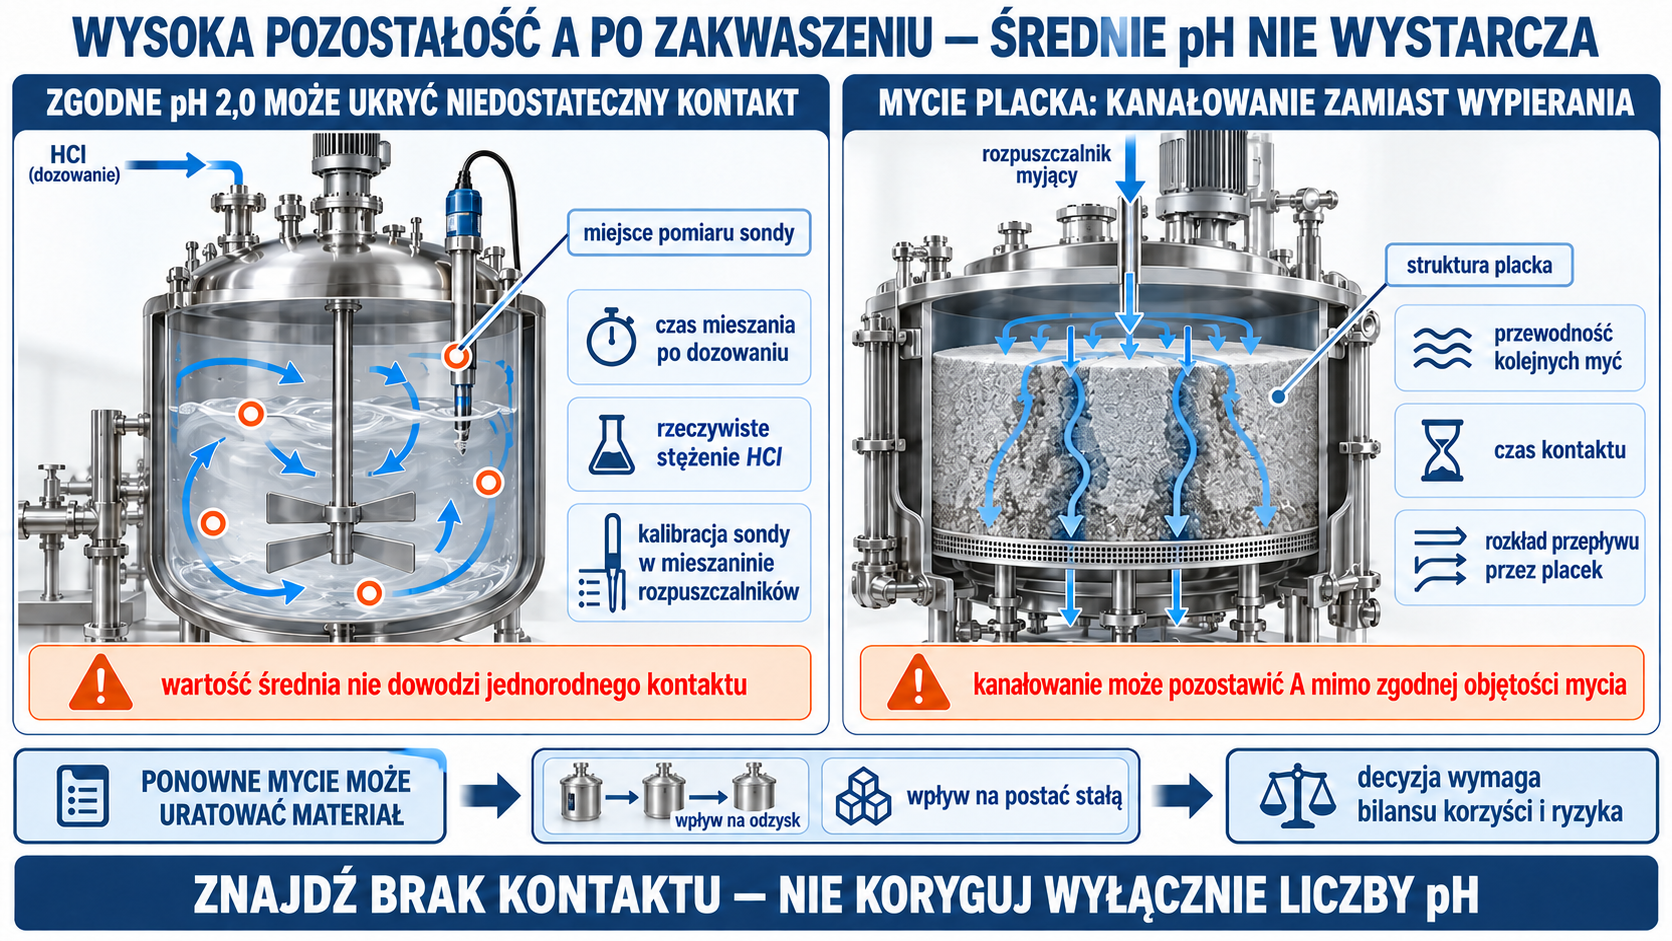
Wysoka pozostałość A po zakwaszeniu
Średnie pH 2,0 może być zgodne przy niedostatecznym czasie kontaktu albo kanałowym myciu placka. Trzeba sprawdzić kalibrację sondy w mieszaninie rozpuszczalników, miejsce pomiaru, czas mieszania po dozowaniu, stężenie HCl, przewodność myć i strukturę placka. Ponowne mycie może uratować materiał, ale jego wpływ na odzysk i postać stałą wymaga oceny.
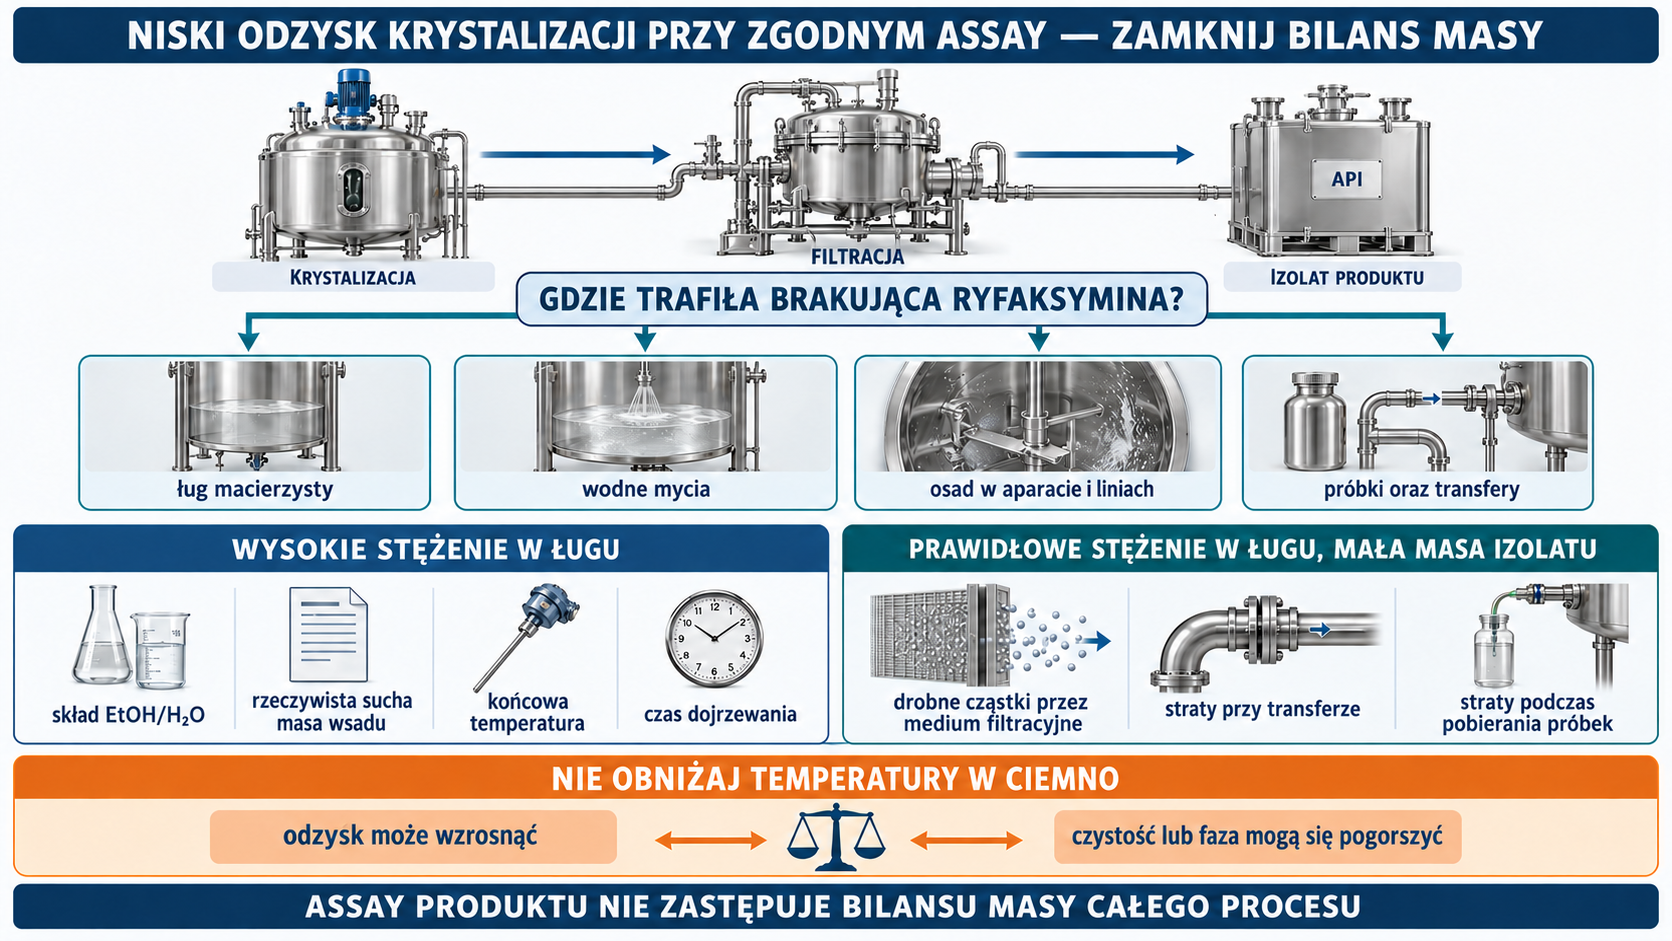
Niski odzysk krystalizacji przy zgodnym assay produktu
Bilansuje się ryfaksyminę w ługu, wodnych myciach, osadzie aparatu i próbkach. Wysokie stężenie w ługu kieruje uwagę na skład EtOH/H₂O, rzeczywistą suchą masę wsadu, końcową temperaturę i czas dojrzewania. Prawidłowe stężenie w ługu przy małej masie izolatu wskazuje na utratę drobnych cząstek przez medium filtracyjne, transfer lub pobieranie próbek. Nie należy obniżać temperatury w ciemno: może zwiększyć odzysk kosztem czystości i innej fazy.
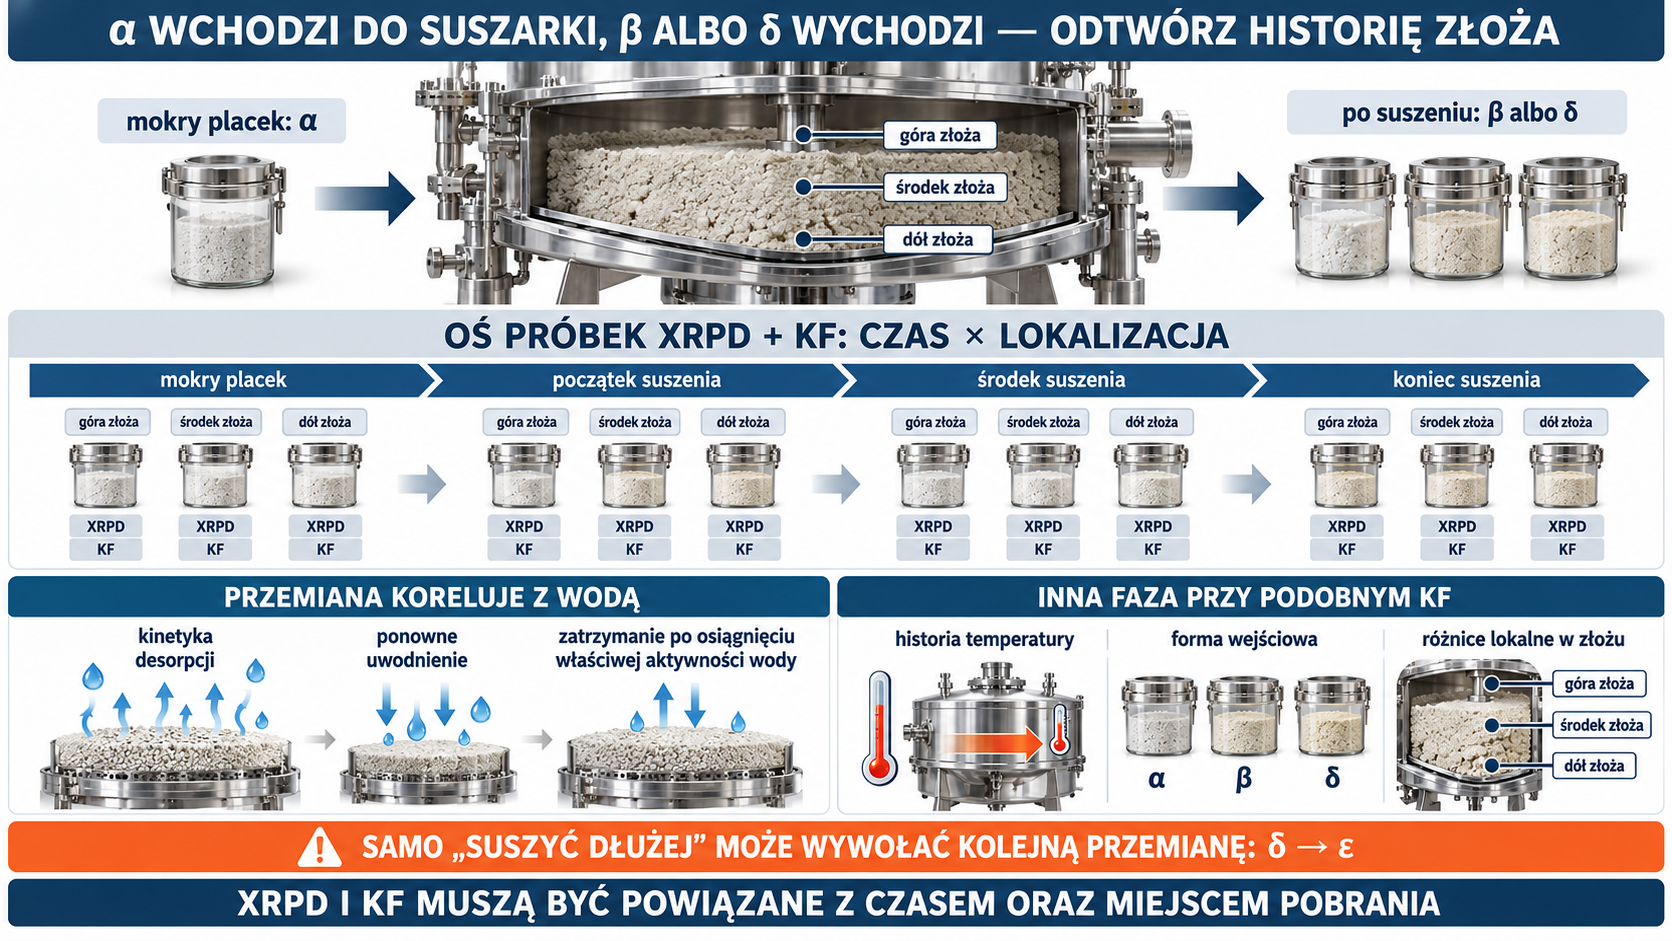
α na wejściu do suszarki, β albo δ na wyjściu
Tworzy się oś XRPD/KF od mokrego placka przez kolejne punkty suszenia i lokalizacje złoża. Jeżeli przemiana koreluje z wodą i zatrzymuje się po osiągnięciu odpowiedniej aktywności, problemem jest kinetyka desorpcji lub ponowne uwodnienie. Jeżeli przy podobnym KF pojawia się inny wzór, znaczenie ma historia temperatury i forma wejściowa. Samo „suszyć dłużej” może doprowadzić do kolejnej przemiany, w tym δ→ε.
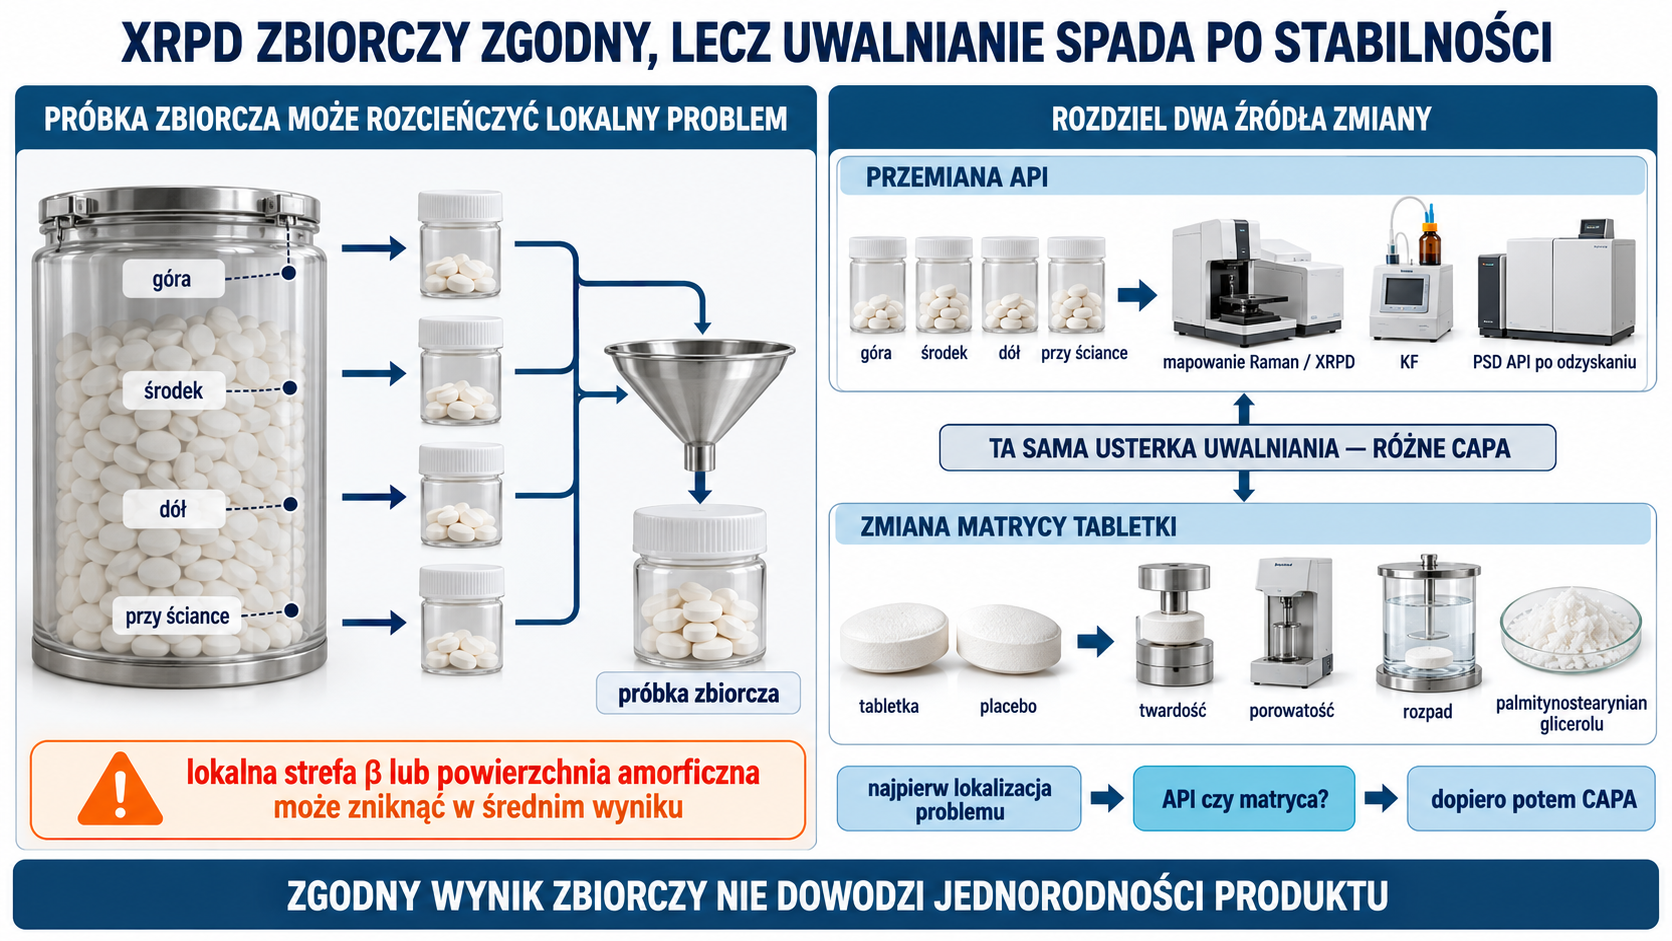
Zgodny XRPD zbiorczy, ale spadek uwalniania po stabilności
Próbka zbiorcza może rozcieńczać niejednorodną strefę β albo amorficznej powierzchni. Bada się tabletki z różnych miejsc pojemnika, mapowanie Raman/XRPD, KF, twardość, porowatość, rozpad i PSD API po odzyskaniu. Równolegle porównuje się placebo i zachowanie palmitynostearynianu glicerolu. Dopiero rozdzielenie przemiany API od zmiany matrycy pozwala ustalić CAPA.
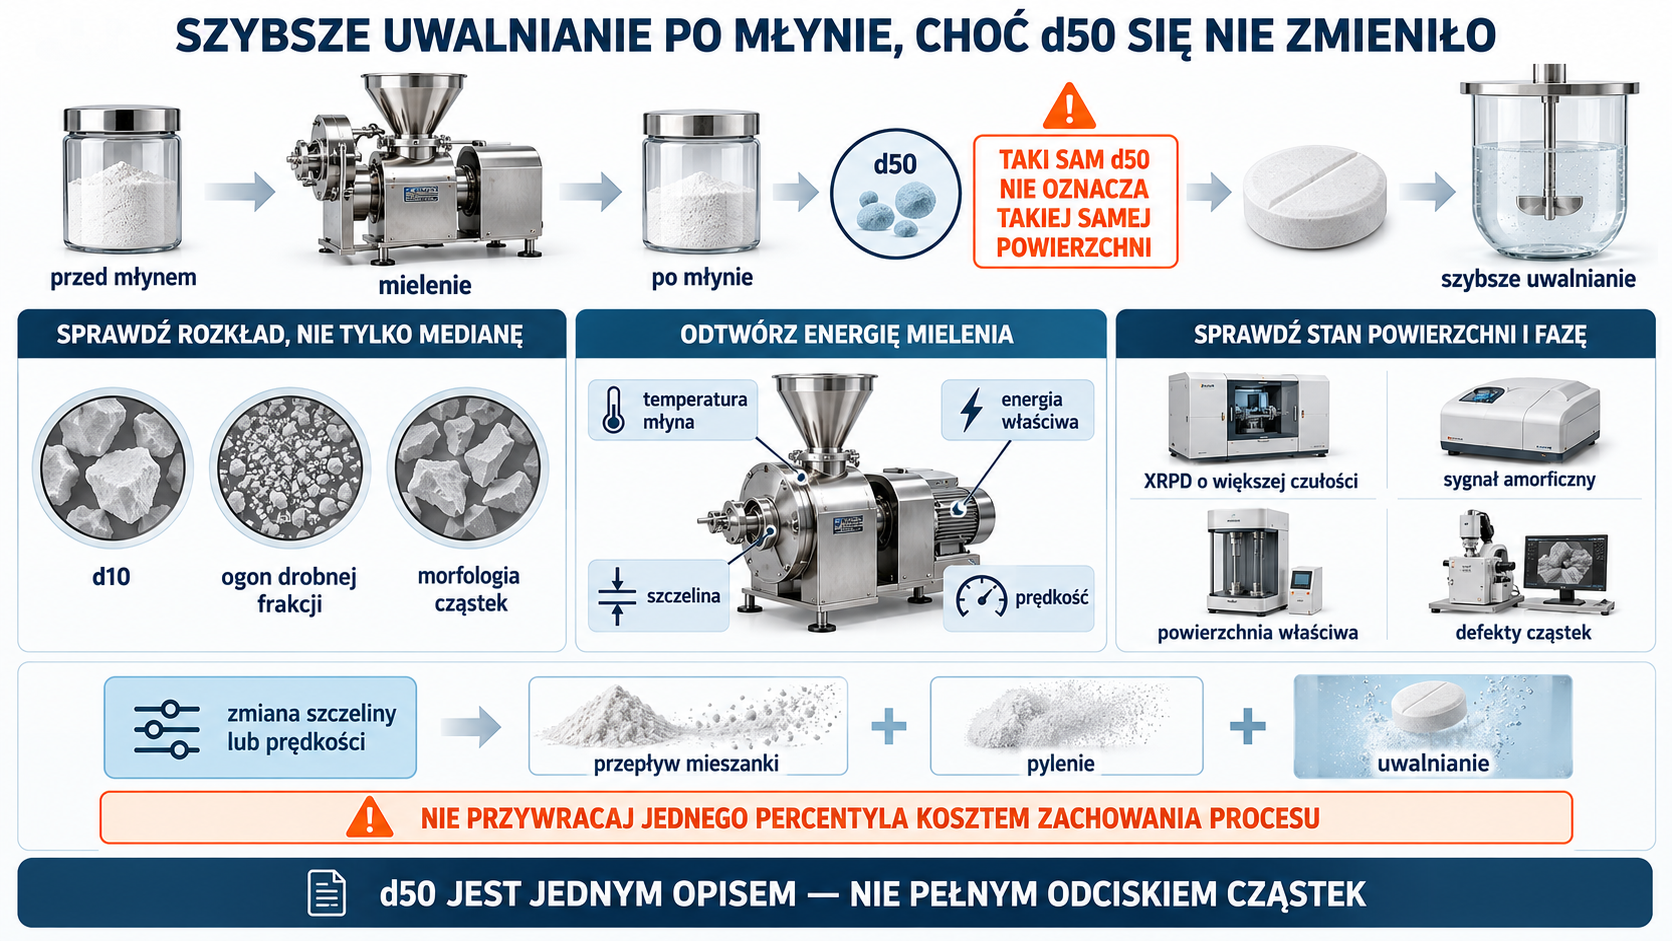
Po młynie pojawia się szybsze uwalnianie bez zmiany d50
Należy porównać d10 i ogon drobnej frakcji, morfologię, temperaturę młyna, energię właściwą, XRPD o większej czułości i sygnał amorficzny. Identyczne d50 nie wyklucza wzrostu powierzchni właściwej ani defektów. Zmiana szczeliny lub prędkości młyna powinna być oceniana wraz z wpływem na przepływ mieszanki i pylenie, a nie tylko przez przywrócenie jednego percentyla.
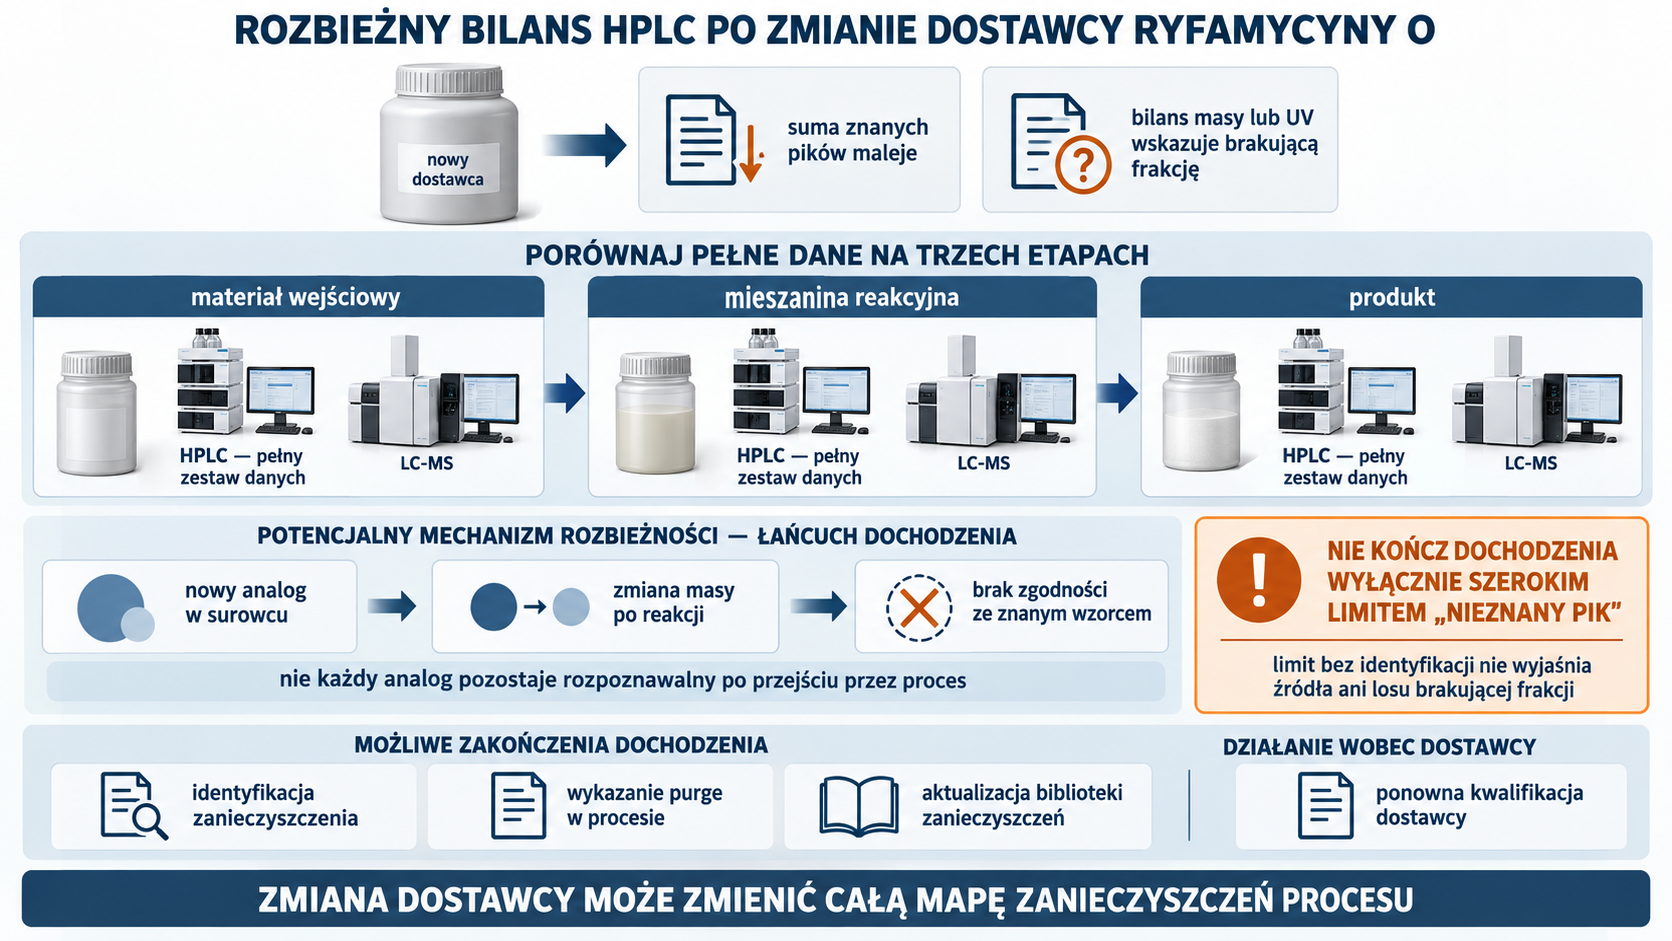
Rozbieżny bilans HPLC po zmianie dostawcy ryfamycyny O
Jeżeli suma znanych pików maleje, a bilans masy lub UV wskazuje brakującą frakcję, porównuje się pełne chromatogramy i LC-MS materiału wejściowego, mieszaniny reakcyjnej oraz produktu. Nowy analog może zmieniać masę po reakcji i nie odpowiadać znanemu wzorcowi. Dochodzenie powinno zakończyć się identyfikacją lub wykazaniem purge, aktualizacją biblioteki zanieczyszczeń i ponowną kwalifikacją dostawcy, nie jedynie dodaniem szerokiego limitu „nieznany pik”.
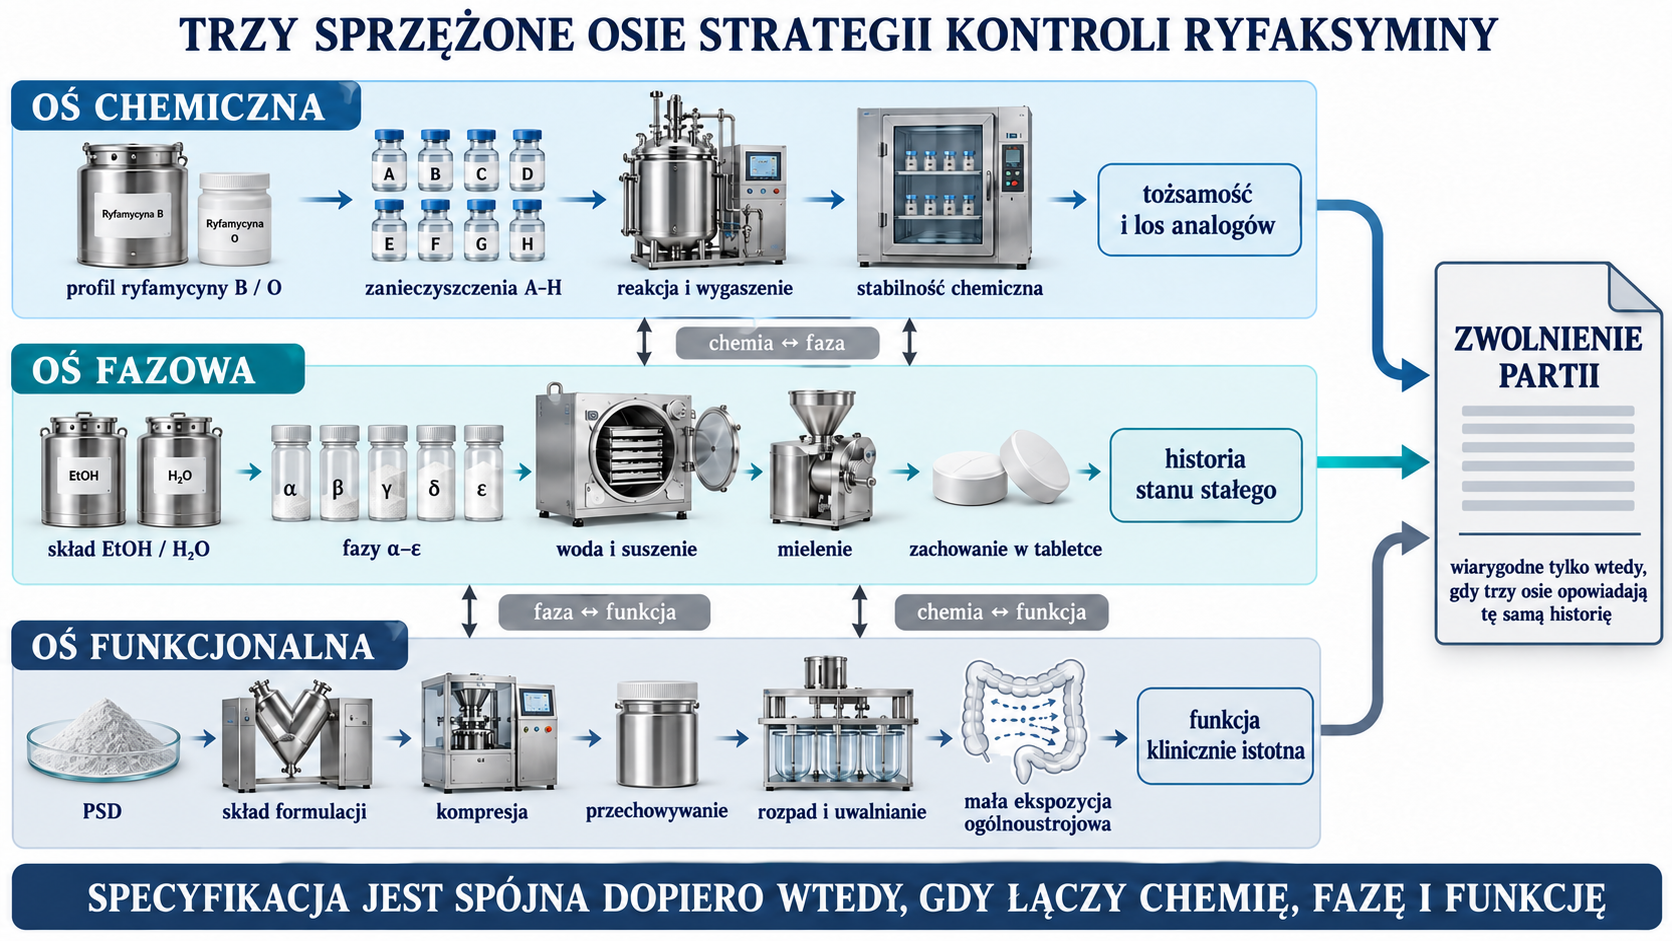
Ryfaksymina pokazuje, że spójna strategia kontroli ma trzy sprzężone osie. Oś chemiczna prowadzi od profilu ryfamycyny B/O przez A–H do stabilności. Oś fazowa prowadzi od składu EtOH/H₂O przez α–ε, wodę i mielenie do zachowania w tabletce. Oś funkcjonalna łączy PSD, skład formulacji, kompresję i przechowywanie z rozpadem, uwalnianiem oraz utrzymaniem małej ekspozycji ogólnoustrojowej. Zwolnienie partii jest wiarygodne dopiero wtedy, gdy te osie opowiadają tę samą historię.
Źródła
- XIFAXAN — aktualna pełna informacja o produkcie
- Improvement of industry-applied rifamycin B-producing strain, Amycolatopsis mediterranei, by rational screening
- Improvement of rifamycins production by Amycolatopsis mediterranei in batch and fed-batch cultures
- US3847903A — Method for extracting and isolating rifamycin O from fermentation broths
- US4431735A — Biological process for the preparation of rifamycin derivatives
- EP1557421B1 — Polymorphous form of rifaximin as antibiotic
- US9150590B2 — Process for the synthesis of rifaximin and a pseudocrystalline form
- US8518949B2 — Polymorphous forms δ and ε of rifaximin
- Crystal forms of rifaximin and their effect on pharmaceutical properties
- The structure–property relationship of four crystal forms of rifaximin
- Highly Polymorphic Materials and Dissolution Behaviour: The Peculiar Case of Rifaximin
- Impact of crystal polymorphism on the systemic bioavailability of rifaximin in healthy volunteers
- Development and Validation of a Discriminatory Dissolution Method for Rifaximin Products
- Effect of glyceryl palmitostearate, manufacturing method and stability on rifaximin tablets
- ICH Q7 — Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients
- ICH Q11 — Development and Manufacture of Drug Substances
- ICH Q6A — Specifications for New Drug Substances and Products
- ICH Q3A(R2) — Impurities in New Drug Substances
- ICH Q3C(R9) — Residual Solvents