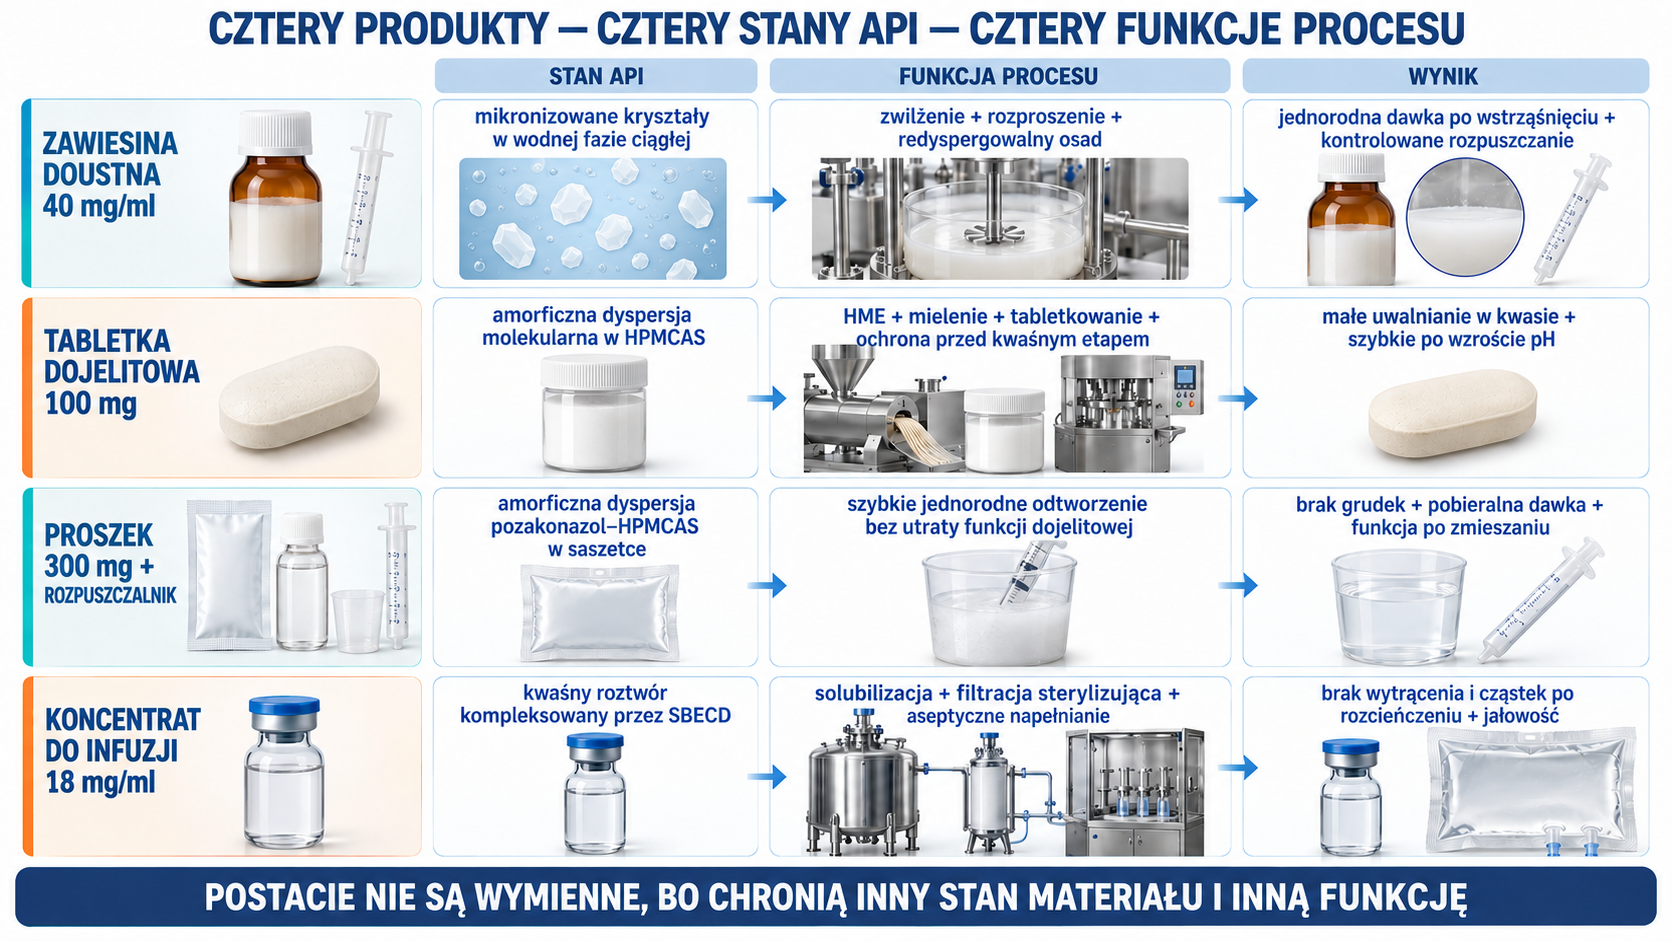
Pozakonazol jest dobrym przykładem substancji, dla której słowo „formulacja” oznacza cztery odmienne zadania technologiczne. W klasycznej zawiesinie doustnej mikronizowane kryształy trzeba zwilżyć, utrzymać w redyspergowalnym osadzie i odmierzyć z wielodawkowej butelki. W tabletce dojelitowej krystaliczne API przeprowadza się w amorficzną dyspersję stałą z octanobursztynianem hypromelozy (HPMCAS), wytwarzaną przez ekstruzję na gorąco. Proszek do sporządzania zawiesiny dojelitowej także zawiera amorficzny pozakonazol rozproszony w HPMCAS, ale jest jednorazową zawartością saszetki mieszaną z osobnym, złożonym rozpuszczalnikiem. Koncentrat do infuzji omija rozpuszczanie w przewodzie pokarmowym: utrzymuje 18 mg/ml API w kwaśnym roztworze dzięki 400 mg/ml sulfobutylobetadeksu sodowego, a po rozcieńczeniu musi pozostać klarowny, jałowy i zgodny z zestawem do podania.

Wspólnym początkiem jest syntetyczna, czterocentrowa stereochemicznie cząsteczka o konfiguracji (3R,5R,1S,2S). Publiczny raport pierwotnego Noxafilu podaje trzyetapową syntezę z handlowych materiałów, formę krystaliczną I i mikronizację, ale nie ujawnia nastaw zatwierdzonego procesu API. Dlatego część chemiczna poniżej rekonstruuje dobrze opisaną, późniejszą rodzinę patentową: dwie chiralne gałęzie powstają osobno, następnie fenolan jednej wypiera grupę sulfonianową drugiej, a końcowa hydrogenoliza odsłania alkohol pozakonazolu. Jest to rzeczywisty, liczbowy przykład przemysłowej logiki procesu, nie deklaracja, że w ten sposób pracuje obecny producent Noxafilu.

Najważniejszą lekcją nie jest sama słaba rozpuszczalność. W każdej prezentacji trzeba kontrolować inny stan API: kryształ w wodnej zawiesinie, szklistą dyspersję w polimerze, szybko odtwarzaną dyspersję dojelitową albo kompleks w sterylnym roztworze. Te postacie nie są wymienne. Aktualna informacja EMA wprost rozdziela zawiesinę 40 mg/ml, tabletkę dojelitową, proszek z rozpuszczalnikiem i koncentrat do infuzji; odmienne są skład, zachowanie po podaniu, urządzenie dozujące, trwałość po przygotowaniu oraz funkcjonalne krytyczne atrybuty jakości (CQA).
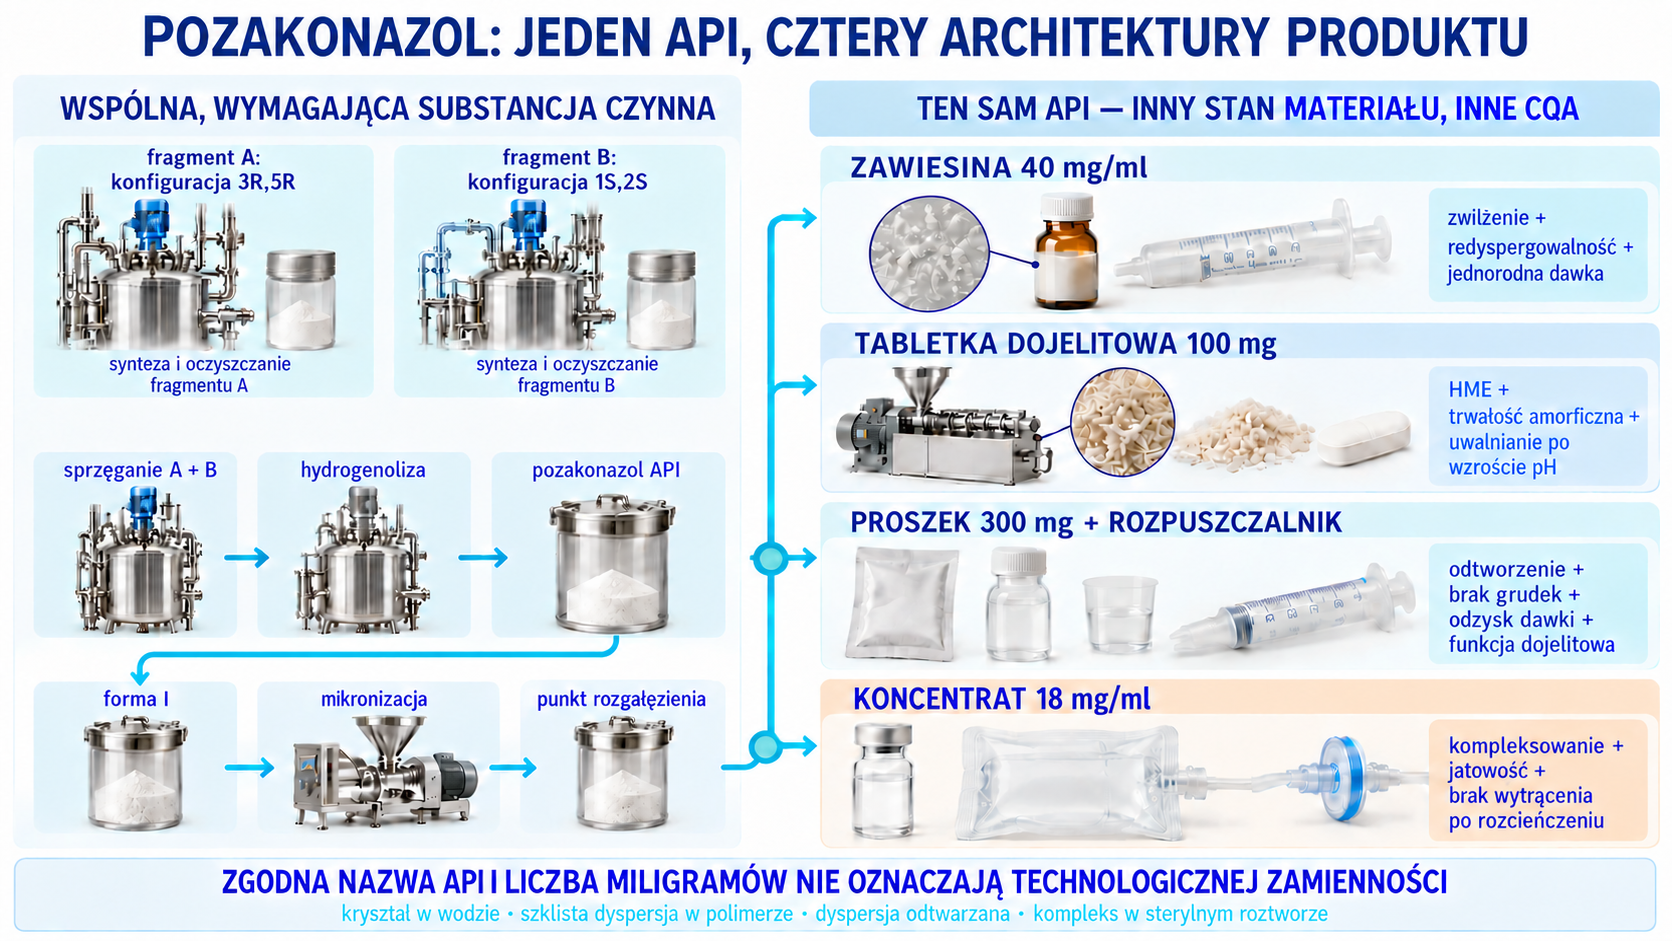
Dwie chiralne gałęzie o konfiguracjach 3R,5R i 1S,2S zbiegają się w sprzęganiu i hydrogenolizie do pozakonazolu, którego forma I po mikronizacji trafia do czterech odmiennych architektur: redyspergowalnej zawiesiny kryształów, amorficznej tabletki HME, proszku odtwarzanego osobnym rozpuszczalnikiem albo sterylnego koncentratu kompleksowanego SBECD i rozcieńczanego przed użyciem.

1. Co jest potwierdzone, a co pozostaje rekonstrukcją

Cząsteczka i cztery centra stereogeniczne

Pozakonazol ma wzór C₃₇H₄₂F₂N₈O₄ i masę molową 700,8 g/mol. Zawiera difluorofenylowy pierścień połączony z tetrahydrofuranem, dwie jednostki 1,2,4-triazolowe, piperazynę, dwa pierścienie fenylowe i drugorzędowy alkohol w bocznym łańcuchu. Cztery centra stereogeniczne są zapisane w nazwie jako (3R,5R) w części tetrahydrofuranowej oraz (1S,2S) w części hydroksyalkilowej. Zmiana jednego centrum nie daje innego polimorfu, lecz stereoizomer o tej samej masie cząsteczkowej i bardzo podobnych właściwościach chromatograficznych.

Cząsteczka jest słabą zasadą, jest lipofilowa i praktycznie nierozpuszczalna w wodzie w zakresie zbliżonym do fizjologicznego. Samo oznaczenie 100,0% zawartości nie przewiduje więc szybkości rozpuszczania ani zachowania produktu. Znaczenie mają forma stała, powierzchnia, dyspersja w polimerze, stopień kompleksowania z cyklodekstryną i pH. Z tego powodu ta sama seria API może przejść chemiczne zwolnienie, a wymagać odmiennej oceny ryzyka u czterech odbiorców.
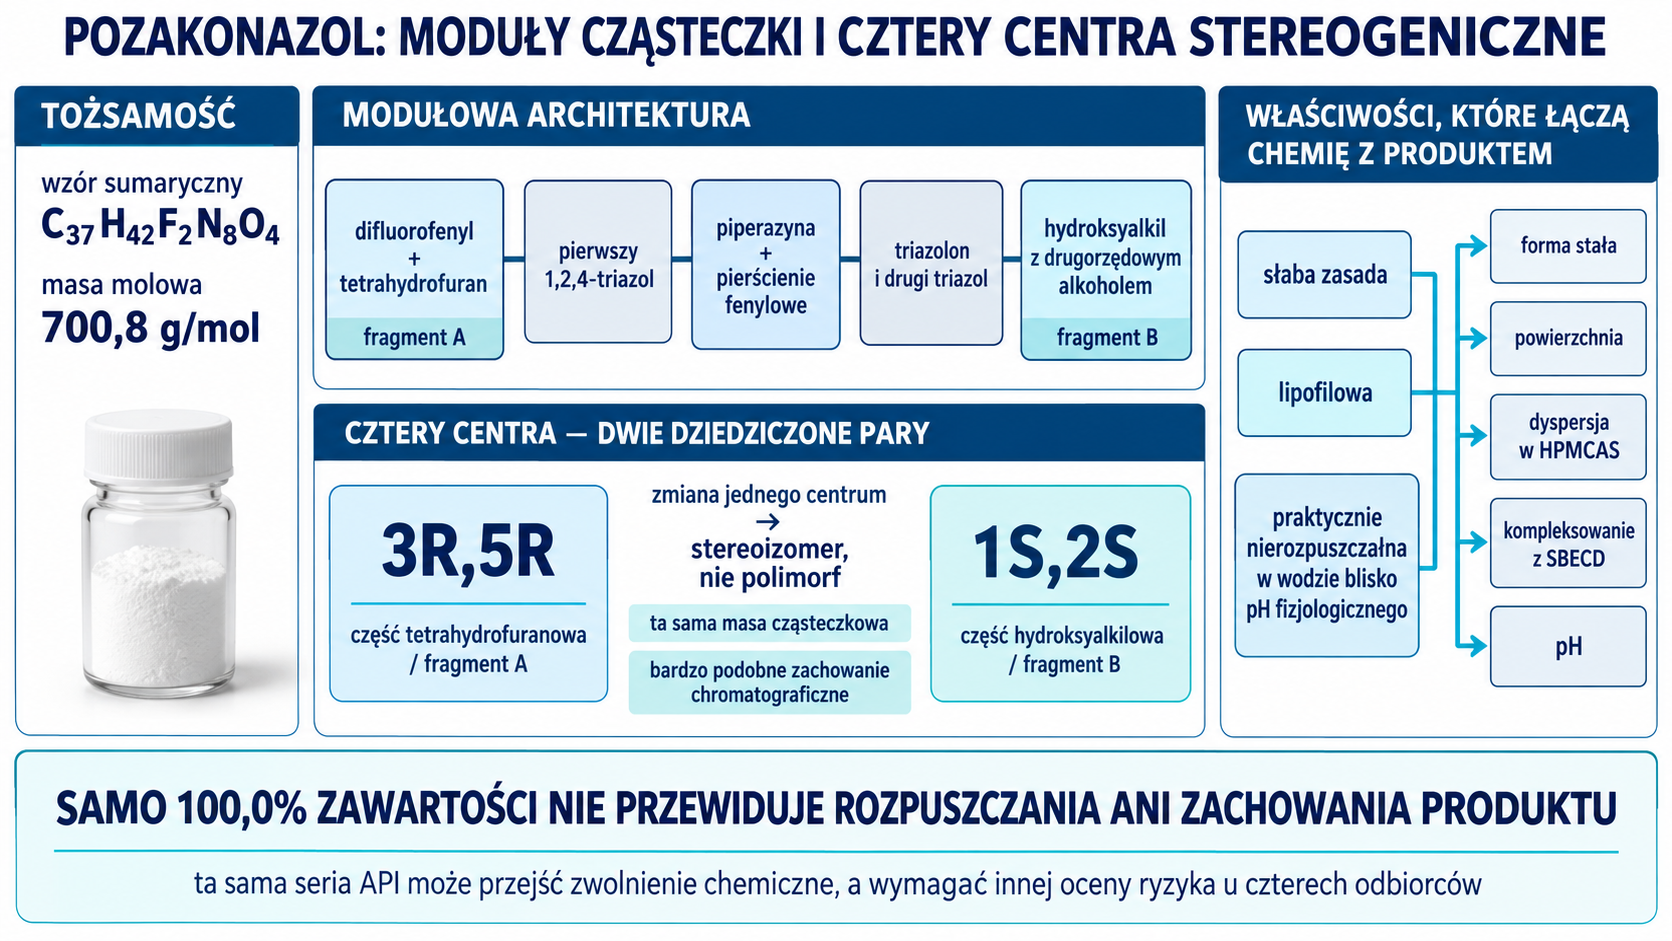
Pozakonazol o wzorze C₃₇H₄₂F₂N₈O₄ i masie 700,8 g/mol łączy moduł difluorofenylowo-tetrahydrofuranowy, dwa triazole, piperazynę, pierścienie fenylowe, triazolon i hydroksyalkil; centra 3R,5R pochodzą z fragmentu A, a 1S,2S z fragmentu B, natomiast słaba zasadowość, lipofilowość i mała rozpuszczalność wiążą chemię z formą stałą, powierzchnią, HPMCAS, SBECD i pH produktu.

Trzy poziomy dowodu

Poziom Co wiadomo Czego nie należy dopowiadać
konkretny produkt aktualny skład, moc, postać, opakowanie i warunki użycia z informacji EMA; proces HME tabletki, amorficzna dyspersja proszku i proces aseptyczny koncentratu z raportów EMA poufnych nastaw zatwierdzonej linii, jeśli raport ich nie publikuje
publiczna rodzina procesu masy, objętości, temperatury, czasy i wyniki przykładów patentowych syntezy oraz form stałych że patent jest identyczny z aktualnym procesem właściciela marki
wniosek inżynierski wymagane punkty pobierania próbek, bilans, analiza ryzyka, mechanizm awarii i propozycja kontroli statusu wymagania rejestracyjnego bez wskazania źródła

Pierwotny raport EMA dla zawiesiny podaje cztery centra chiralne, wyłączne otrzymywanie konfiguracji (R,R,S,S), trzy formy polimorficzne obserwowane w rozwoju, projekt procesu na formę I i kontrolę tej formy w specyfikacji. Podaje też, że API powstaje w trzech etapach z handlowych materiałów, a potem jest mikronizowane. Taki opis potwierdza strategię zatwierdzonego produktu, lecz nie pozwala odtworzyć chemii reaktora. Późniejsze patenty pokazują znacznie dłuższą drogę od prostszych surowców. Oba stwierdzenia nie są sprzeczne: „materiał wyjściowy” w dossier może być zaawansowanym, dobrze scharakteryzowanym fragmentem.
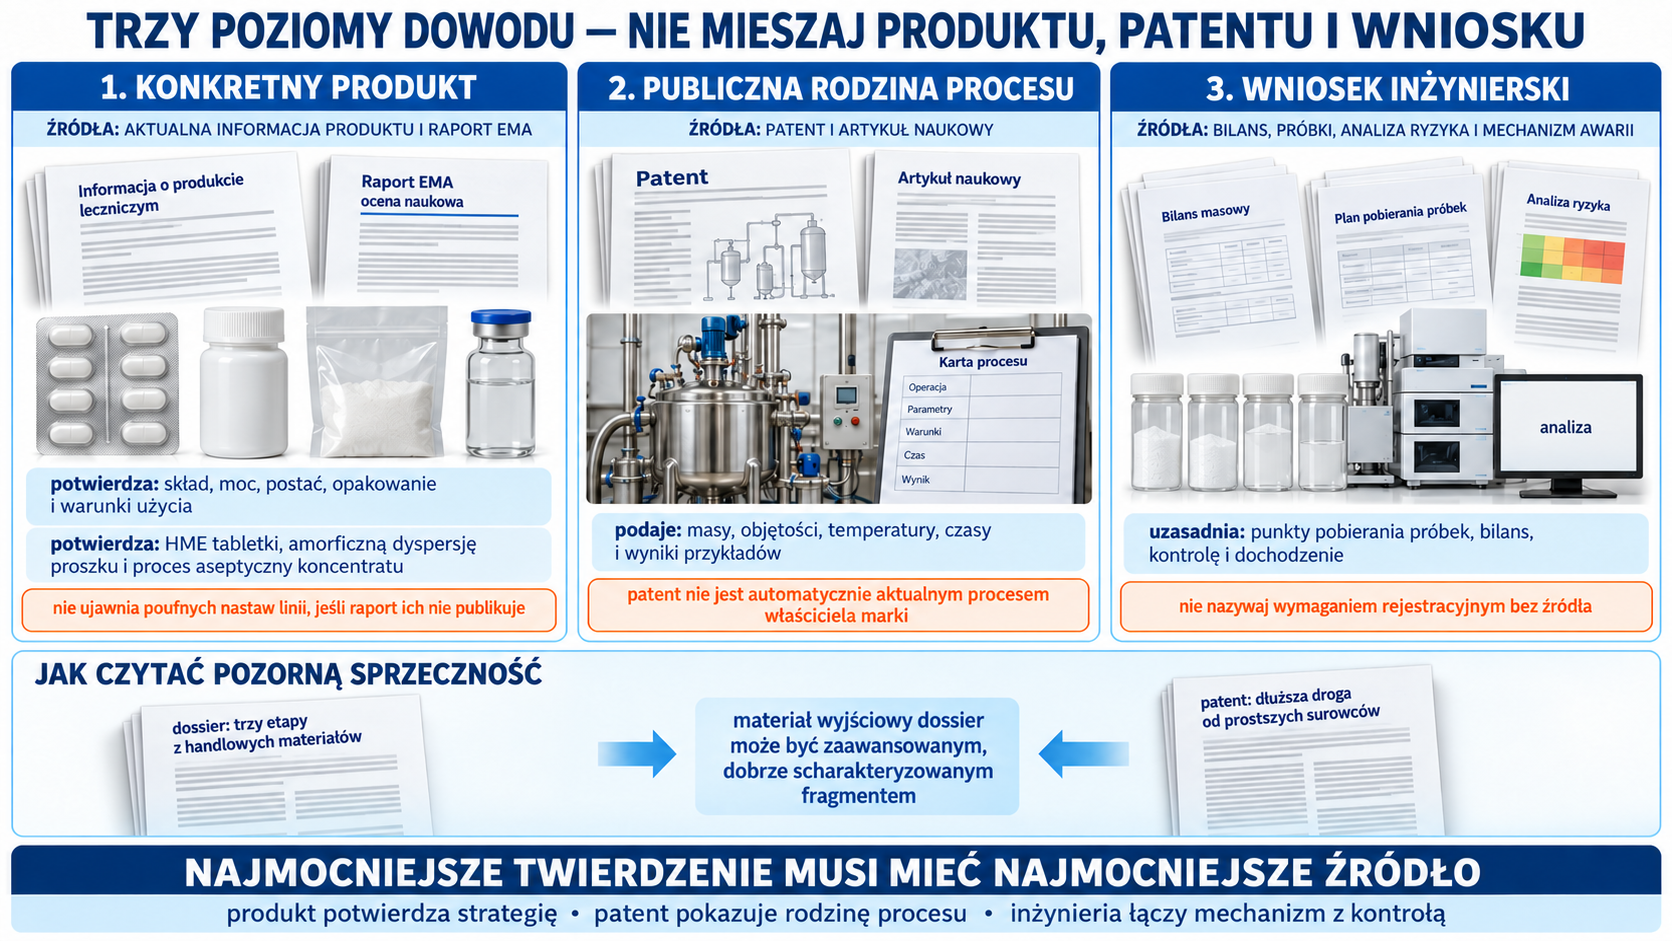
Informacja produktu i raport EMA potwierdzają skład, postać, opakowanie oraz ujawnione technologie konkretnego produktu; patent i artykuł pokazują publiczną rodzinę procesu, lecz nie dowodzą tożsamości z aktualną linią; bilans, próbki i analiza ryzyka wspierają wniosek inżynierski, którego nie wolno nazywać wymaganiem rejestracyjnym bez źródła.

Cztery produkty, cztery funkcje

Prezentacja Noxafilu Stan pozakonazolu podczas wytwarzania lub użycia Główna funkcja procesu Funkcjonalny wynik
zawiesina doustna 40 mg/ml mikronizowane kryształy w wodnej fazie ciągłej zwilżenie i redyspergowalna dyspersja jednorodna dawka po wstrząśnięciu i kontrolowane rozpuszczanie
tabletka dojelitowa 100 mg amorficzna dyspersja molekularna w HPMCAS HME, mielenie, tabletkowanie i ochrona przed kwaśnym etapem małe uwalnianie w kwasie, szybkie po wzroście pH
proszek do zawiesiny dojelitowej 300 mg amorficzna dyspersja pozakonazol–HPMCAS w saszetce szybkie, jednorodne odtworzenie bez utraty ochrony dojelitowej pobieralna dawka, brak grudek, funkcja w krótkim czasie po zmieszaniu
koncentrat do infuzji 18 mg/ml kwaśny roztwór kompleksowany przez SBECD solubilizacja, filtracja sterylizująca i aseptyczne napełnianie brak wytrącenia i cząstek po rozcieńczeniu oraz jałowość
Cztery prezentacje chronią inne stany i funkcje: zawiesina utrzymuje mikronizowane kryształy w redyspergowalnym osadzie, tabletka przeprowadza API w amorficzną dyspersję HPMCAS przez HME, proszek wymaga jednorodnego odtworzenia dyspersji bez utraty funkcji dojelitowej, a koncentrat utrzymuje kwaśny kompleks SBECD, który po sterylnym wytworzeniu nie może wytrącać się przy rozcieńczeniu.

2. Gałąź tetrahydrofuranowa: źródło konfiguracji 3R,5R

Od difluorobenzenu do substratu chiralnego

Rodzina WO2019077627A1 rozpoczyna tę gałąź od acylowania Friedla–Craftsa. W przykładzie 16 do 1,00 kg 1,3-difluorobenzenu, 0,95 kg bezwodnika bursztynowego i 8 l dichlorometanu w 0–5°C dodaje się porcjami AlCl₃. Po ogrzaniu do 35–40°C przez 3–4 h mieszaninę wygasza się na 10 kg lodu poniżej 20°C, dodaje 1 l HCl, rozdziela fazy i krystalizuje z 3 l toluenu. Wynikiem jest 1,35 kg kwasu 4-(2,4-difluorofenylo)-4-oksobutanowego o czystości 99% HPLC.

W przykładzie 17 grupa karbonylowa jest przekształcana w końcową grupę metylenową reakcją Wittiga. Na 1,00 kg kwasu przypada 2,20 kg bromku metylotrifenylofosfoniowego, 1,12 kg tert-butanolanu sodu i 10 l toluenu. Zasadę dodaje się w 10–15°C, reakcję prowadzi w 60–65°C przez 5 h, a po rozdziale zasadowej fazy wodnej produkt wytrąca się przez zakwaszenie do pH 2–3. Patent raportuje 0,95 kg kwasu 4-(2,4-difluorofenylo)pent-4-enowego, 98% HPLC. Tlenek trifenylofosfiny jest masowym produktem ubocznym; jego los trzeba śledzić, bo lepki osad może obciążyć ekstrakcję i krystalizację.
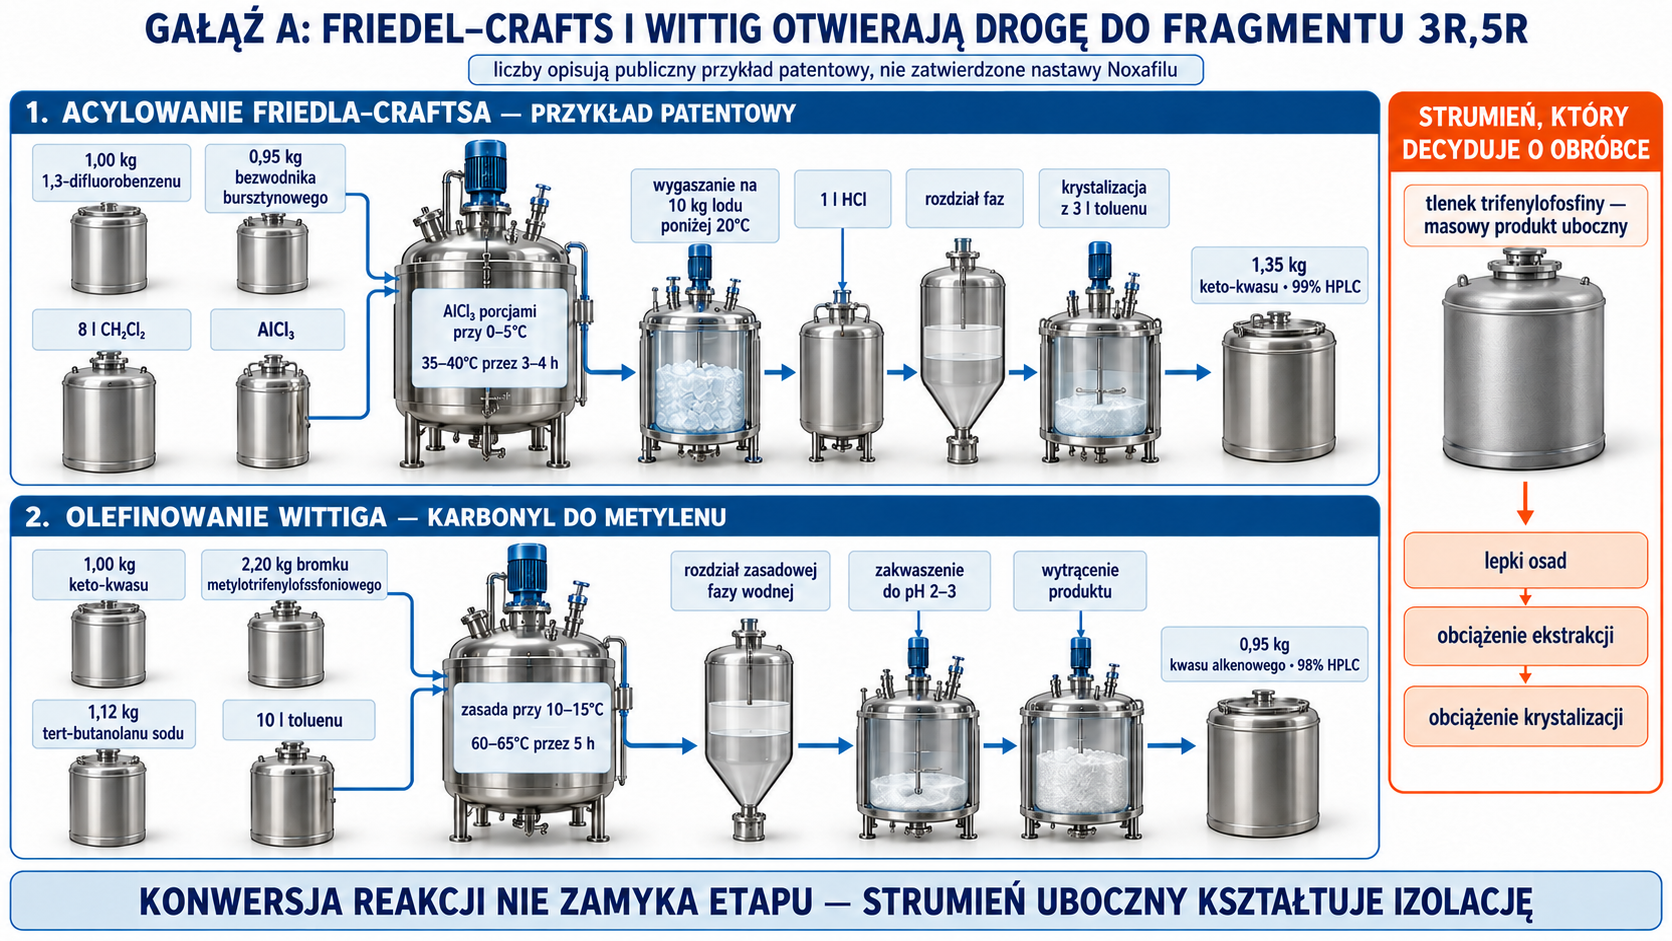
Publiczna gałąź A rozpoczyna się acylowaniem 1,3-difluorobenzenu bezwodnikiem bursztynowym przy AlCl₃, po którym wygaszanie, rozdział faz i krystalizacja dają keto-kwas; olefinowanie Wittiga przekształca karbonyl w metylen, lecz wytwarza masowy strumień tlenku trifenylofosfiny obciążający ekstrakcję i krystalizację.

Następnie 1,00 kg kwasu sprzęga się z 0,77 kg R-(−)-4-fenylo-2-oksazolidynonu przy 1,07 kg DCC i 60 g DMAP w dichlorometanie. DCC daje nierozpuszczalny dicykloheksylomocznik. Filtracja tego produktu ubocznego nie jest operacją kosmetyczną: przebicie cząstek zwiększa ryzyko w kolejnych niskotemperaturowych etapach. Po wielokrotnym płukaniu kwasem i krystalizacji z metanolu uzyskuje się 1,30 kg imidu chiralnego, 98,4% HPLC.
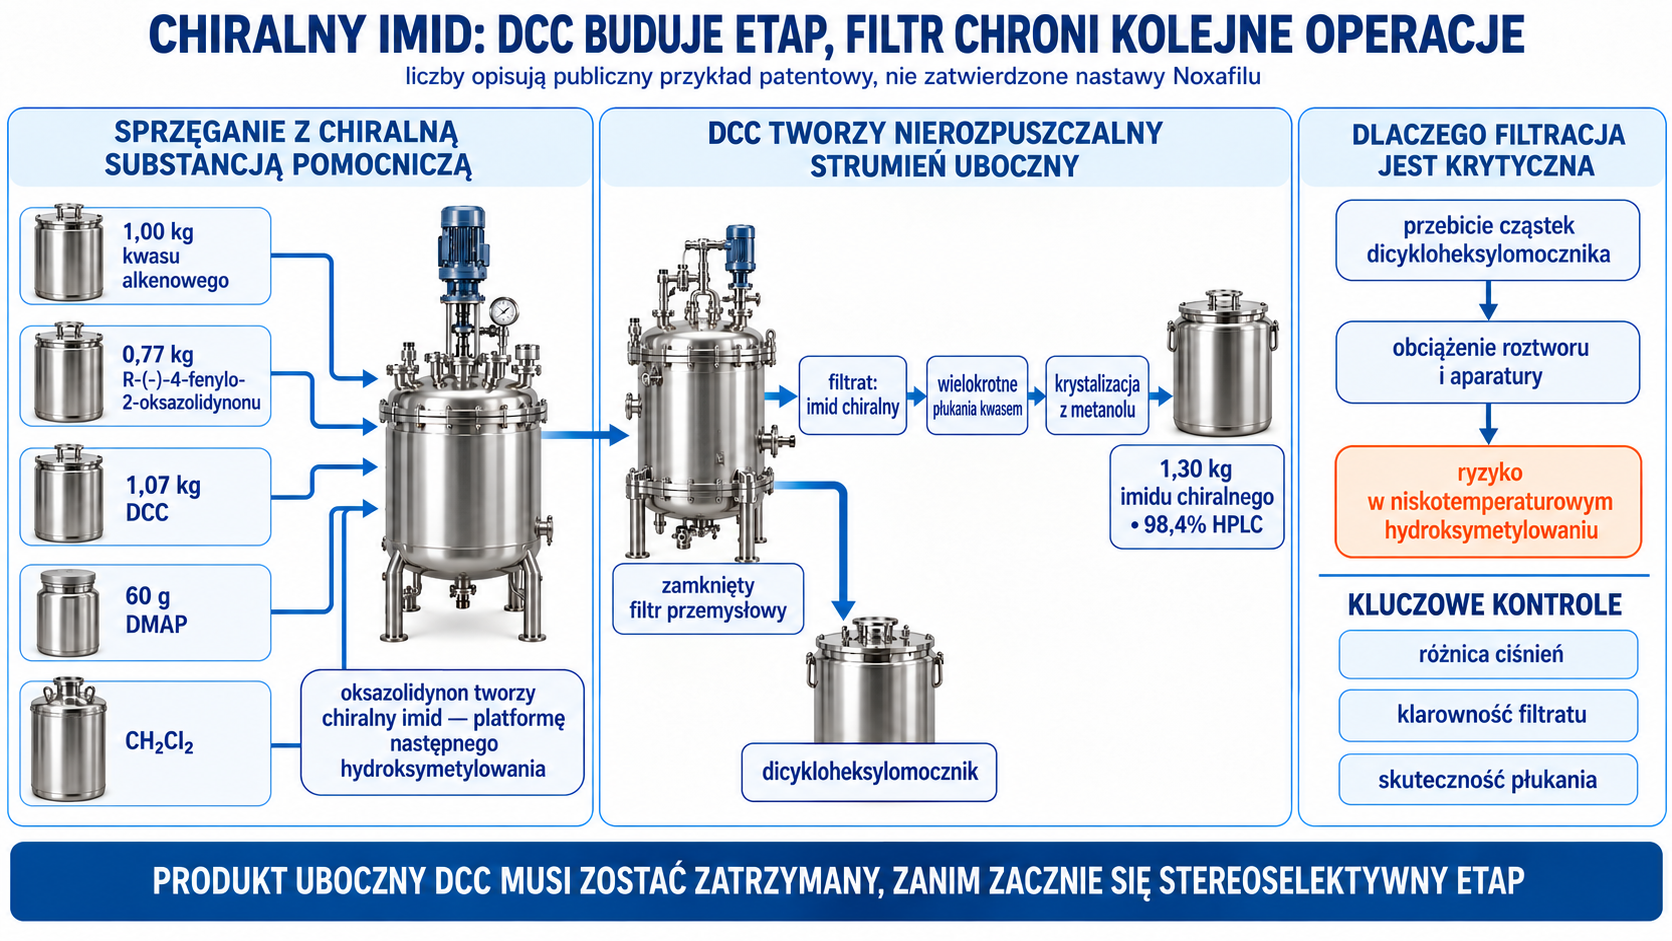
Sprzęganie kwasu alkenowego z R-(−)-4-fenylo-2-oksazolidynonem przy DCC i DMAP daje chiralny imid przeznaczony do hydroksymetylowania oraz nierozpuszczalny dicykloheksylomocznik; zamknięta filtracja rozdziela filtrat kierowany do płukań i krystalizacji od odpadu, którego przebicie obciążyłoby kolejną niskotemperaturową operację.

Hydroksymetylowanie ustala pierwsze centrum

W przykładzie 19 1,00 kg imidu w 10 l dichlorometanu chłodzi się do −15 do −10°C. Dodaje się 0,33 l TiCl₄, następnie 0,46 kg diizopropyloetyloaminy i roztwór 1,3,5-trioksanu. Chiralna substancja pomocnicza kieruje hydroksymetylowaniem enolanu; to tutaj powstaje konfiguracja, która po cyklizacji odpowiada centrum C3 tetrahydrofuranu. Temperatura, kolejność i czas dozowania sterują stosunkiem diastereoizomerów, a nie tylko konwersją.
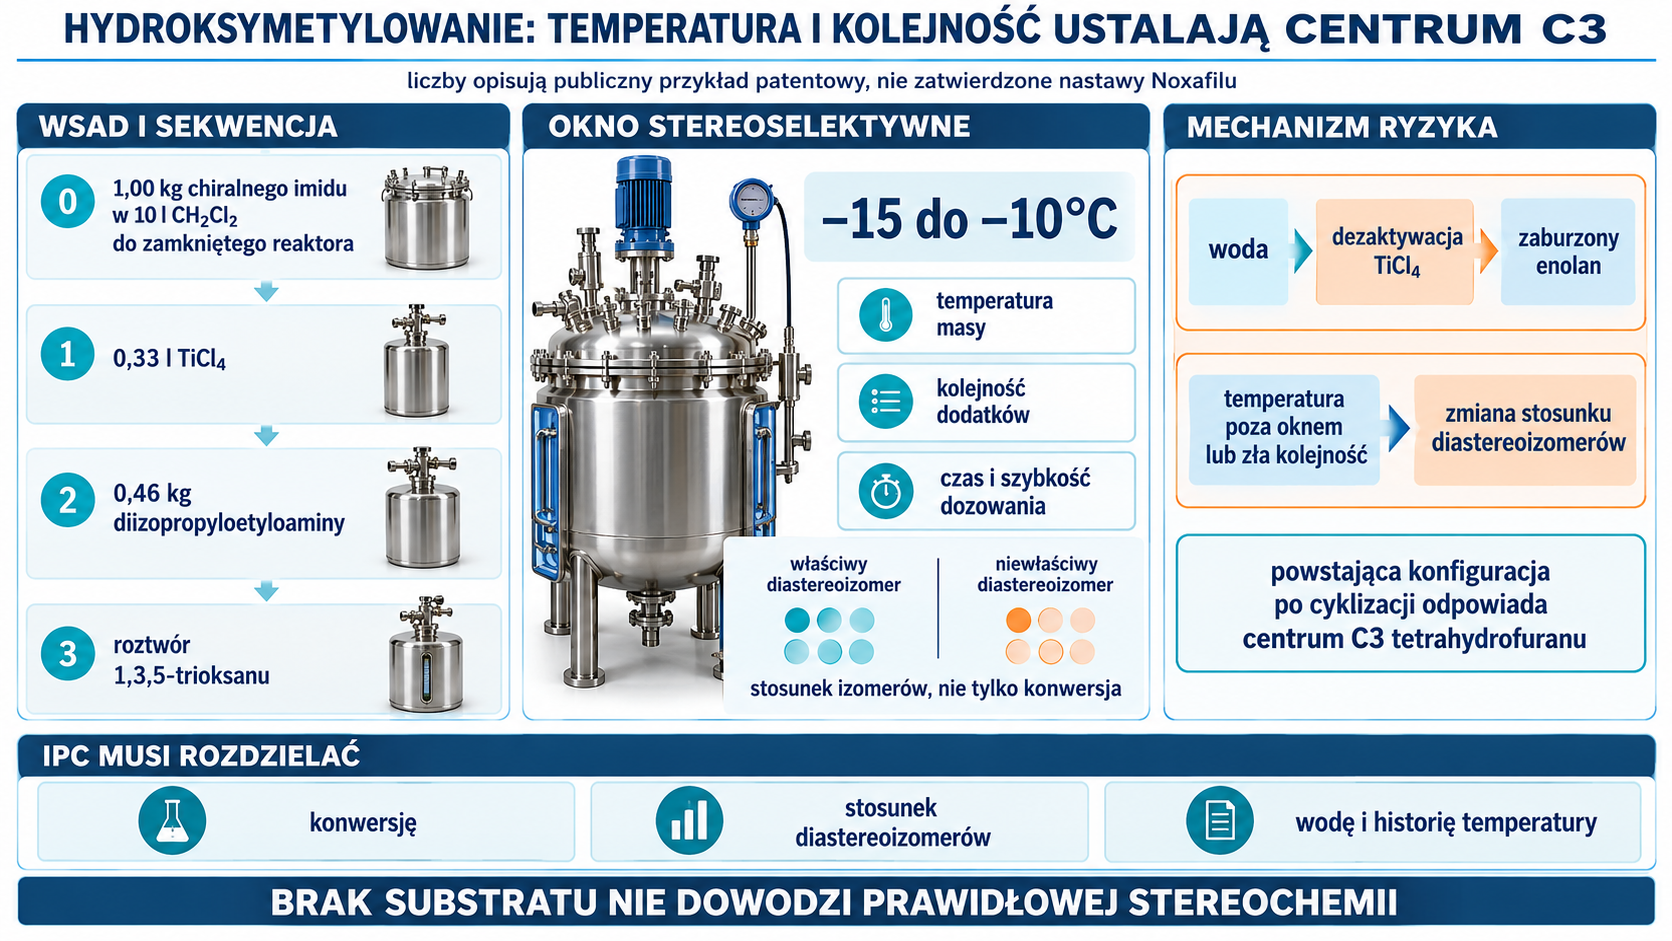
Hydroksymetylowanie chiralnego imidu wymaga sekwencyjnego dodatku TiCl₄, diizopropyloetyloaminy i trioksanu przy −15 do −10°C; temperatura masy, kolejność i szybkość dozowania sterują stosunkiem diastereoizomerów prowadzącym po cyklizacji do centrum C3, natomiast woda dezaktywuje TiCl₄ i zaburza enolan.

Po krótkim ogrzaniu do 20°C mieszaninę wygasza się w zimnym roztworze NH₄Cl. Warstwa organiczna jest osuszana, po czym w 10–15°C dodaje się 1,78 kg jodu w 2,5 l THF. Elektrofilowa jodocyklizacja tworzy pierścień tetrahydrofuranowy i jodometylo-grupę przy drugim centrum stereogenicznym. Nadmiar jodu wygasza 3 kg tiosiarczanu sodu w 12 l wody. Krystalizacja z metanolu daje 0,82 kg cyklicznego imidu, 96,4% HPLC.

To najbardziej informacyjnie gęsty etap gałęzi. Błąd temperatury przed hydroksymetylowaniem daje niewłaściwy diastereoizomer; woda dezaktywuje TiCl₄ i zaburza enolan; niedokończone wygaszenie jodu przenosi reaktywne halogeny; zbyt ciepła krystalizacja może nie odrzucić izomeru. Kontrola międzyoperacyjna (IPC) powinna więc rozdzielać konwersję, stosunek izomerów i pozostały jod. Sam „brak substratu” nie wystarcza.
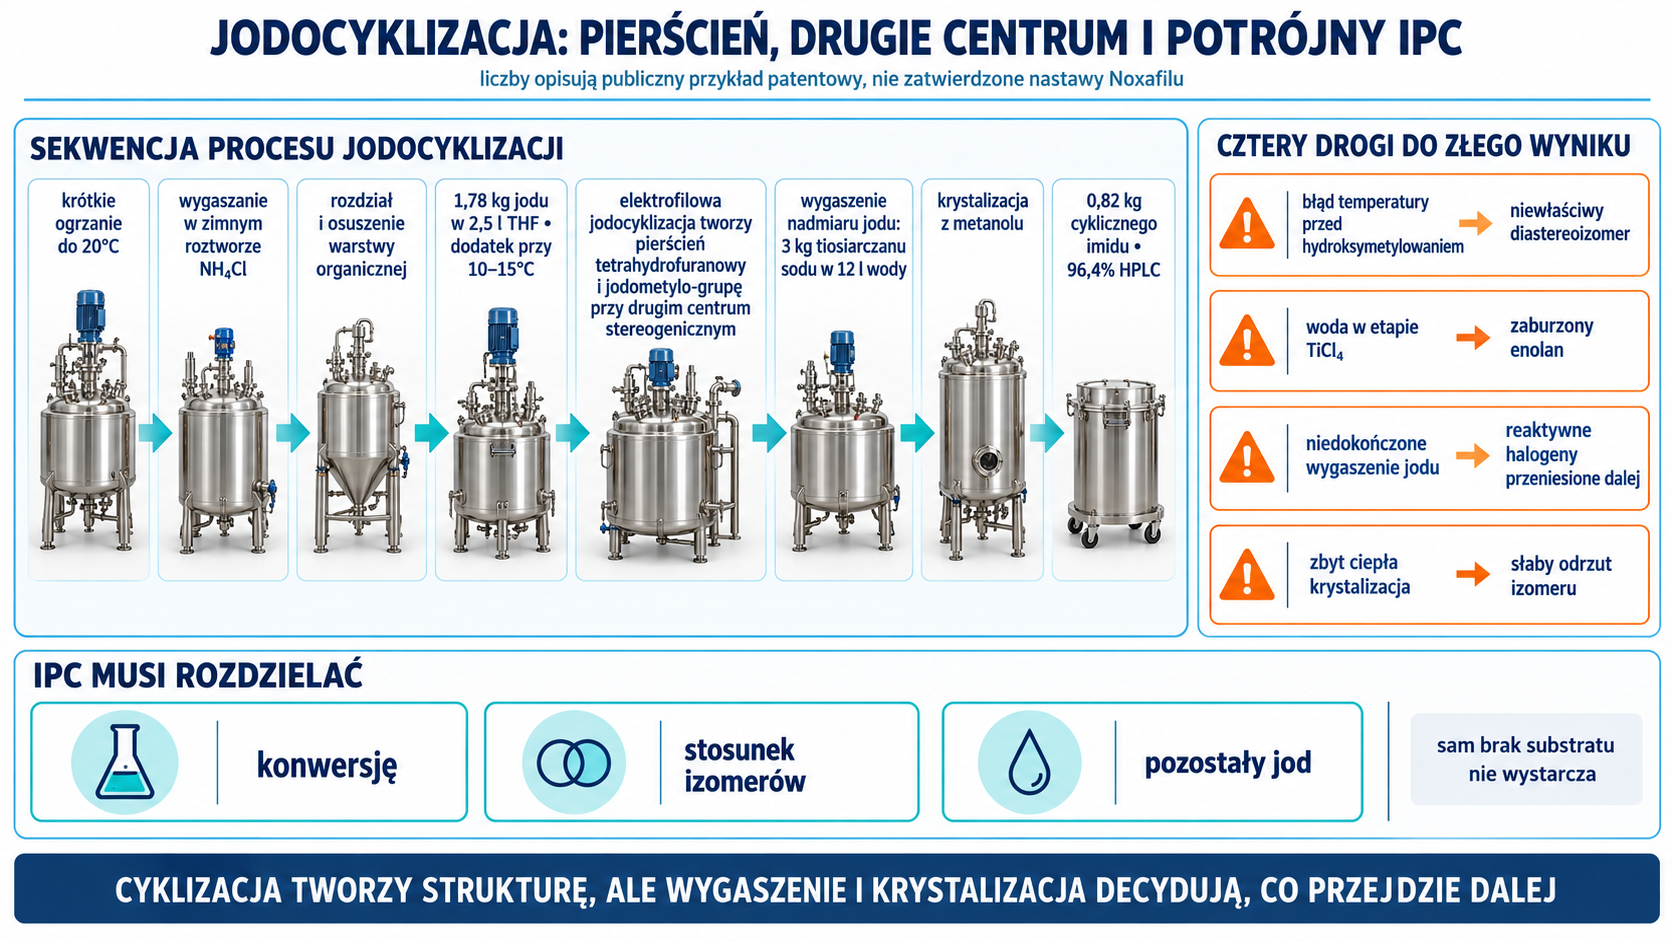
Po wygaszeniu hydroksymetylowania i osuszeniu fazy organicznej dodatek jodu w THF przy 10–15°C tworzy pierścień tetrahydrofuranowy oraz drugie centrum stereogeniczne; tiosiarczan wygasza nadmiar jodu, a krystalizacja z metanolu izoluje cykliczny imid, dlatego IPC musi osobno mierzyć konwersję, stosunek izomerów i pozostały jod.

Odcięcie substancji pomocniczej i wprowadzenie triazolu

W przykładzie 20 przygotowuje się układ redukujący z 0,32 kg NaBH₄ i 0,80 kg LiBr w 5 l THF, pozostawiony przez noc. Do mieszaniny schłodzonej do 0–5°C podaje się 1,00 kg cyklicznego imidu w kolejnych 5 l THF. Redukcyjne odcięcie chiralnej substancji pomocniczej daje około 0,65 kg jodoalkoholu jako syrop o zaledwie około 80% HPLC; równocześnie odzyskuje się 0,19 kg R-fenylooksazolidynonu. To dobry przykład, dlaczego masa półproduktu nie jest masą czystej substancji i nie wolno mnożyć surowych kilogramów jako bilansu molowego.
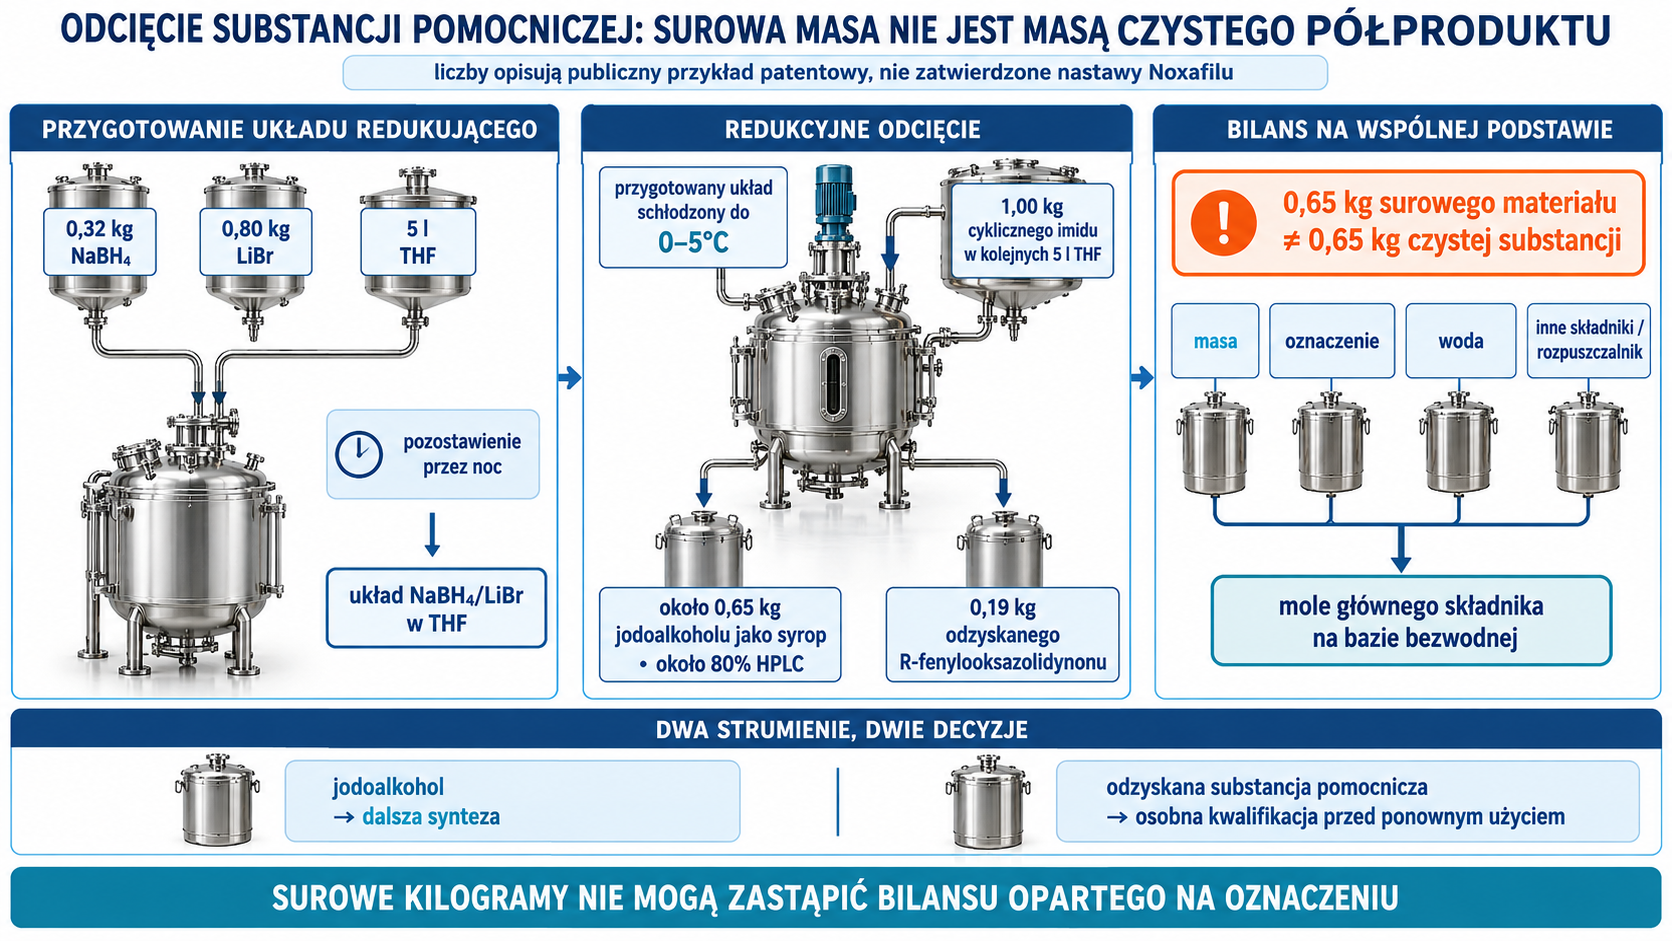
Układ NaBH₄ i LiBr przygotowany w THF redukcyjnie odcina chiralną substancję pomocniczą od cyklicznego imidu w 0–5°C, dając surowy jodoalkohol o częściowej czystości i osobny odzysk R-fenylooksazolidynonu; bilans musi przeliczać główny składnik na podstawie oznaczenia, wody i pozostałych składników, a nie utożsamiać surowych kilogramów z czystą substancją.

Wolny alkohol chroni się grupą trytylową. Przykład 22 łączy 1,00 kg jodoalkoholu z 1,00 kg chlorku trytylu i 1,00 kg trietyloaminy w 5 l dichlorometanu, najpierw w 10–15°C, następnie przez 4 h w temperaturze otoczenia. Krystalizacja z 8 l metanolu daje 1,30 kg produktu, 99% HPLC. Ochrona rozróżnia dwa miejsca reaktywne: umożliwia później podstawienie jodku triazolem bez utraty alkoholu przeznaczonego do końcowego połączenia.

Patent porównuje dwie zasady w podstawieniu jodku. W przykładzie 23 1,2,4-triazol, tert-butanolan sodu i DMAP są aktywowane w 5 l DMF przez 3 h, po czym chroniony jodek ogrzewa się w 110–115°C przez 12 h. Wytrącenie wodą daje 0,65 kg, 97% HPLC. Wariant z K₂CO₃ daje 0,80 kg, 98% HPLC. Regioizomery alkilowania atomów azotu triazolu są procesowo ważniejsze niż sugerowałby wspólny wzór sumaryczny; metoda HPLC musi rozdzielić właściwy N1-produkt od innych produktów N-alkilowania.
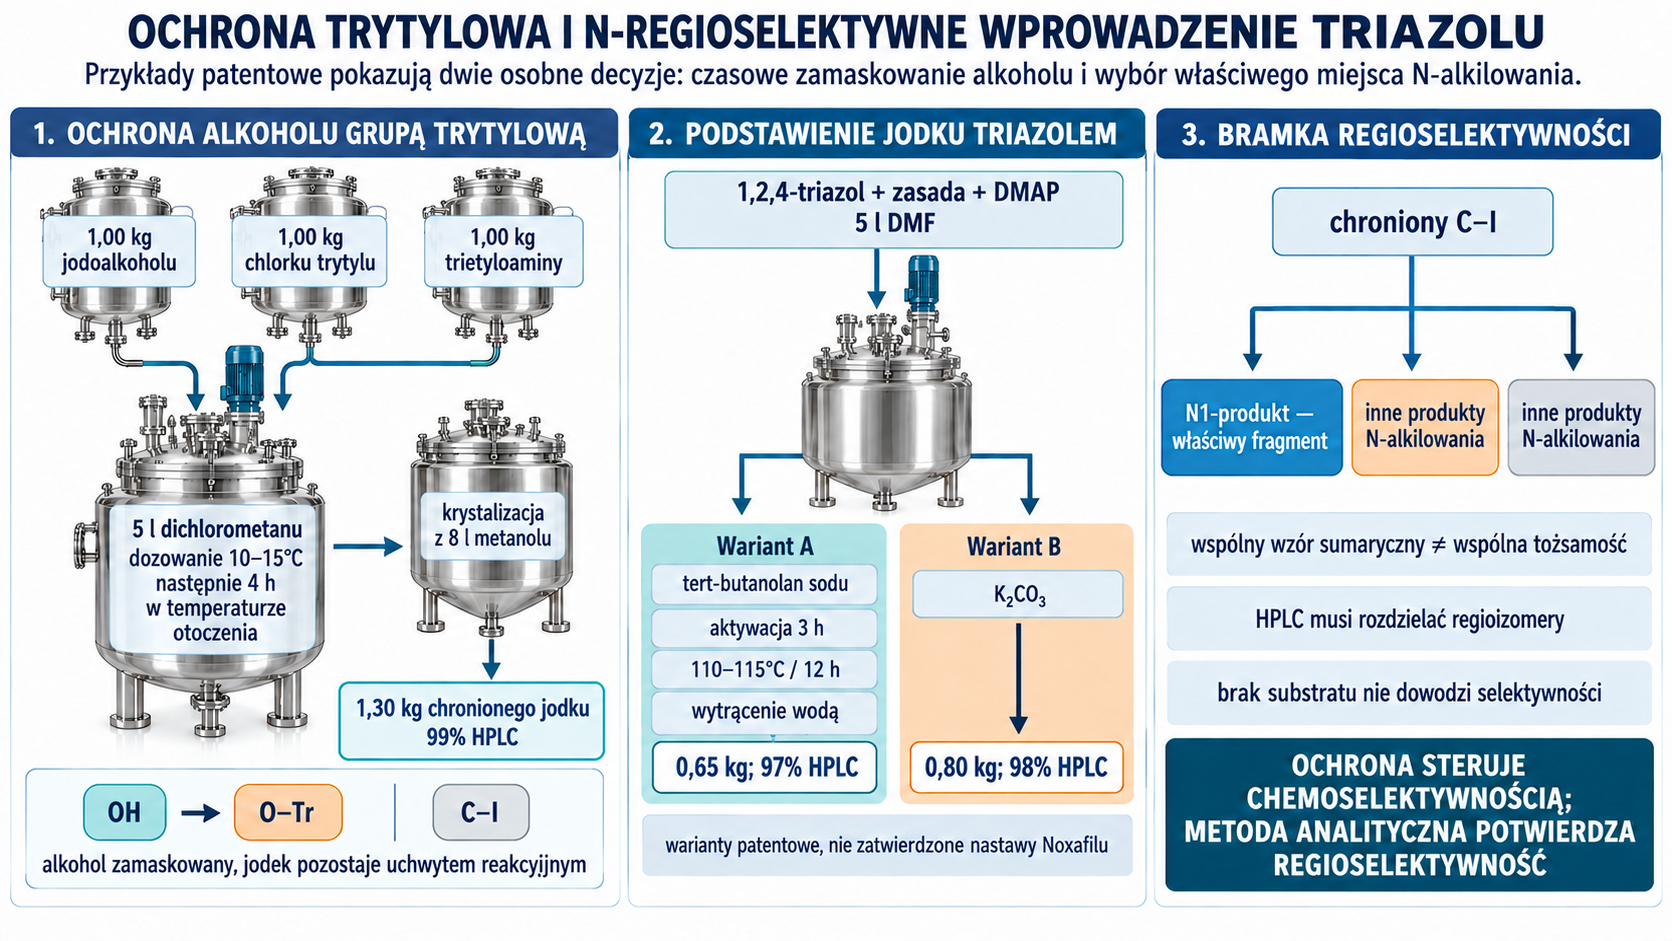
Ochrona alkoholu grupą trytylową pozostawia jodek jako uchwyt reakcyjny, po czym dwa patentowe warianty podstawienia 1,2,4-triazolem prowadzą do chronionego fragmentu; ponieważ różne produkty N-alkilowania mogą mieć ten sam wzór sumaryczny, brak substratu nie wystarcza, a metoda HPLC musi osobno rozdzielać właściwy N1-produkt i regioizomery.

Grupę trytylową usuwa się 1 l HCl w acetonie w 10–15°C. Trytylanol jest filtrowany i może zostać odzyskany, a wolny alkohol wyekstrahowany po regulacji pH 8–9. Z 1 kg chronionego materiału przykład 25 daje 0,55 kg alkoholu, 99% HPLC. W przykładzie 29 1,00 kg tego alkoholu przekształca się następnie w sulfonian: 0,90 kg chlorku 4-chlorobenzenosulfonylowego i 1,06 kg trietyloaminy w 7 l CH₂Cl₂, dozowanie w 10–15°C, 5 h w temperaturze otoczenia. Krystalizacja z mieszaniny 4 l IPA i 3 l wody daje 1,30 kg aktywowanego fragmentu A, 99% HPLC.
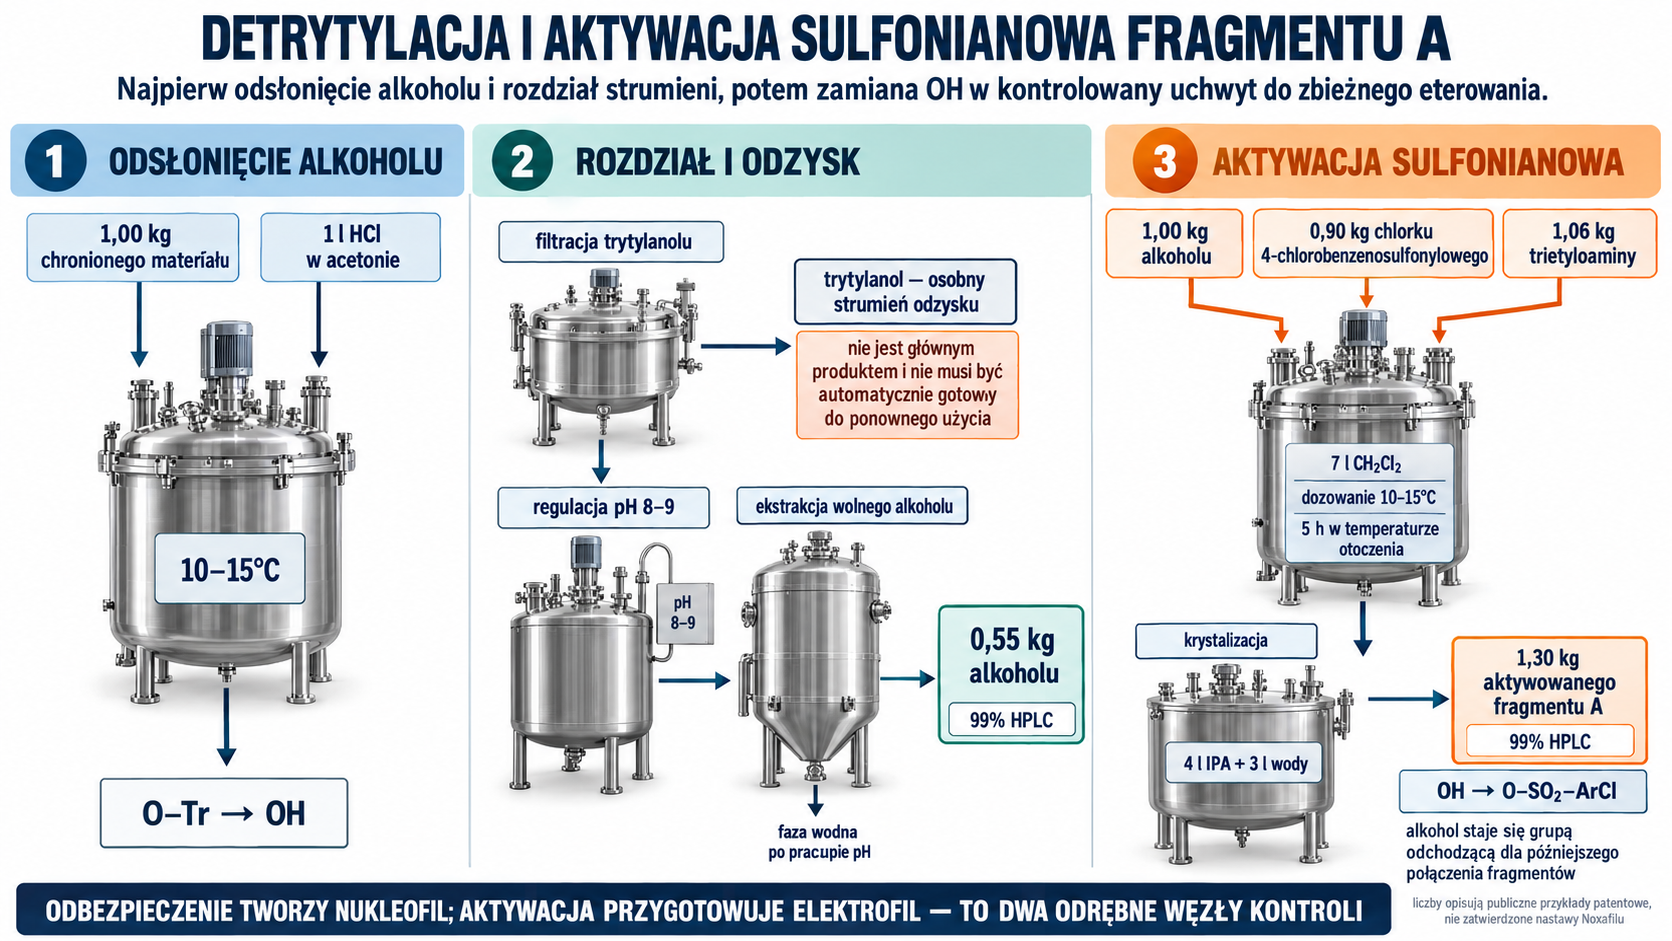
Kwaśna detrytylacja odsłania alkohol i rozdziela główny strumień od filtrowanego trytylanolu, po czym regulacja pH i ekstrakcja prowadzą do wolnego alkoholu; osobna sulfonylacja w obecności trietyloaminy przekształca OH w grupę odchodzącą, przygotowując fragment A do późniejszego zbieżnego eterowania.

Co musi przejść do specyfikacji fragmentu A

Fragment A wnosi oba centra, które w gotowym pozakonazolu mają konfigurację (3R,5R), difluorofenyl, pierścień tetrahydrofuranowy i pierwszy triazol. Patent nazywa aktywowany sulfonian (3S,5R), a fragment w produkcie (3R,5R), mimo że wiązanie przy centrum stereogenicznym nie jest zrywane; pozorna zmiana deskryptora wynika ze zmiany kolejności pierwszeństwa podstawników po przekształceniu grupy bocznej, a nie z inwersji atomu C3. Krytyczne są co najmniej: stosunek stereoizomerów, regioizomery triazolu, resztkowy alkohol, pozostałość chlorku sulfonylowego, woda i rozpuszczalniki. Pozornie czysty wynik achiralnej HPLC nie wyklucza złego enancjomeru. Z kolei pojedyncza metoda chiralna nie wykryje wszystkich regioizomerów i produktów trytylowych.
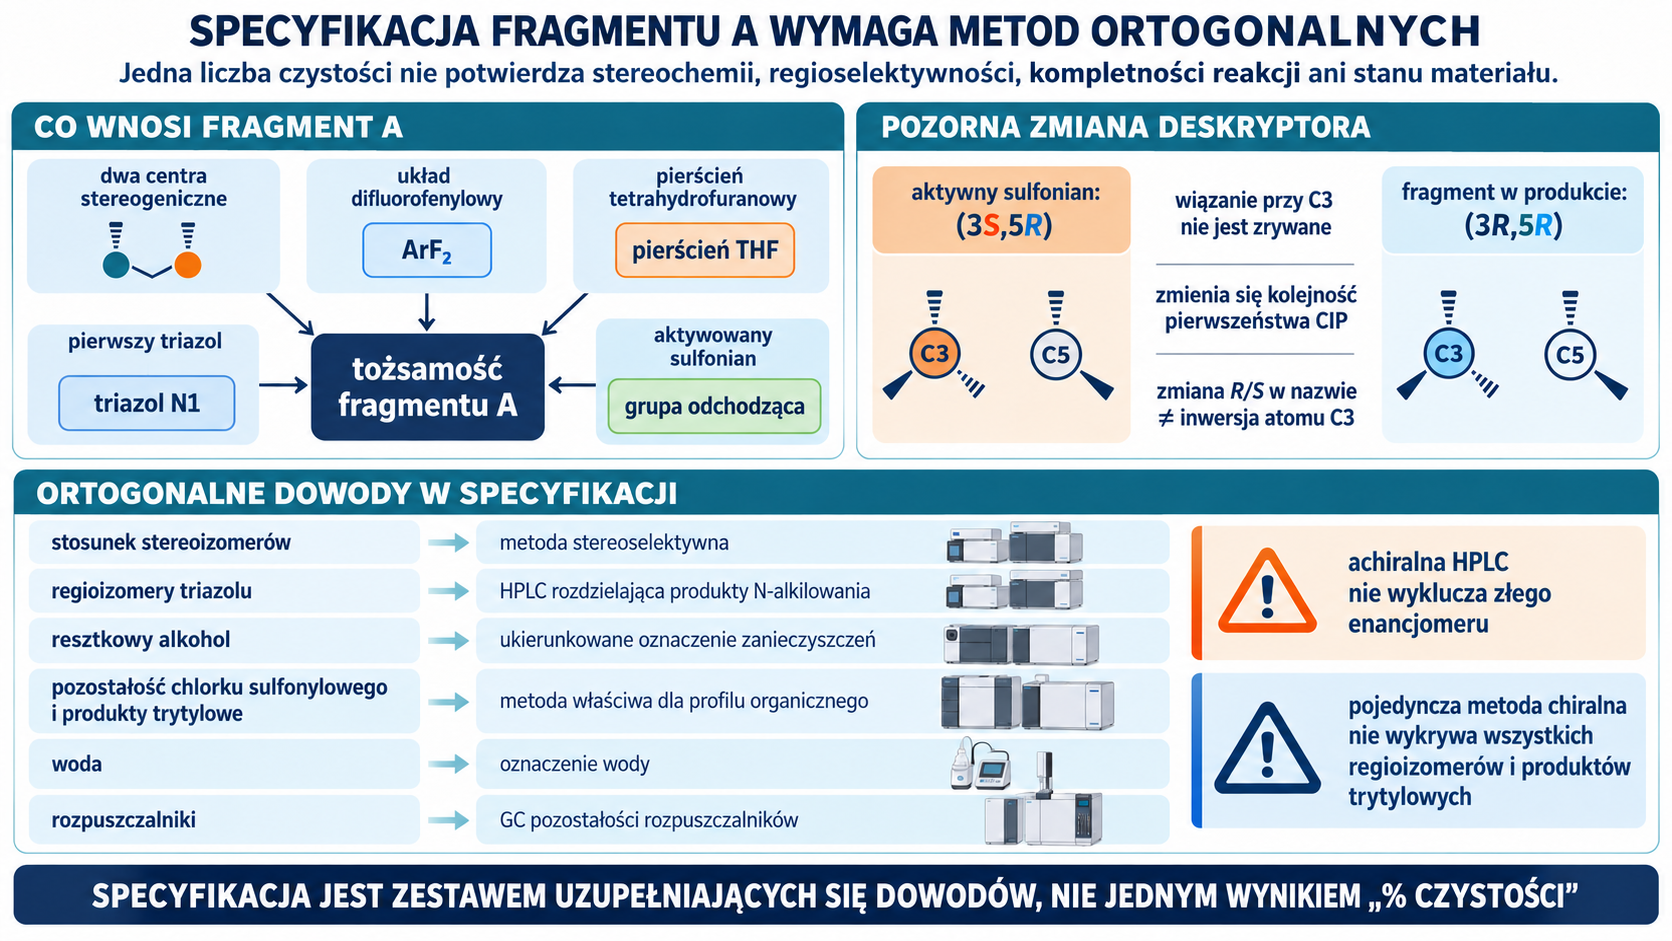
Tożsamość fragmentu A obejmuje stereochemię, układ difluorofenylowy, pierścień THF, triazol N1 i aktywowany sulfonian; pozorna zmiana deskryptora z (3S,5R) na (3R,5R) wynika ze zmiany pierwszeństwa CIP, a nie inwersji C3, natomiast specyfikacja wymaga uzupełniających się metod dla stereoizomerów, regioizomerów, zanieczyszczeń organicznych, wody i rozpuszczalników.

Kontrola procesu powinna mieć pamięć odzysków. Ponownie użyty oksazolidynon i odzyskany trytylanol mogą obniżyć koszt, ale wymagają limitów na wodę, produkty rozkładu i obce zanieczyszczenia. Bilans odzyskanego materiału musi odróżniać odzysk chemiczny od ponownego użycia w partii GMP. Bez tej separacji wzrost pozornej wydajności może ukryć kumulację zanieczyszczeń.
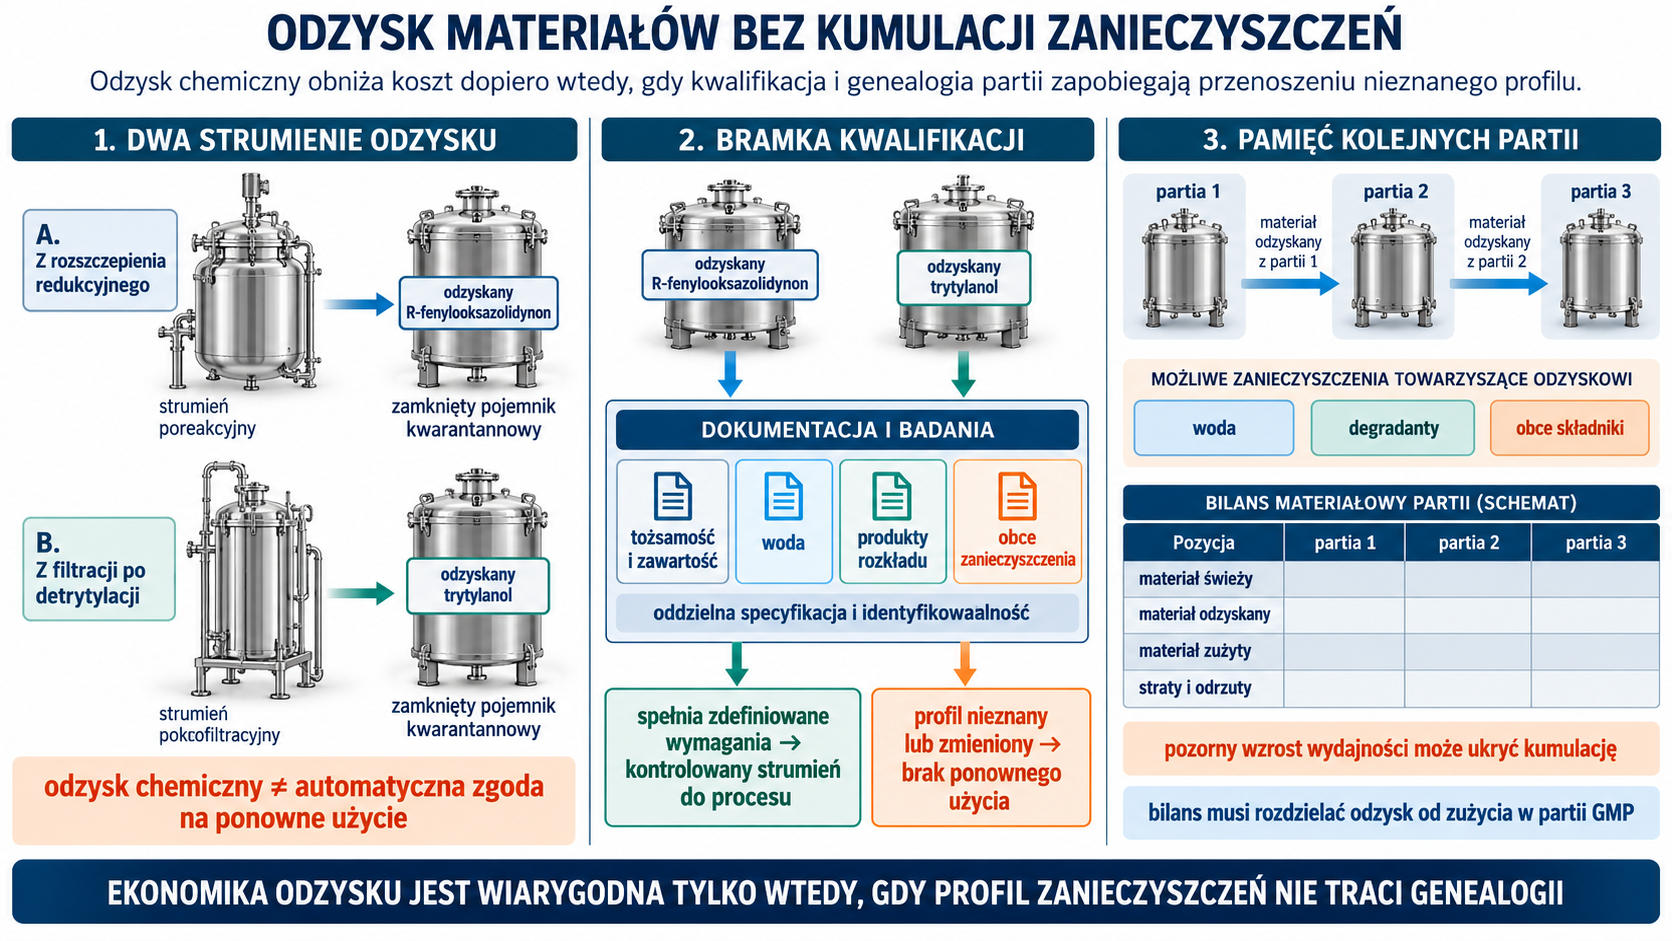
Odzyskany R-fenylooksazolidynon i trytylanol pozostają osobnymi strumieniami kwarantannowymi; ponowne użycie wymaga odrębnej specyfikacji, potwierdzenia tożsamości i zawartości oraz kontroli wody, produktów rozkładu i obcych zanieczyszczeń, a genealogia kolejnych partii musi rozdzielać materiał świeży, odzyskany, zużyty, straty i odrzuty.

3. Gałąź triazolonowa: źródło konfiguracji 1S,2S

Dziedziczenie pierwszej konfiguracji z mleczanu

Druga gałąź rozpoczyna się od S-mleczanu metylu. W przykładzie 1 1,00 kg estru reaguje z 1,00 kg pirolidyny dodawanej przez 30 min, następnie mieszaninę utrzymuje się 3 h w 80–85°C i oddestylowuje nadmiar aminy pod próżnią. Otrzymuje się 1,30 kg surowego S-hydroksyamidu, 92% GC. Konfiguracja przy atomie węgla mleczanu jest materiałowym źródłem jednego z centrów bocznego łańcucha.

Hydroksyl jest chroniony jako eter benzylowy, a następnie amid reaguje z bromkiem etylomagnezowym. Dla 1,00 kg chronionego amidu patent wytwarza odczynnik Grignarda z 1,60 kg bromku etylu i 0,30 kg Mg w THF, dodaje substrat w 0–5°C i wygasza mieszaninę na 7 kg lodu z 1,75 l HCl. Powstaje 0,85 kg (2S)-2-(benzyloksy)pentan-3-onu, 87% czystości. Ten etap buduje pięciowęglowy szkielet, lecz jeszcze nie ustala konfiguracji nowego alkoholu.
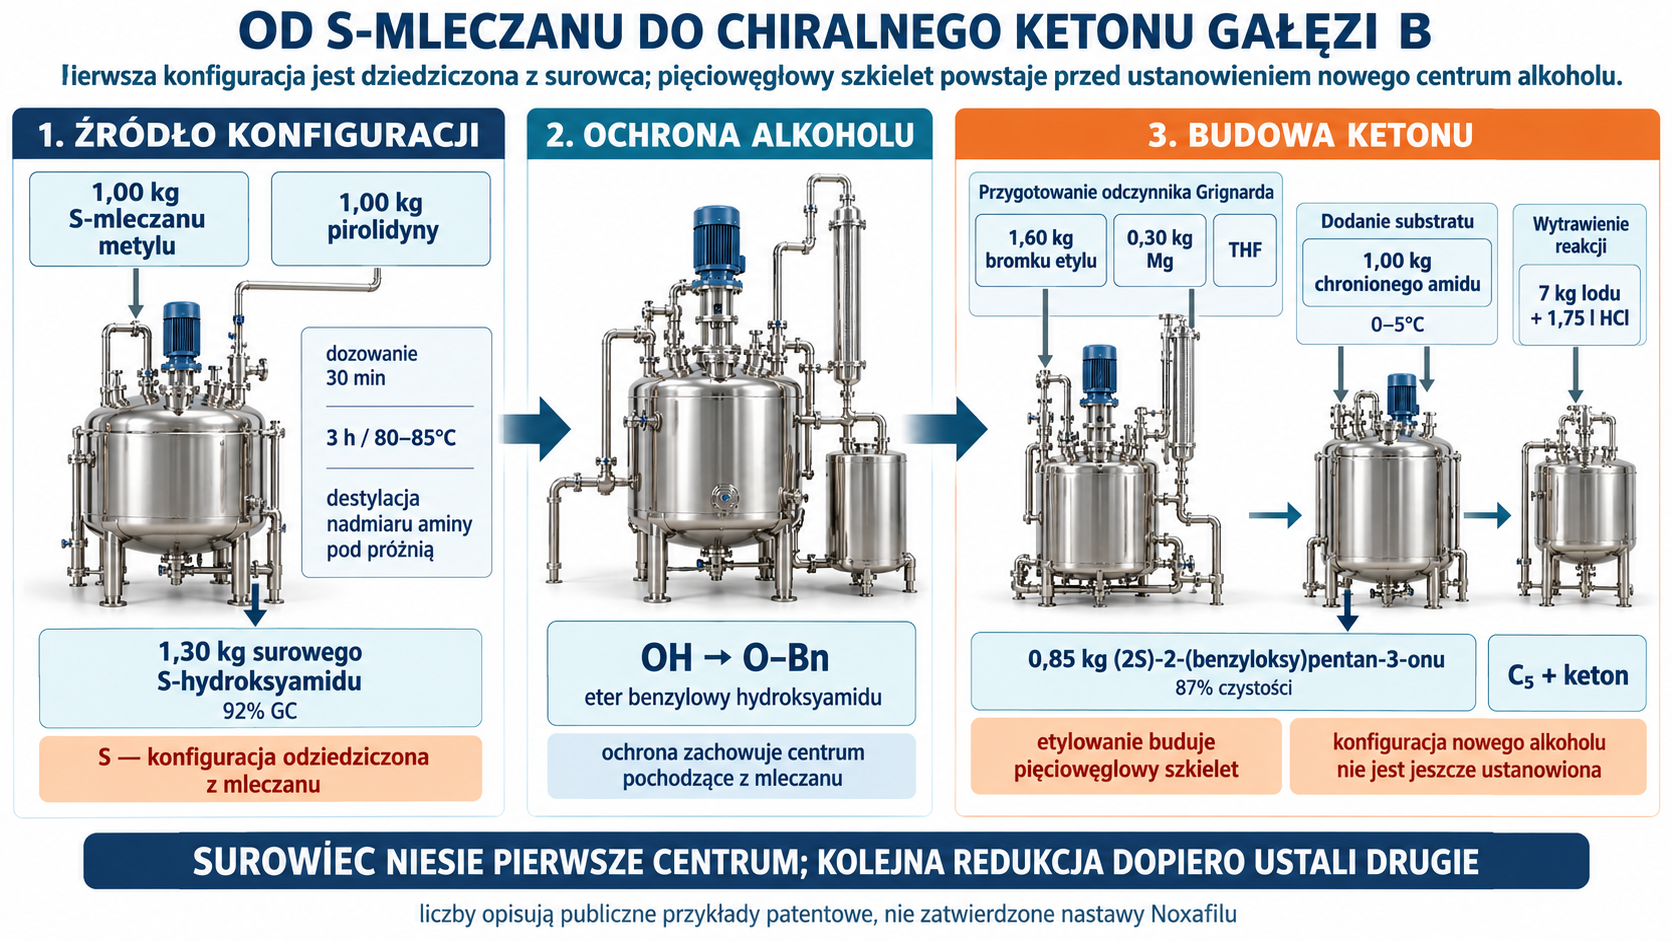
S-mleczan metylu przekazuje pierwszą konfigurację do surowego S-hydroksyamidu, ochrona benzylowa zachowuje to centrum, a reakcja chronionego amidu z odczynnikiem Grignarda buduje pięciowęglowy keton; drugi stereogeniczny alkohol nie jest jeszcze ustanowiony i powstanie dopiero w kolejnej redukcji.

Redukcja ketonu tworzy drugie centrum. Przykład 7 przygotowuje NaBH₄/LiBr w THF, ogrzewając mieszaninę wskutek egzotermii do około 50°C i utrzymując 15 h. Po dodaniu 20 g ZnBr₂ układ chłodzi się do −7 do −2°C i w ciągu 1–2 h podaje 1,00 kg ketonu. Patent raportuje 0,80 kg surowego alkoholu, tylko 76% HPLC. Tak niska czystość oznacza, że kolejny etap nie może być projektowany wyłącznie na masę. Trzeba znać stosunek (2S,3S)/(2S,3R), pozostały keton i zdolność następnej krystalizacji do usunięcia epimeru.
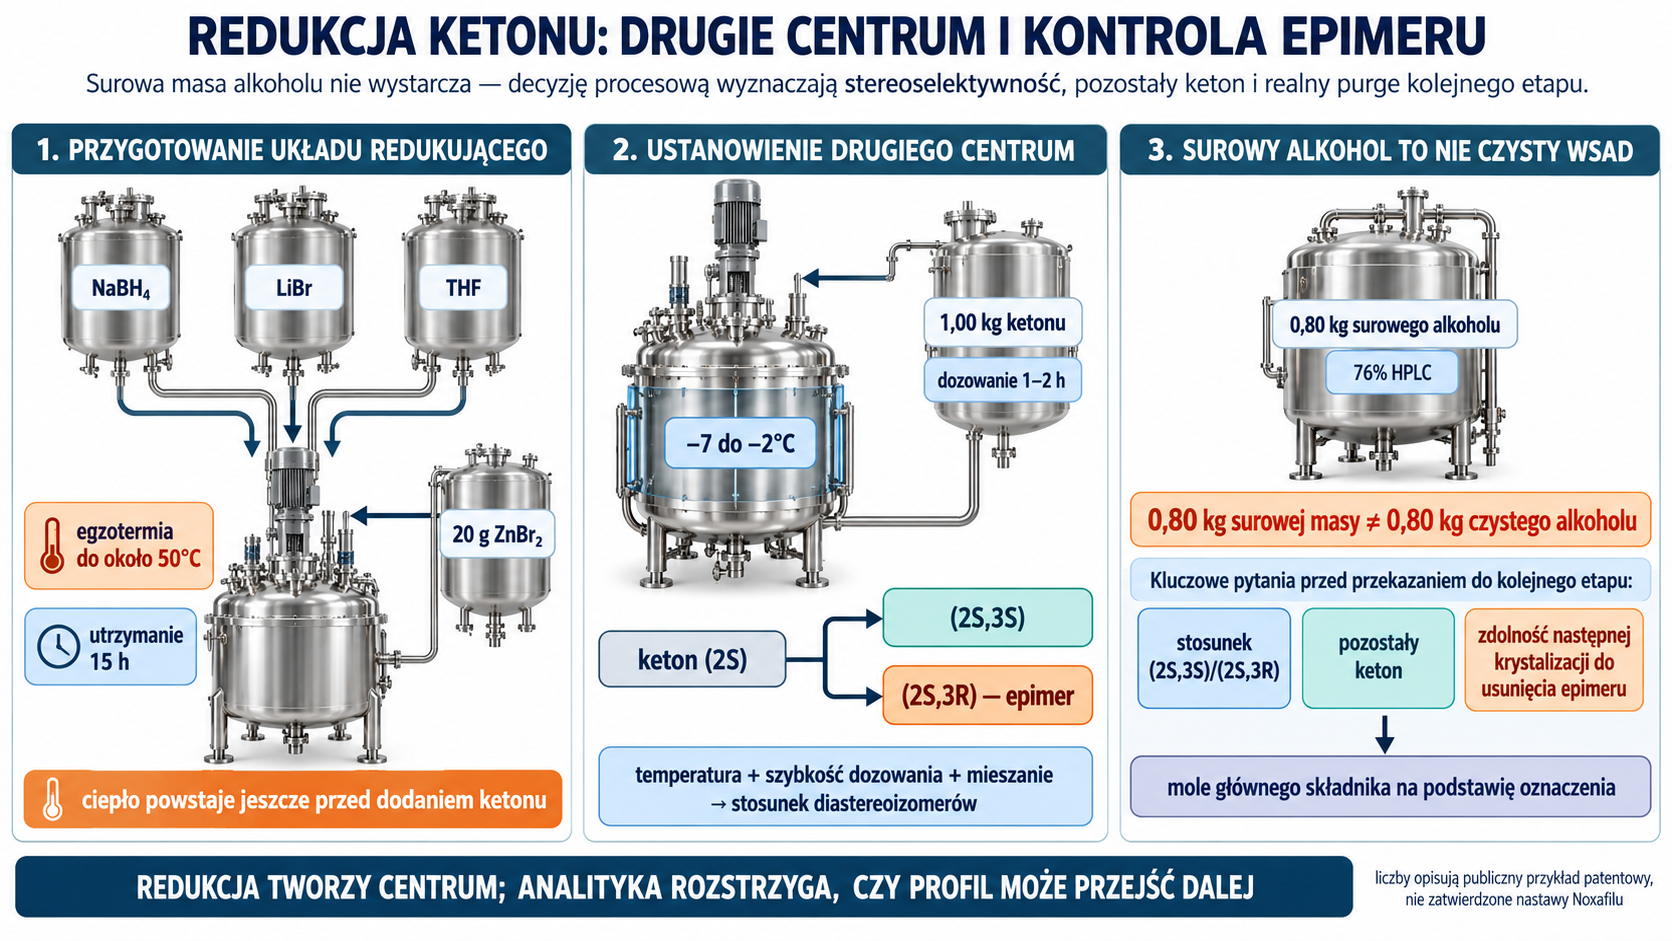
Układ NaBH₄ i LiBr w THF wydziela ciepło jeszcze przed dodaniem ketonu, po czym ZnBr₂, chłodzenie do −7 do −2°C i kontrolowane dozowanie ketonu wpływają na stosunek (2S,3S)/(2S,3R); surowego alkoholu o 76% HPLC nie wolno przekazywać dalej na podstawie samej masy bez oznaczenia epimeru, pozostałego ketonu i zdolności następnej krystalizacji do ich usunięcia.

Alkohol aktywuje się jako chlorobenzenosulfonian albo nitrobenzenosulfonian. W jednym przykładzie 1,00 kg alkoholu, 1,42 kg chlorku 4-chlorobenzenosulfonylowego, 0,24 kg DMAP i 2,43 kg trietyloaminy reaguje w 6,9 l CH₂Cl₂, początkowo w 0–5°C, potem 12 h w 30–35°C. Surowy wynik wynosi 1,75 kg przy 89% HPLC. Wariant nitrowy bez DMAP daje około 1,70 kg przy 94% HPLC. Grupa sulfonianowa jest następnie wypierana przez hydrazynę; konfiguracja powstającego fragmentu musi być rozpatrywana wraz z mechanizmem podstawienia i jakością wejściowego alkoholu.

Hydrazyna, rozdział soli i zamknięcie triazolonu

W przykładzie 12 1,00 kg chlorobenzenosulfonianu reaguje z 2,75 l hydrazyny uwodnionej w 1,5 l etanolu przez 12 h w 65–70°C. Surową chiralną hydrazynę izoluje się jako sól z 0,80 kg kwasu dibenzoilo-D-winowego w 3 l MTBE. Otrzymane 0,50 kg ma 89% HPLC. Sól pełni dwie funkcje: daje materiał stały i stanowi punkt wzbogacenia stereochemicznego. Jej wydajność nie jest jednak samodzielnym dowodem czystości enancjomerycznej; potrzebna jest zwalidowana metoda chiralna.
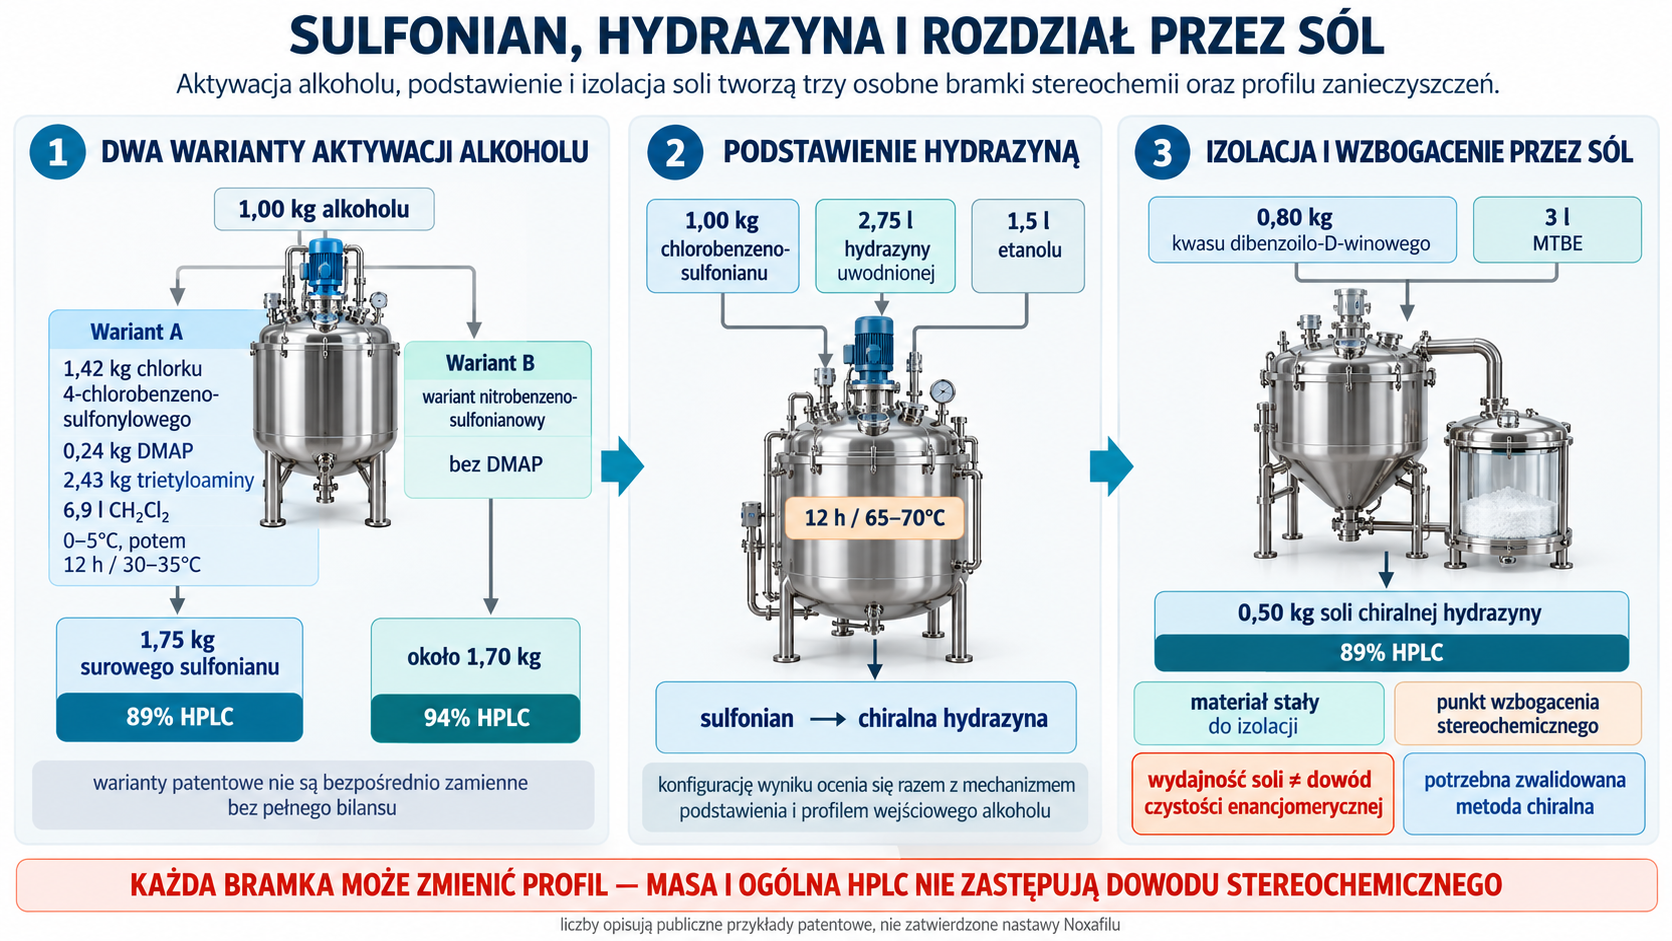
Dwa patentowe warianty aktywują alkohol jako sulfonian, który następnie reaguje z hydrazyną; izolacja hydrazyny jako soli kwasu dibenzoilo-D-winowego daje materiał stały i punkt wzbogacenia stereochemicznego, lecz masa soli i ogólna HPLC nie dowodzą czystości enancjomerycznej bez zwalidowanej metody chiralnej.

Formylowanie soli w przykładzie 14 wykorzystuje 1,00 kg materiału, 4 l metanolu i 6 l mrówczanu etylu w 50–55°C przez 4 h. Po alkalizacji do pH 9,0–9,5 i ekstrakcji uzyskuje się 0,38 kg formylohydrazydu, 89% HPLC. W przykładzie 15 1,00 kg formylohydrazydu łączy się z 1,40 kg fenylowego karbaminianu diarylopiperazynowego w 5 l 1,4-dioksanu; 0,89 l trietyloaminy dodaje się w 90–95°C, a reakcję utrzymuje 12–18 h. Zamknięcie triazolonu i krystalizacja z IPA dają 0,89 kg fenolowego fragmentu B o czystości 97% HPLC.
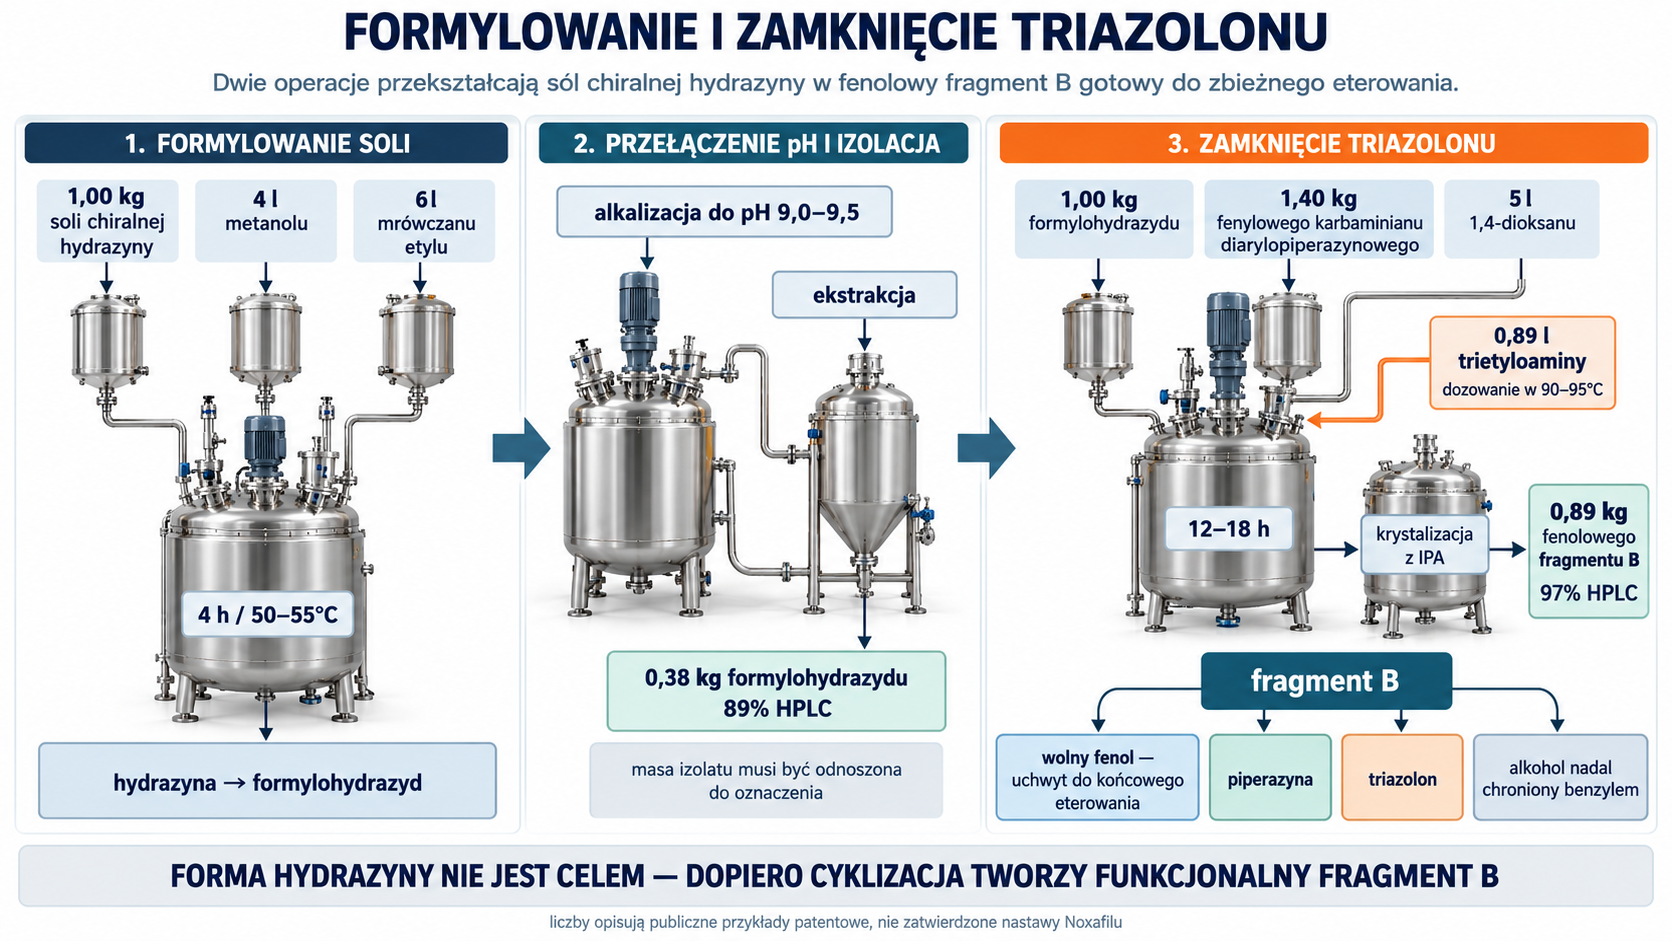
Formylowanie soli chiralnej hydrazyny prowadzi po alkalizacji i ekstrakcji do formylohydrazydu, który następnie reaguje z karbaminianem diarylopiperazynowym; zamknięcie triazolonu i krystalizacja z IPA tworzą fragment B zawierający wolny fenol do końcowego eterowania, piperazynę, triazolon i nadal chroniony benzylem alkohol.

Fragment B zawiera wolny fenol przeznaczony do końcowego eterowania, piperazynę, drugi pierścień triazolowy w postaci triazolonu oraz chroniony benzylem alkohol o konfiguracji (1S,2S). Specyfikacja powinna obejmować stereoizomery bocznego łańcucha, niezamknięty hydrazyd, pozostały karbaminian, produkty podwójnego podstawienia, wodę oraz dioksan. Pozostałość hydrazyny wymaga metody dostosowanej do małej, reaktywnej cząsteczki; nie należy oczekiwać, że ogólna HPLC substancji pokrewnych zobaczy ją z wystarczającą czułością.
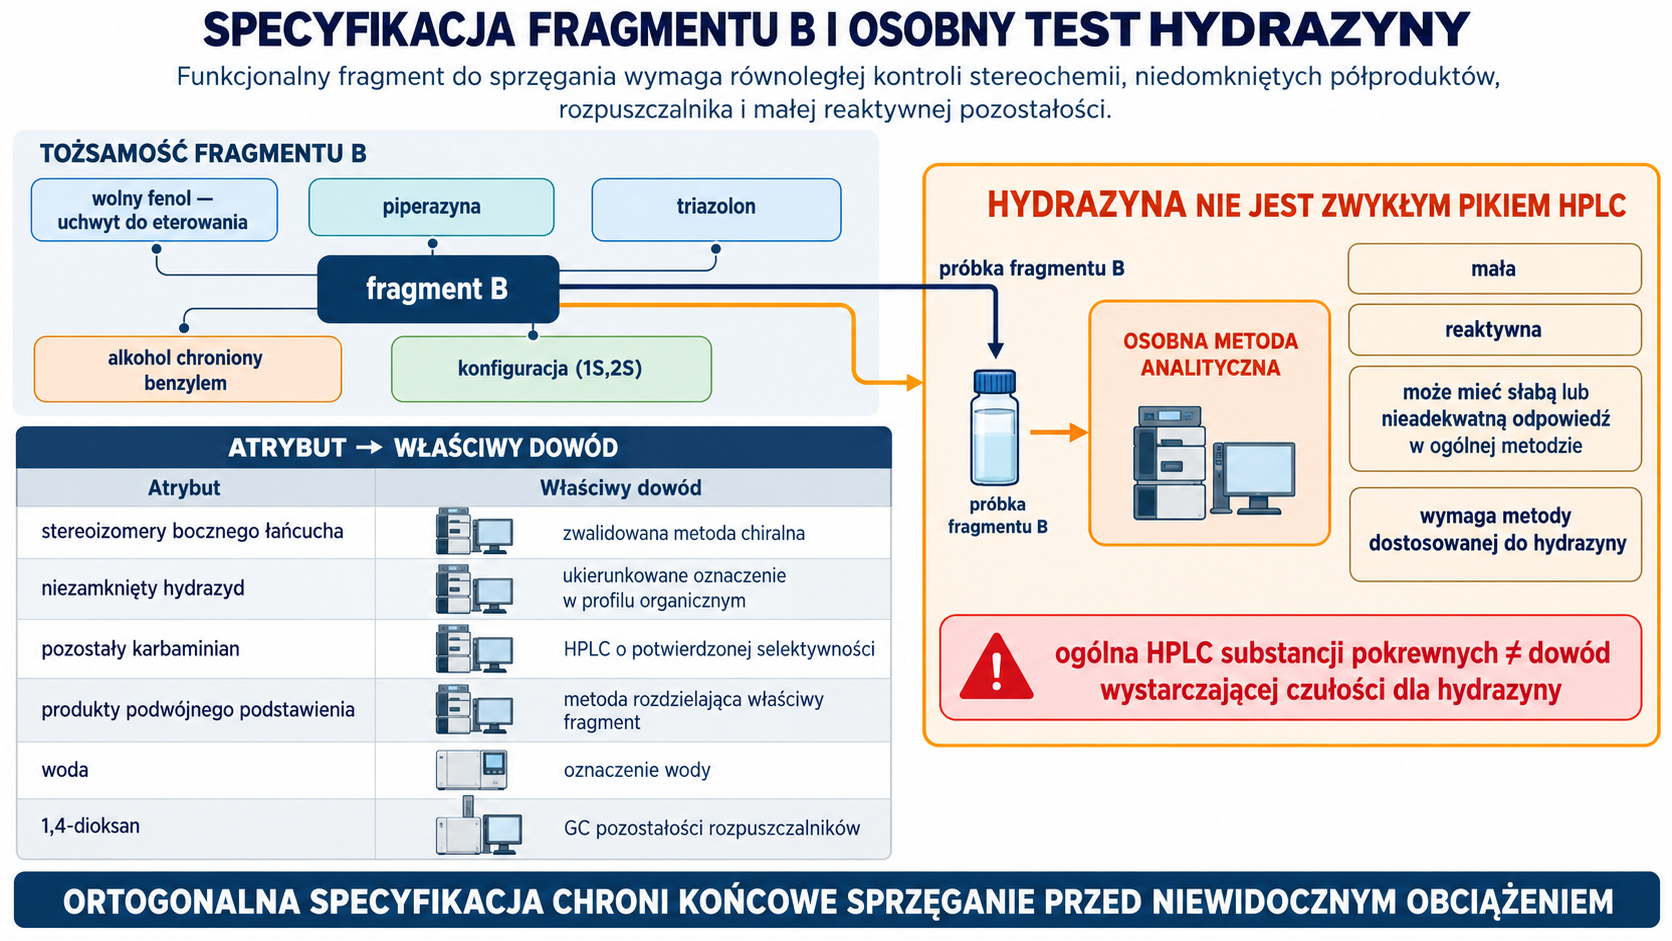
Specyfikacja fragmentu B łączy metodę chiralną dla stereoizomerów z selektywnymi oznaczeniami niedomkniętego hydrazydu, karbaminianu, produktów podwójnego podstawienia, wody i 1,4-dioksanu; hydrazyna wymaga osobnej metody dostosowanej do małej reaktywnej cząsteczki, ponieważ ogólna HPLC substancji pokrewnych nie dowodzi wystarczającej czułości.

Inżynieria bezpieczeństwa gałęzi B

Odczynnik Grignarda, hydrazyna, silna zasada i palne rozpuszczalniki tworzą różne scenariusze awarii. Rozruch Grignarda powinien mieć kryterium potwierdzające inicjację przed głównym dozowaniem bromku etylu; brak inicjacji może zgromadzić substrat i wywołać opóźnioną egzotermię. Wygaszanie na lód i HCl wymaga kontroli szybkości, temperatury oraz odprowadzenia gazów. Układ NaBH₄/LiBr wydziela ciepło jeszcze przed dodaniem ketonu, więc chłodzenie nie może być dobierane jedynie do planowanej temperatury reakcji głównej.

Hydrazyna jest toksyczna, lotna i reaktywna. Zamknięty transfer, lokalna wentylacja, monitoring pozostałości i rozdzielone strumienie odpadowe są częścią procesu. 1,4-Dioksan i dichlorometan mają restrykcyjne znaczenie jako rozpuszczalniki resztkowe, a DMSO z późniejszego sprzęgania przenosi duże obciążenie do faz wodnych. Ocena EHS musi obejmować kilogramy i litry na kilogram API, nie tylko klasyfikację pojedynczego odczynnika.
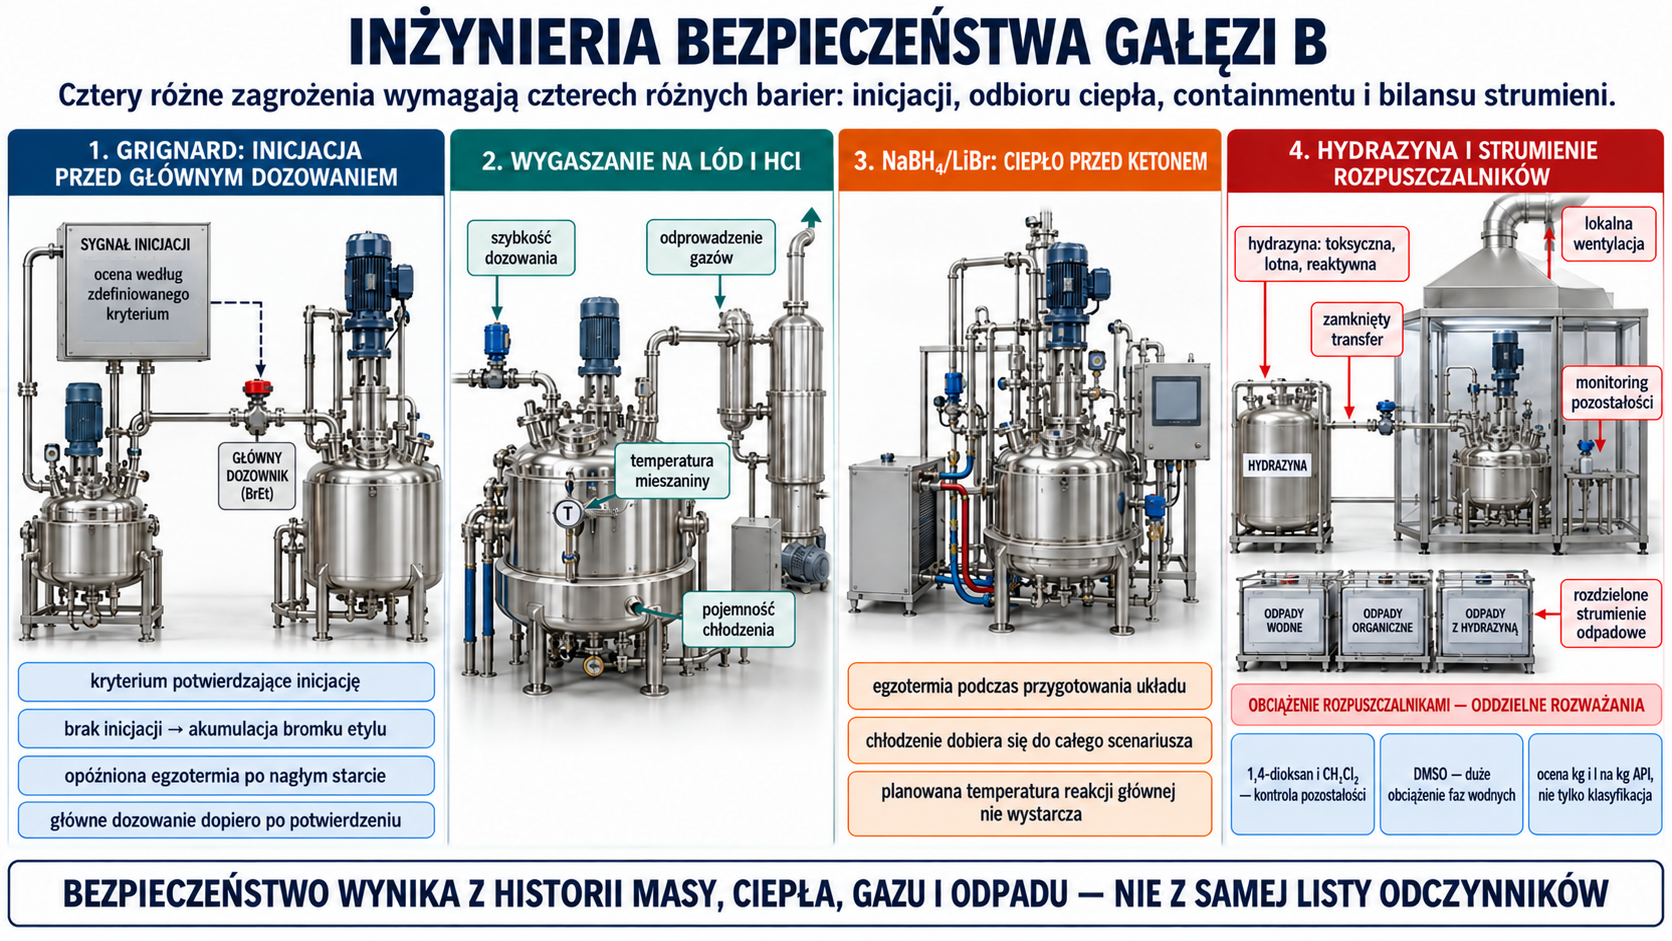
Bezpieczeństwo gałęzi B wymaga potwierdzenia inicjacji Grignarda przed głównym dozowaniem, kontroli szybkości, temperatury, chłodzenia i gazów podczas wygaszania, uwzględnienia egzotermii NaBH₄ i LiBr przed podaniem ketonu oraz zamkniętego transferu hydrazyny, lokalnej wentylacji, monitoringu pozostałości i rozdzielonych strumieni odpadowych; bilans EHS obejmuje również obciążenie rozpuszczalnikami na kilogram API.

4. Zbieżne połączenie i odsłonięcie końcowego API

Eterowanie dwóch drogich fragmentów

W przykładzie 34 1,00 kg fenolowego fragmentu B zawiesza się lub rozpuszcza w 8 l DMSO. Dodaje się roztwór 0,15 kg NaOH w 0,30 l wody i utrzymuje 1 h, aby wytworzyć fenolan. Następnie podaje się 1,20 kg nitrobenzenosulfonianowego fragmentu A i prowadzi reakcję 4–5 h. Fenolan wypiera sulfonian, tworząc wiązanie eterowe między dwiema w pełni zbudowanymi chiralnymi częściami.
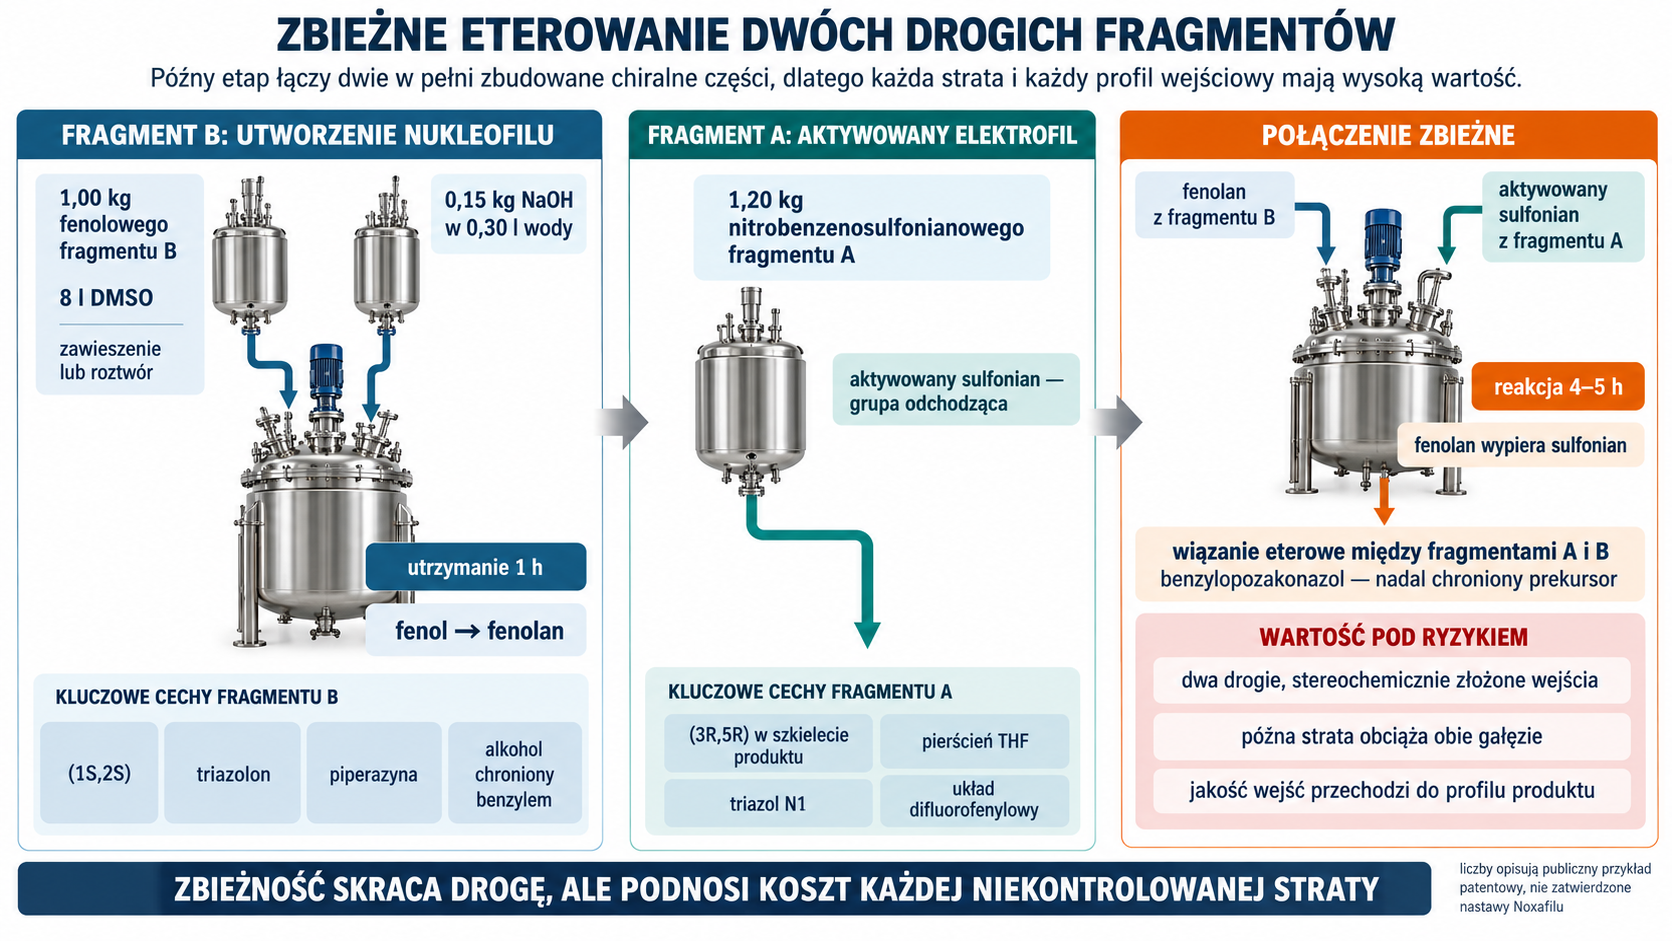
Fenolowy fragment B przekształca się w DMSO i wodnym NaOH w fenolan, który wypiera sulfonian aktywowanego fragmentu A; późne zbieżne eterowanie tworzy wiązanie między dwiema drogimi, stereochemicznie złożonymi częściami i daje nadal chroniony benzylopozakonazol, dlatego jakość obu wejść oraz każda strata obciążają cały proces.

Po dodaniu 10 l wody produkt ekstrahuje się 7,5 l, a następnie 3 l octanu etylu. Warstwę organiczną myje się wodą i solanką, suszy Na₂SO₄ i zatęża poniżej 50°C. Surowy produkt rozpuszcza się w 10 l IPA w 75–80°C, chłodzi, dojrzewa 2 h i filtruje. Z podanych 2,20 kg dwóch fragmentów otrzymuje się 1,30 kg benzylopozakonazolu, 98,46% HPLC.

Ta liczba jest odzyskiem masowym, a nie wydajnością molową. Oba fragmenty mają różne masy molowe i jeden jest użyty w nadmiarze. Pełny bilans potrzebuje czystości na bazie bezwodnej, rzeczywistej stechiometrii i oznaczenia pozostałego fragmentu w ługu. Szczególnie kosztowny fragment może pozostać w fazie wodnej, międzyfazie albo ługu IPA. Próbkowanie wszystkich trzech strumieni podczas rozwoju pozwala odróżnić brak konwersji od straty w obróbce.
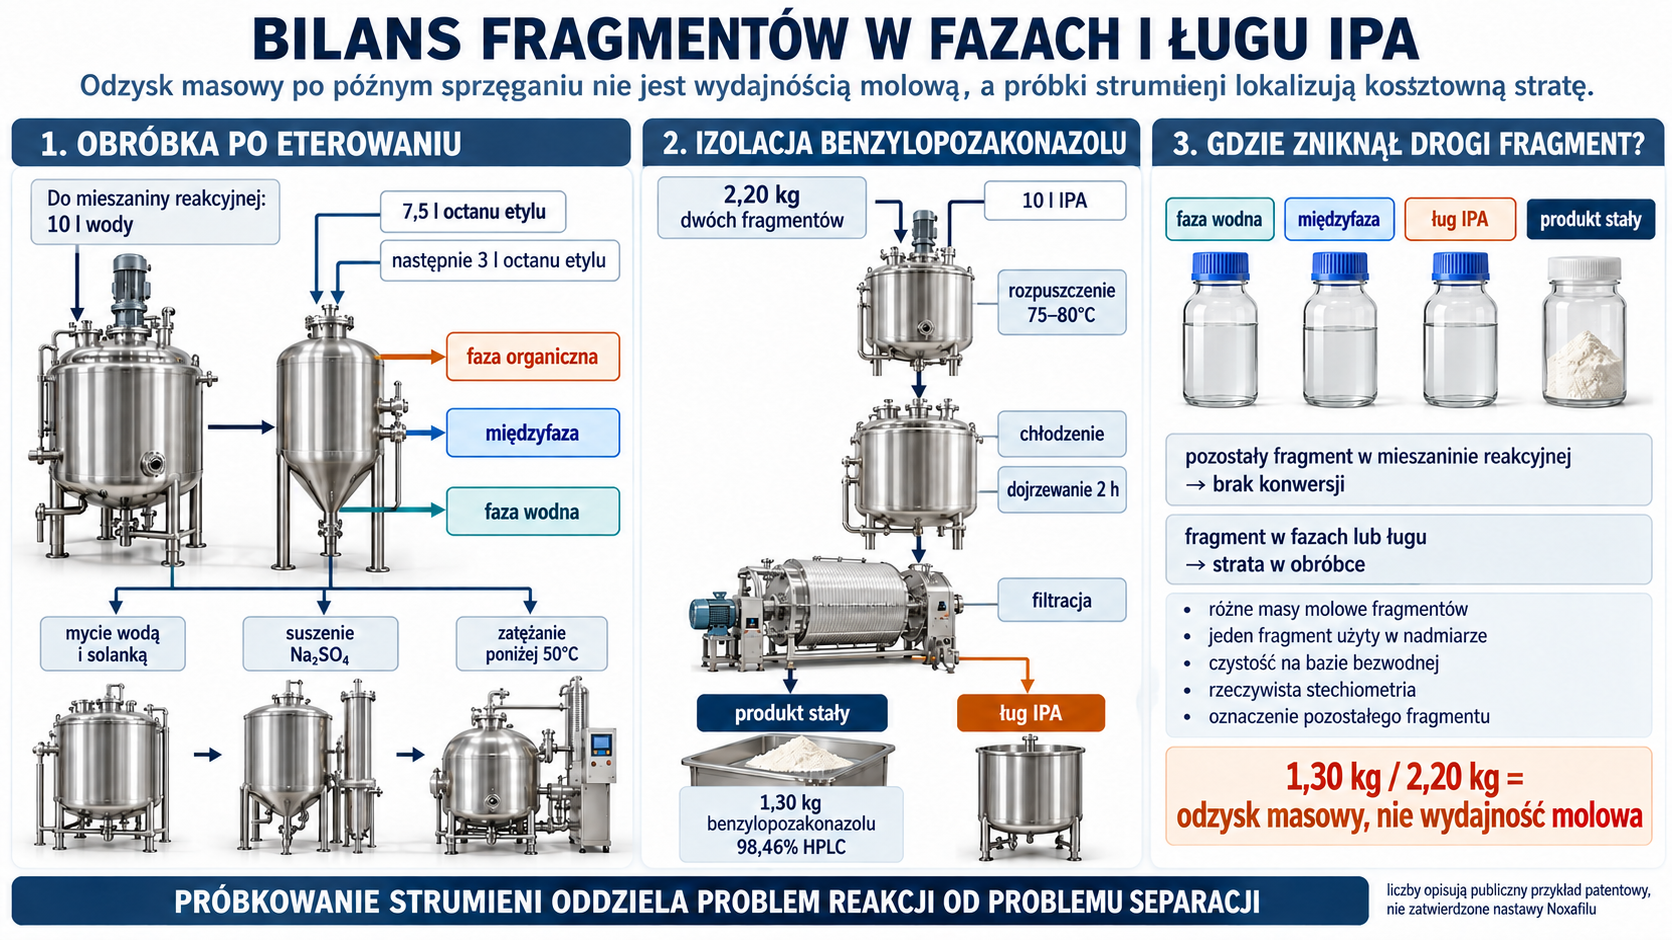
Po zbieżnym eterowaniu ekstrakcja, mycia, suszenie i krystalizacja z IPA rozdzielają benzylopozakonazol od fazy wodnej, międzyfazy i ługu; stosunek 1,30 kg produktu do 2,20 kg fragmentów jest odzyskiem masowym, a nie wydajnością molową, dlatego próbki wszystkich strumieni i bilans na bazie bezwodnej rozróżniają brak konwersji od straty w obróbce.

Woda jest tu składnikiem zamierzonym — służy do rozpuszczenia NaOH — ale jej ilość wpływa na siłę zasady, rozpuszczalność fenolanu i podział faz. Zbyt mała może pozostawić heterogeniczną zasadę; zbyt duża obniża nukleofilowość i zmienia ekstrakcję. DMSO jest trudne do wypłukania z lipofilowego produktu i ma wysoką temperaturę wrzenia. Kryterium zakończenia myć powinno obejmować DMSO albo zwalidowany surogat przewodności tylko wtedy, gdy korelacja została wykazana.
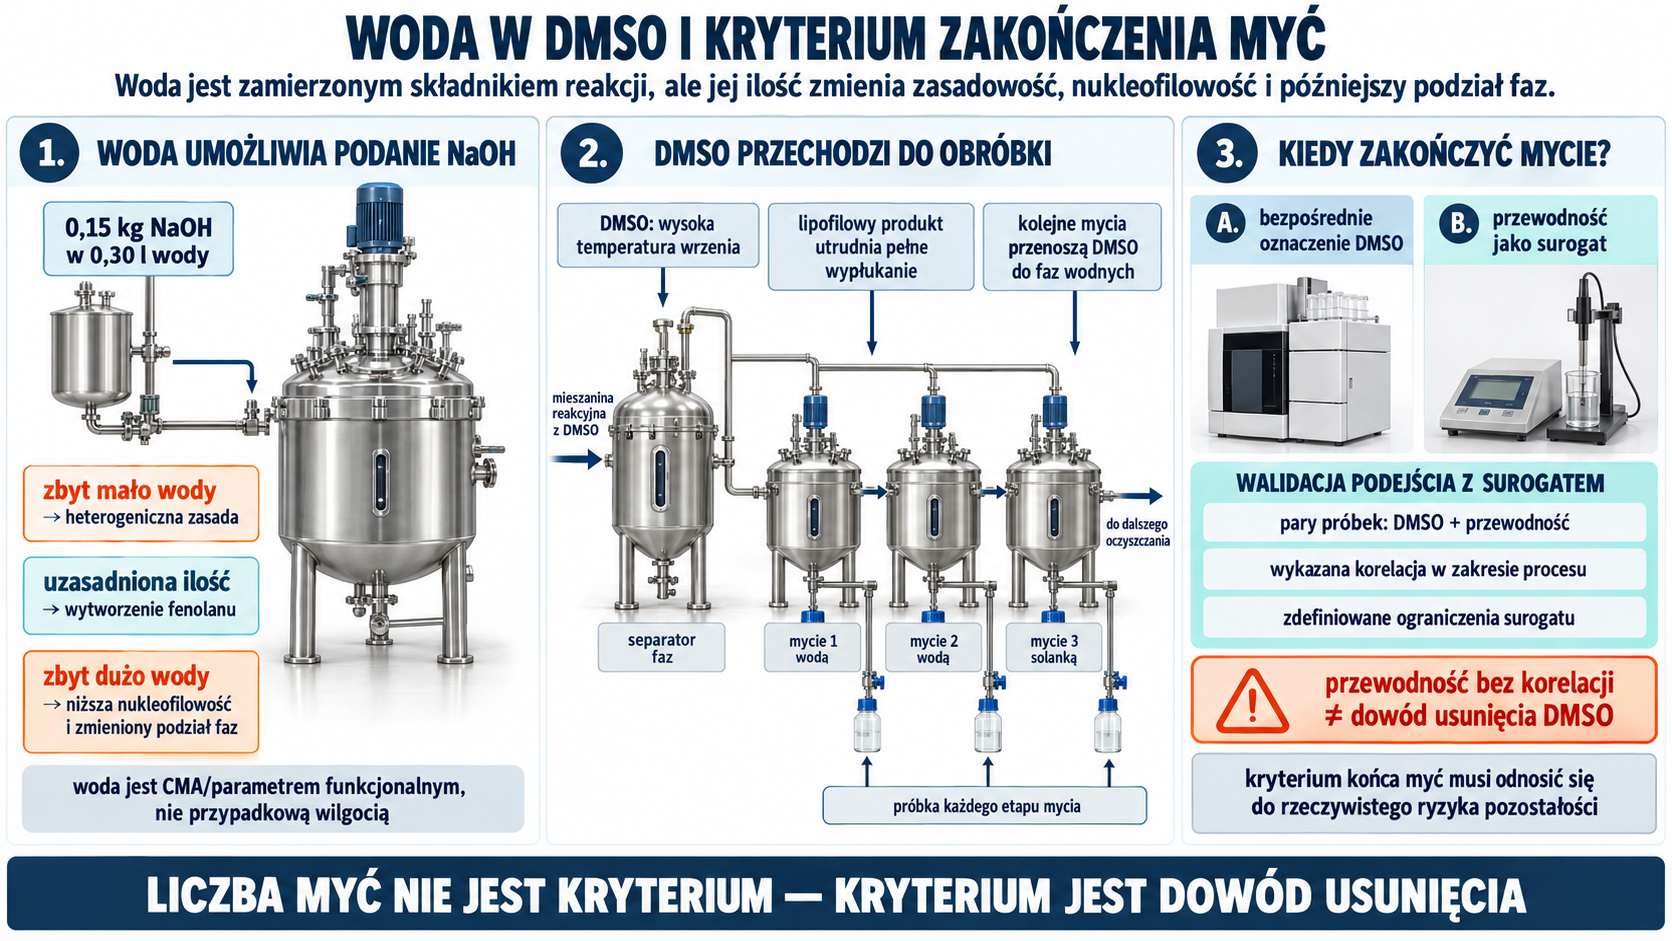
Woda umożliwia podanie NaOH w eterowaniu, lecz jej niedobór pozostawia heterogeniczną zasadę, a nadmiar obniża nukleofilowość i zmienia podział faz; DMSO przechodzi do obróbki i kolejnych myć, dlatego ich zakończenie musi wynikać z bezpośredniego oznaczenia albo przewodności używanej jako surogat dopiero po wykazaniu korelacji.

Hydrogenoliza nie jest tylko „zdjęciem ochrony”

Przykład 35 ładuje 1,00 kg benzylopozakonazolu do 7 l metanolu, dodaje 0,24 kg 10% Pd/C oraz 1,78 l HCl. Następnie doprowadza wodór i podnosi temperaturę do 50°C. Patent zapisuje dla wodoru jedynie niejednoznaczne „5 kg”, bez kompletnej jednostki opisującej ciśnienie albo ilość, i nie podaje czasu ani sposobu określenia punktu końcowego. Nie wolno zatem przekształcić tego zapisu w pozornie dokładną nastawę ani uzupełnić jej z praktyki platformowej.
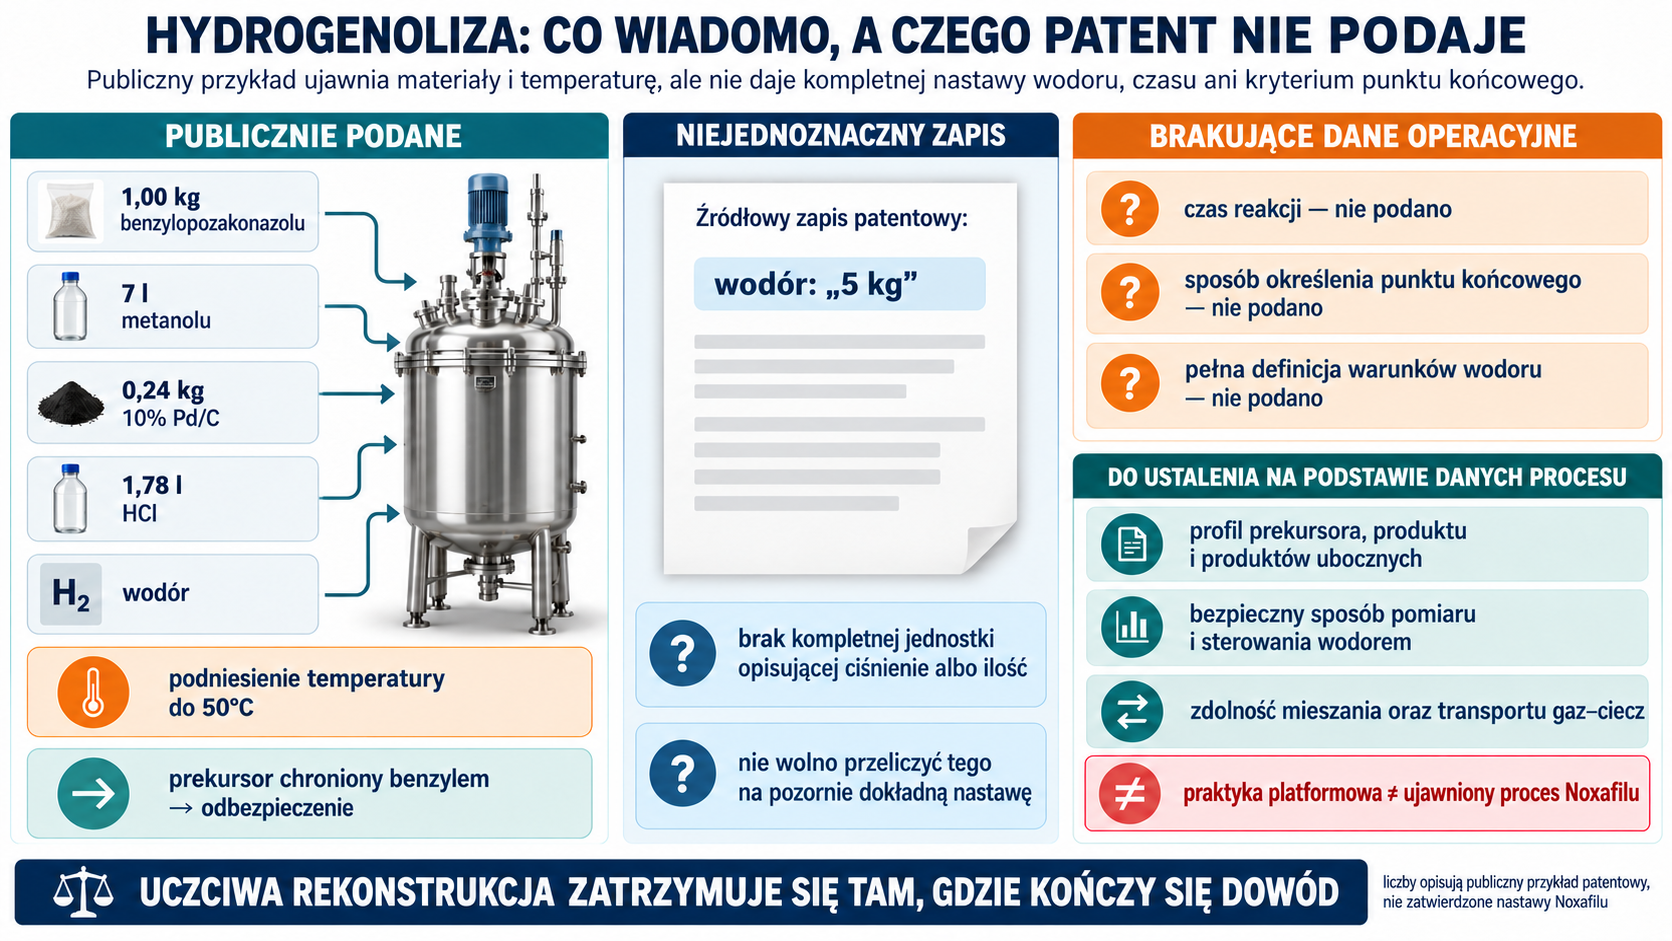
Publiczny przykład hydrogenolizy podaje masę benzylopozakonazolu, metanol, 10% Pd/C, HCl i temperaturę 50°C, lecz zapis wodoru „5 kg” nie ma kompletnej jednostki, a czas i kryterium punktu końcowego nie zostały ujawnione; praktyka platformowa nie może więc zostać przedstawiona jako dokładna nastawa procesu Noxafilu.

Po reakcji masę chłodzi się, filtruje przez warstwę pomocniczą i płucze 1 l metanolu. Filtrat chłodzi się do 0–5°C, reguluje 16% NaOH do pH 7,0–7,5, utrzymuje 2 h i filtruje. Materiał ponownie ogrzewa się z 10 l metanolu do 60–65°C przez 1 h, traktuje węglem aktywnym przez 30 min, filtruje, chłodzi i dojrzewa 1–2 h. Końcowo uzyskuje się 0,68 kg pozakonazolu o czystości 99,4% HPLC.

Stosunek 0,68 kg produktu do 1,00 kg chronionego prekursora wynosi 68% masowo, ale nie jest 68% wydajnością molową. Odłączana grupa benzylowa stanowi część masy substratu, a wynik zależy od zawartości i wilgoci obu materiałów. Uczciwa wydajność molowa wymaga ich mas molowych i oznaczeń; patent jej w tym przykładzie nie podaje.

Hydrogenoliza może pozostawić prekursor benzylowy, tworzyć produkty częściowej lub nadmiernej redukcji i wprowadzać pallad. Filtracja Pd/C jest etapem jakościowym i bezpieczeństwa: suchy zużyty katalizator może być piroforyczny, a przebicie drobin zwiększa metale i widoczne cząstki. Test integralności toru filtracyjnego, kontrola zwilżenia odpadu i ICP-MS API są równie ważne jak HPLC punktu końcowego. HCl, późniejsze NaOH i adsorpcja na węglu tworzą dodatkowe źródła strat, które należy widzieć w bilansie.
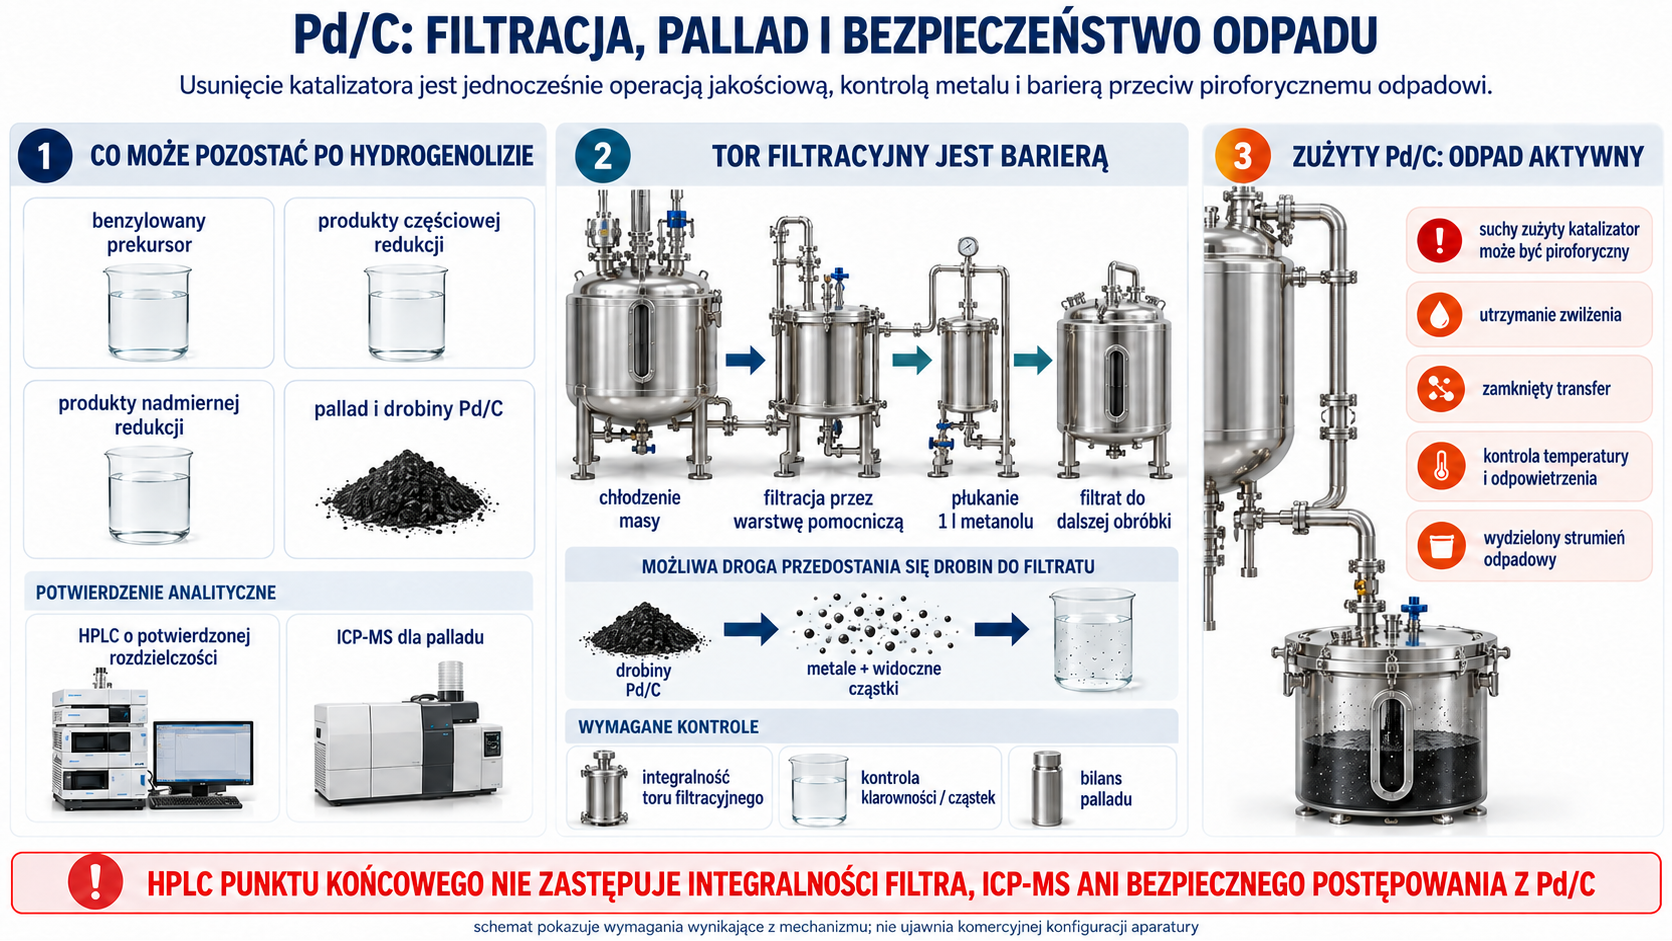
Po hydrogenolizie tor filtracyjny musi zatrzymać Pd/C, ponieważ przebicie drobin zwiększa pallad i widoczne cząstki; kontrola obejmuje integralność filtracji, klarowność, bilans palladu i ICP-MS, a zużyty katalizator pozostaje zwilżony i trafia zamkniętym transferem do wydzielonego strumienia odpadowego ze względu na ryzyko piroforyczności po wysuszeniu.

Krystalizacja końcowa i obciążenie zanieczyszczeniem

Końcowe wytrącanie z metanolu jednocześnie ustala czystość, postać stałą i wielkość aglomeratów. Dodanie zasady przy 0–5°C zmienia stan jonizacji; lokalne przekroczenie pH może wytrącić materiał szybko i zamknąć ług. Późniejsze ogrzewanie, węgiel i powolne chłodzenie resetują historię nukleacji, ale każde przeniesienie zwiększa ekspozycję na wodę oraz możliwość zasiewu inną formą.
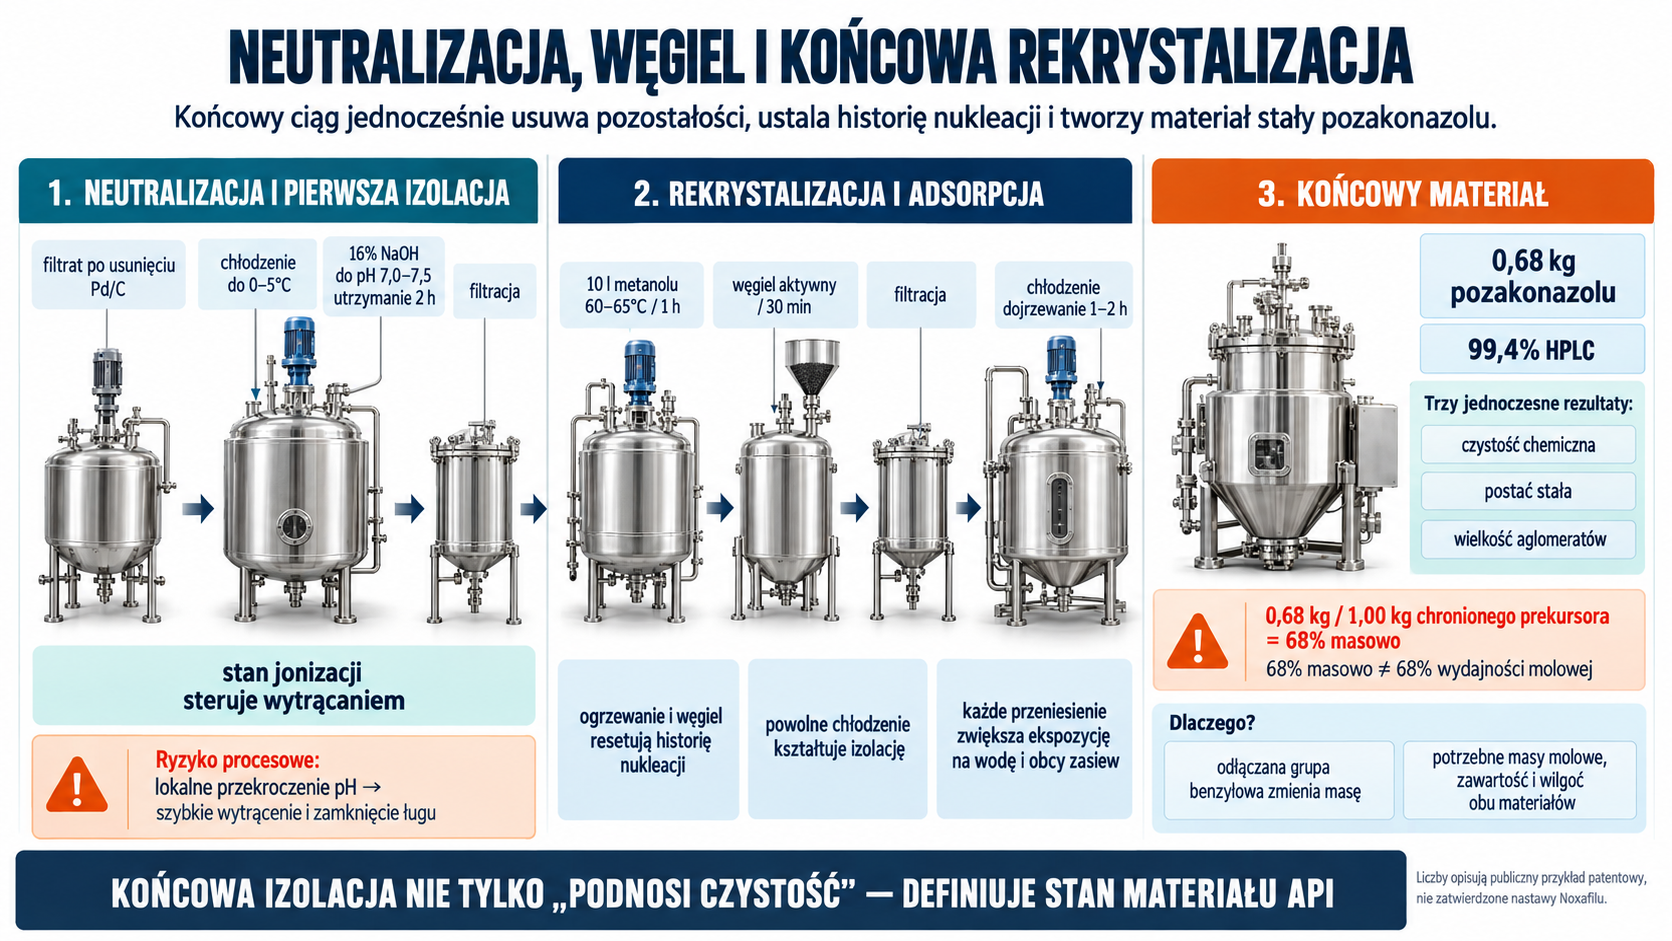
Po odfiltrowaniu Pd/C chłodzenie, regulacja 16% NaOH do pH 7,0–7,5 i pierwsza izolacja przechodzą w rekrystalizację z metanolu, adsorpcję na węglu, filtrację i kontrolowane chłodzenie; ciąg ustala czystość, postać stałą oraz aglomeraty, a wynik 0,68 kg z 1,00 kg chronionego prekursora jest odzyskiem masowym, nie wydajnością molową.

Zdolność krystalizacji do odrzutu trzeba mierzyć próbami obciążeniowymi. Osobno dodaje się reprezentatywny stereoizomer, benzylowy prekursor i resztkowy fragment A lub B, a następnie oznacza współczynnik oczyszczenia oraz odzysk. Próba z jednym „łatwym” zanieczyszczeniem nie uzasadnia wspólnej zdolności oczyszczania dla całej rodziny. Stereoizomer może wbudowywać się w kryształ znacznie łatwiej niż bardziej polarny prekursor.
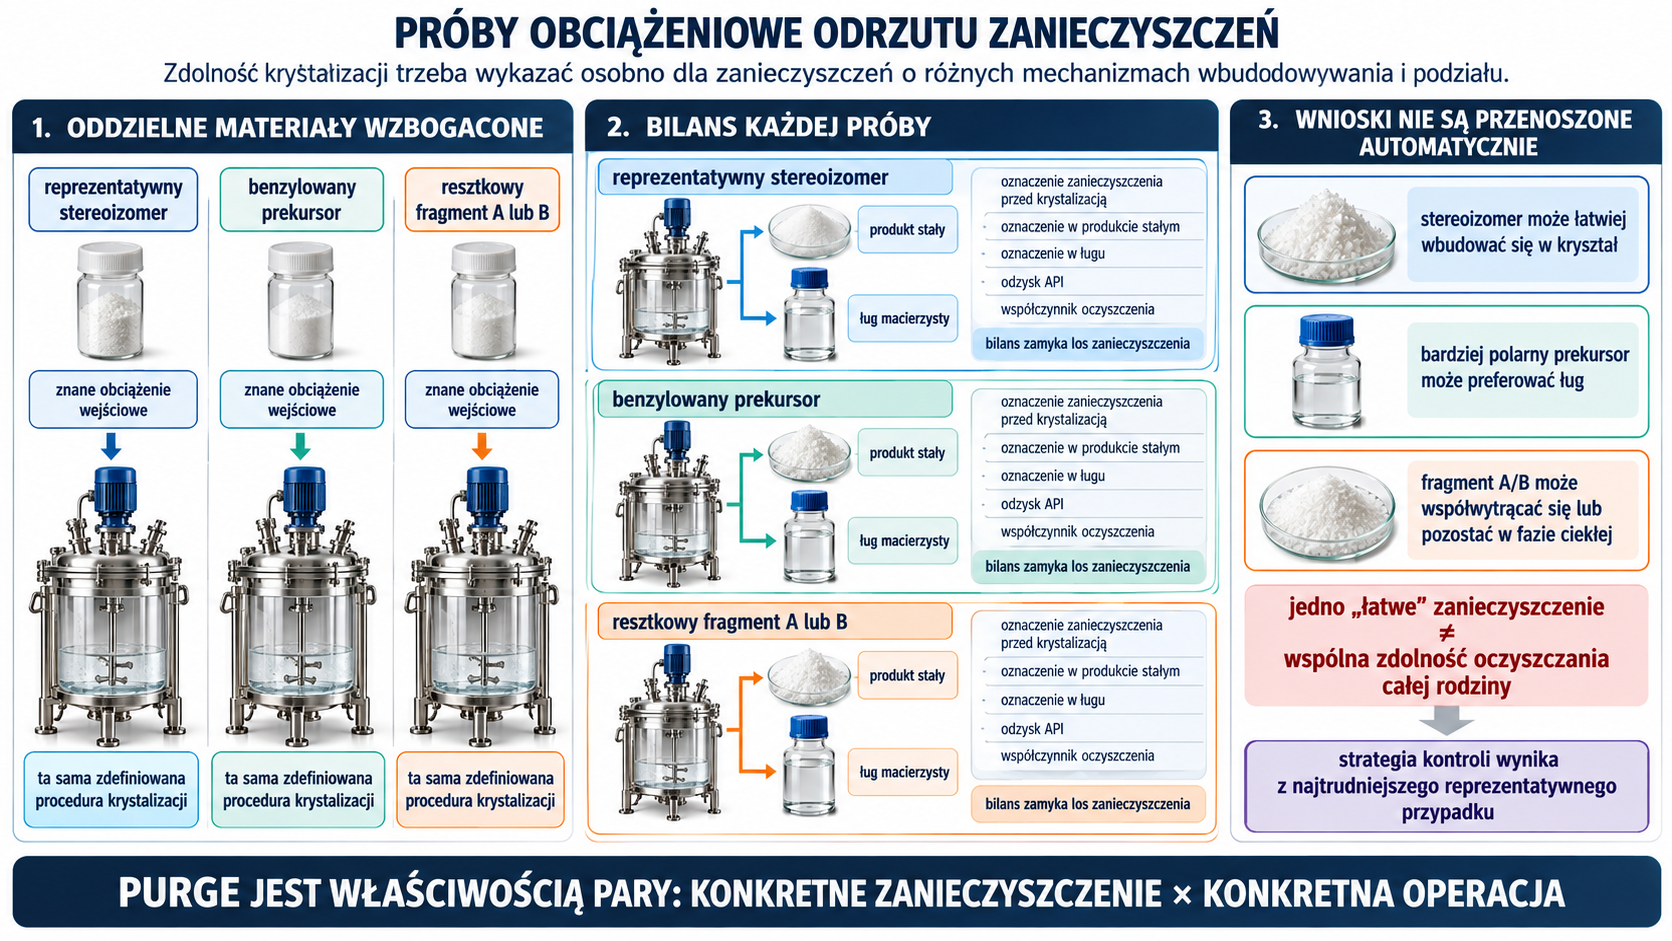
Próby obciążeniowe prowadzone osobno ze stereoizomerem, benzylowanym prekursorem i resztkowym fragmentem A lub B mierzą każde zanieczyszczenie przed krystalizacją, w produkcie stałym i ługu oraz zamykają odzysk API; wynik dla jednego łatwo odrzucanego związku nie dowodzi wspólnej zdolności oczyszczania całej rodziny.

5. Genealogia zanieczyszczeń, bilans i pakiet zwolnieniowy API

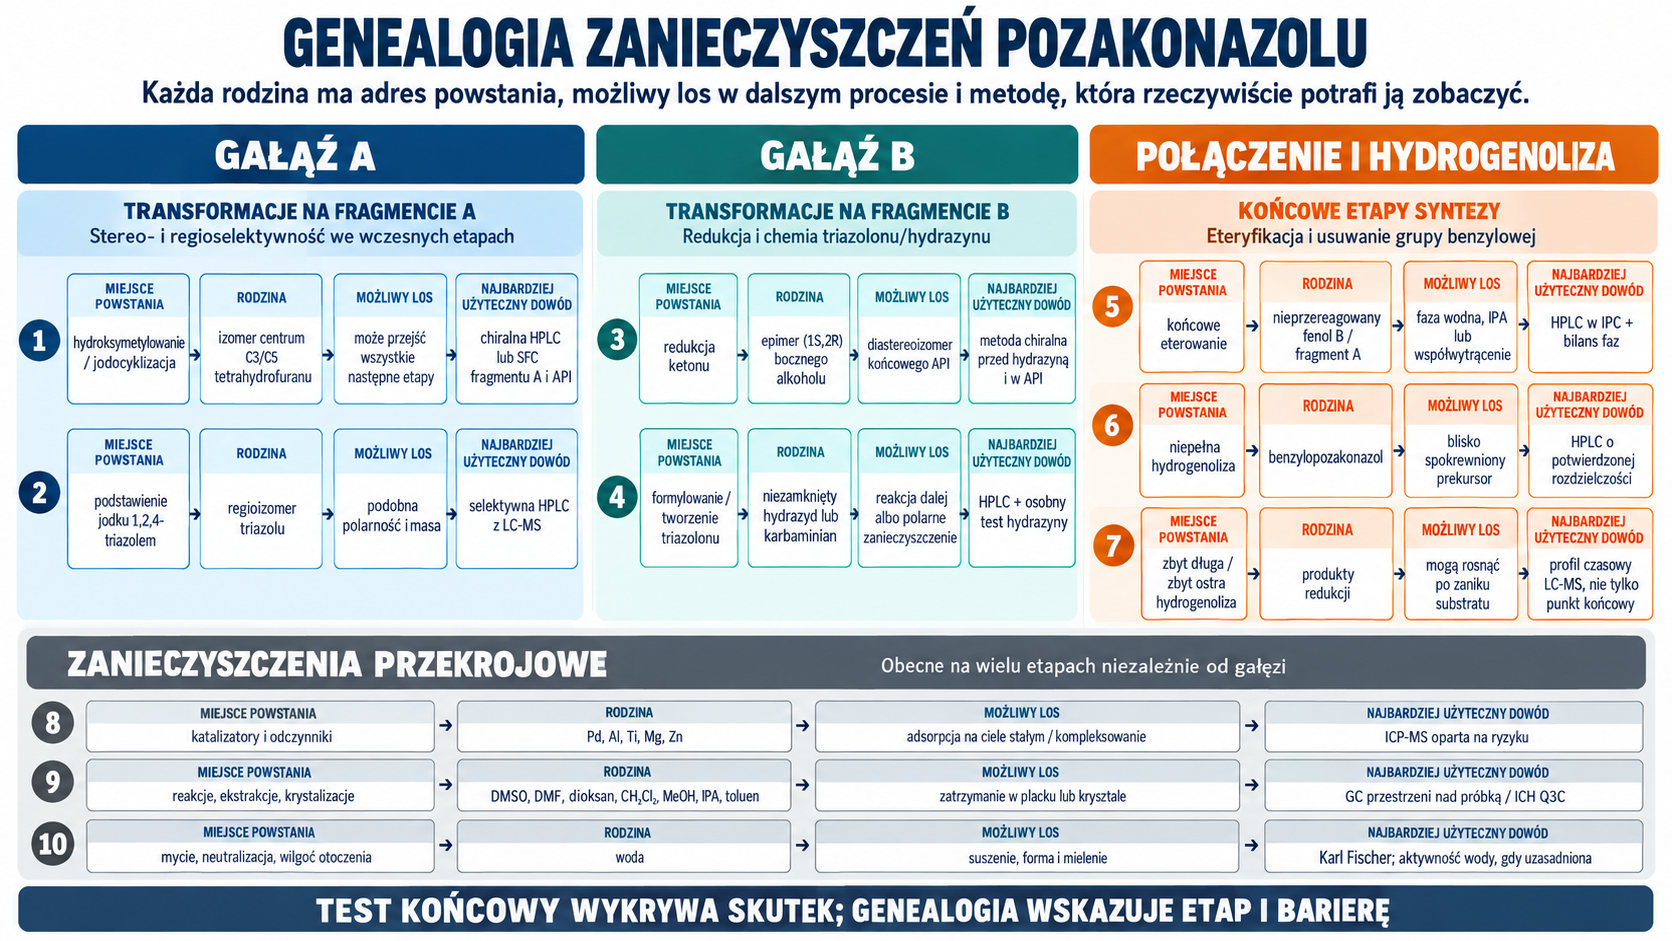
Zanieczyszczenie ma adres w procesie

Rodzina Miejsce powstania lub wniesienia Możliwy los Najbardziej użyteczna kontrola
izomer centrum C3/C5 tetrahydrofuranu hydroksymetylowanie i jodocyklizacja gałęzi A może przejść wszystkie następne etapy chiralna wysokosprawna chromatografia cieczowa (HPLC) lub chromatografia w fazie nadkrytycznej (SFC) fragmentu A i API
regioizomer triazolu podstawienie jodku 1,2,4-triazolem podobna polarność i masa do właściwego fragmentu selektywna HPLC ze spektrometrią mas (LC-MS)
epimer (1S,2R) bocznego alkoholu redukcja ketonu w gałęzi B daje diastereoizomer końcowego API metoda chiralna przed hydrazyną i w API
niezamknięty hydrazyd lub karbaminian formylowanie i tworzenie triazolonu może reagować dalej albo pozostać polarnym zanieczyszczeniem HPLC oraz test specyficzny dla hydrazyny
nieprzereagowany fenol B i fragment sulfonianowy A końcowe eterowanie faza wodna, IPA lub współwytrącenie HPLC w IPC i bilans faz
benzylopozakonazol niepełna hydrogenoliza blisko spokrewniony prekursor HPLC o potwierdzonej rozdzielczości
produkty hydrogenolizy zbyt długa lub zbyt ostra redukcja mogą rosnąć po zaniku substratu profil czasowy LC-MS, nie tylko punkt końcowy
Pd, Al, Ti, Mg, Zn katalizator i odczynniki gałęzi adsorpcja na ciele stałym lub kompleksowanie ICP-MS z limitami opartymi na ryzyku
DMSO, DMF, dioksan, CH₂Cl₂, MeOH, IPA, toluen reakcje, ekstrakcje i krystalizacje zatrzymanie w placku albo krysztale GC przestrzeni nad próbką według ICH Q3C
woda mycie, neutralizacja, wilgoć otoczenia zmienia suszenie, formę i mielenie Karl Fischer i aktywność wody, gdy uzasadniona
Genealogia zanieczyszczeń wiąże izomery i regioizomery gałęzi A, epimer oraz pochodne hydrazyny gałęzi B, pozostałe fragmenty, benzylowany prekursor i produkty redukcji z etapami powstania, możliwym losem i selektywną metodą; metale, rozpuszczalniki i woda tworzą osobne rodziny przekrojowe wymagające ICP-MS, GC i kontroli wilgoci.

Niewykryty pik nie powinien być nazywany automatycznie degradantem. Jeśli rośnie wraz z partią określonego fragmentu, jest raczej zanieczyszczeniem procesowym; jeśli powstaje w próbach stresowych API lub produktu, może być degradantem. LC-MS pomaga zaproponować strukturę, ale kwalifikacja wzorca wymaga niezależnej identyfikacji i przypisania odpowiedzi detektora. Dwa związki o podobnej absorpcji UV nie muszą mieć takiego samego współczynnika odpowiedzi.
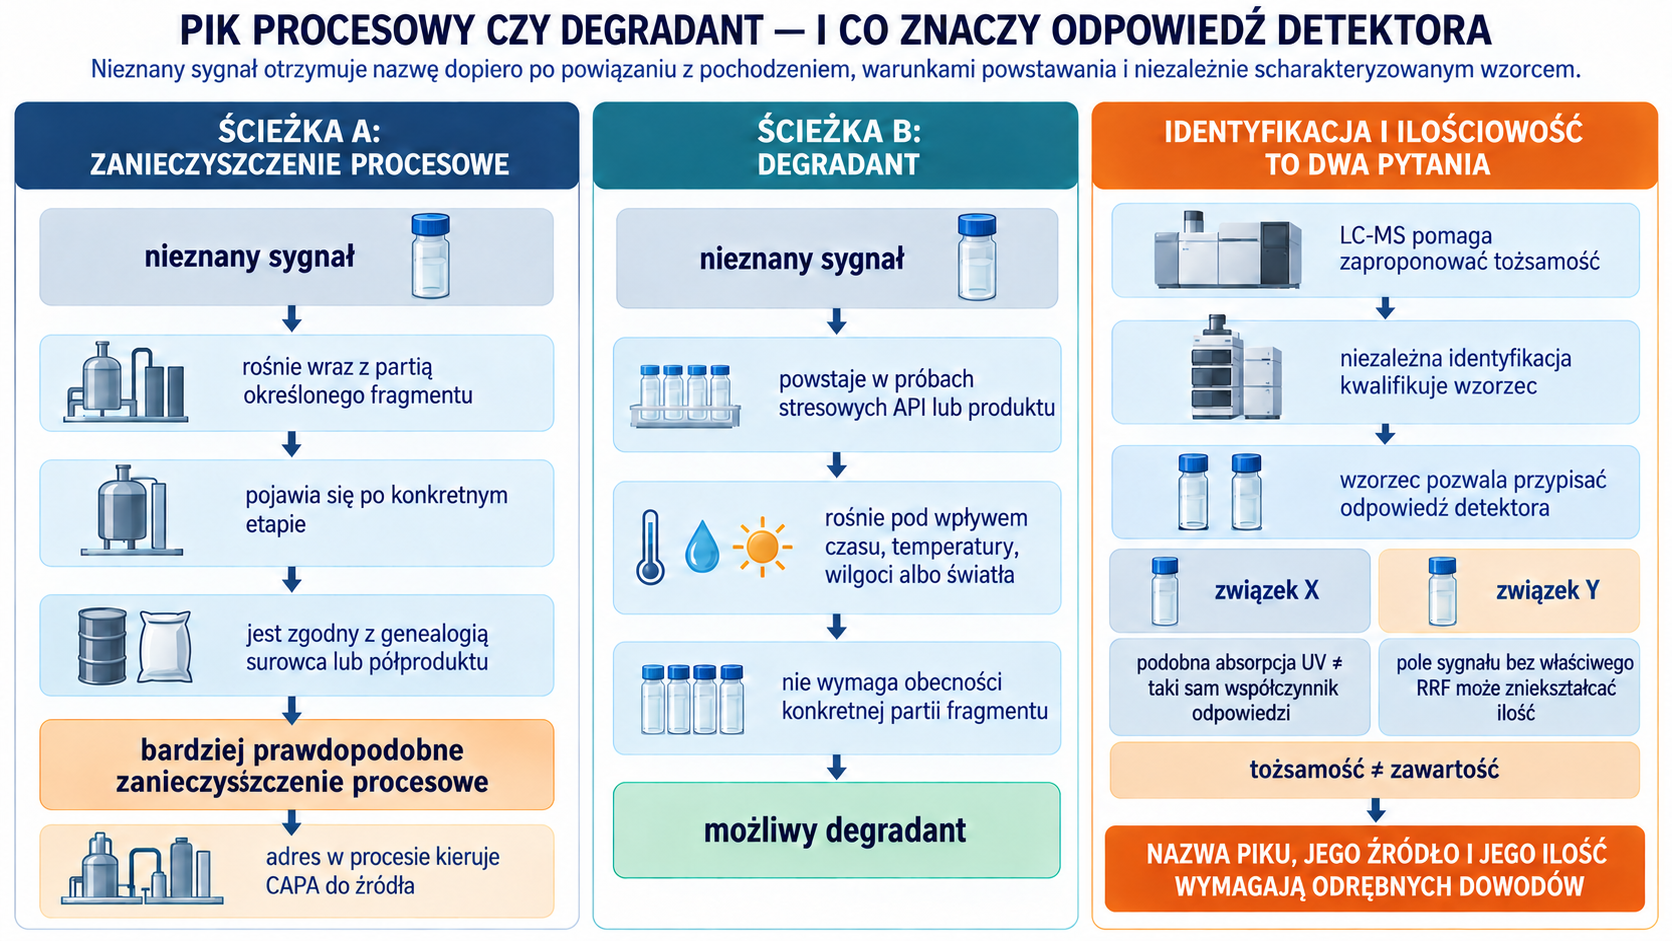
Nieznany sygnał jest bardziej prawdopodobnym zanieczyszczeniem procesowym, gdy koreluje z partią fragmentu i etapem, a możliwym degradantem, gdy powstaje w próbach stresowych niezależnie od partii; LC-MS proponuje tożsamość, lecz niezależnie scharakteryzowany wzorzec jest potrzebny do przypisania odpowiedzi detektora, ponieważ podobna absorpcja UV nie gwarantuje tego samego RRF.

Bilans zbieżnego procesu

Zbieżność zmniejsza liczbę etapów po połączeniu drogich fragmentów, ale utrudnia raportowanie wydajności. Każda gałąź ma inną podstawę: surową masę, sól rozdzielającą, materiał bezwodny albo olej o częściowej czystości. Dla fragmentu A przykład 20 podaje 650 g syropu o 80% HPLC, czyli wynik masowy nieporównywalny z 1,30 kg krystalicznego sulfonianu 99% HPLC. Dla gałęzi B sól hydrazyny zawiera kwas dibenzoilowinowy, więc jej kilogram nie jest kilogramem wolnej hydrazyny.

Bilans rozwojowy powinien przeliczać mole głównego składnika na podstawie oznaczenia, wody i stechiometrii. Oddzielnie raportuje się odzysk do produktu, ilość w ługach, ilość w fazach wodnych, próbki, pozostałość w aparaturze i niezidentyfikowaną różnicę. Pozwala to uniknąć fałszywego „wzrostu wydajności” przez zatrzymany rozpuszczalnik albo sól. Dla kosztownego fragmentu warto ustawić alarm, gdy niezidentyfikowana różnica przekracza poziom ustalony na podstawie zdolności analitycznej procesu.
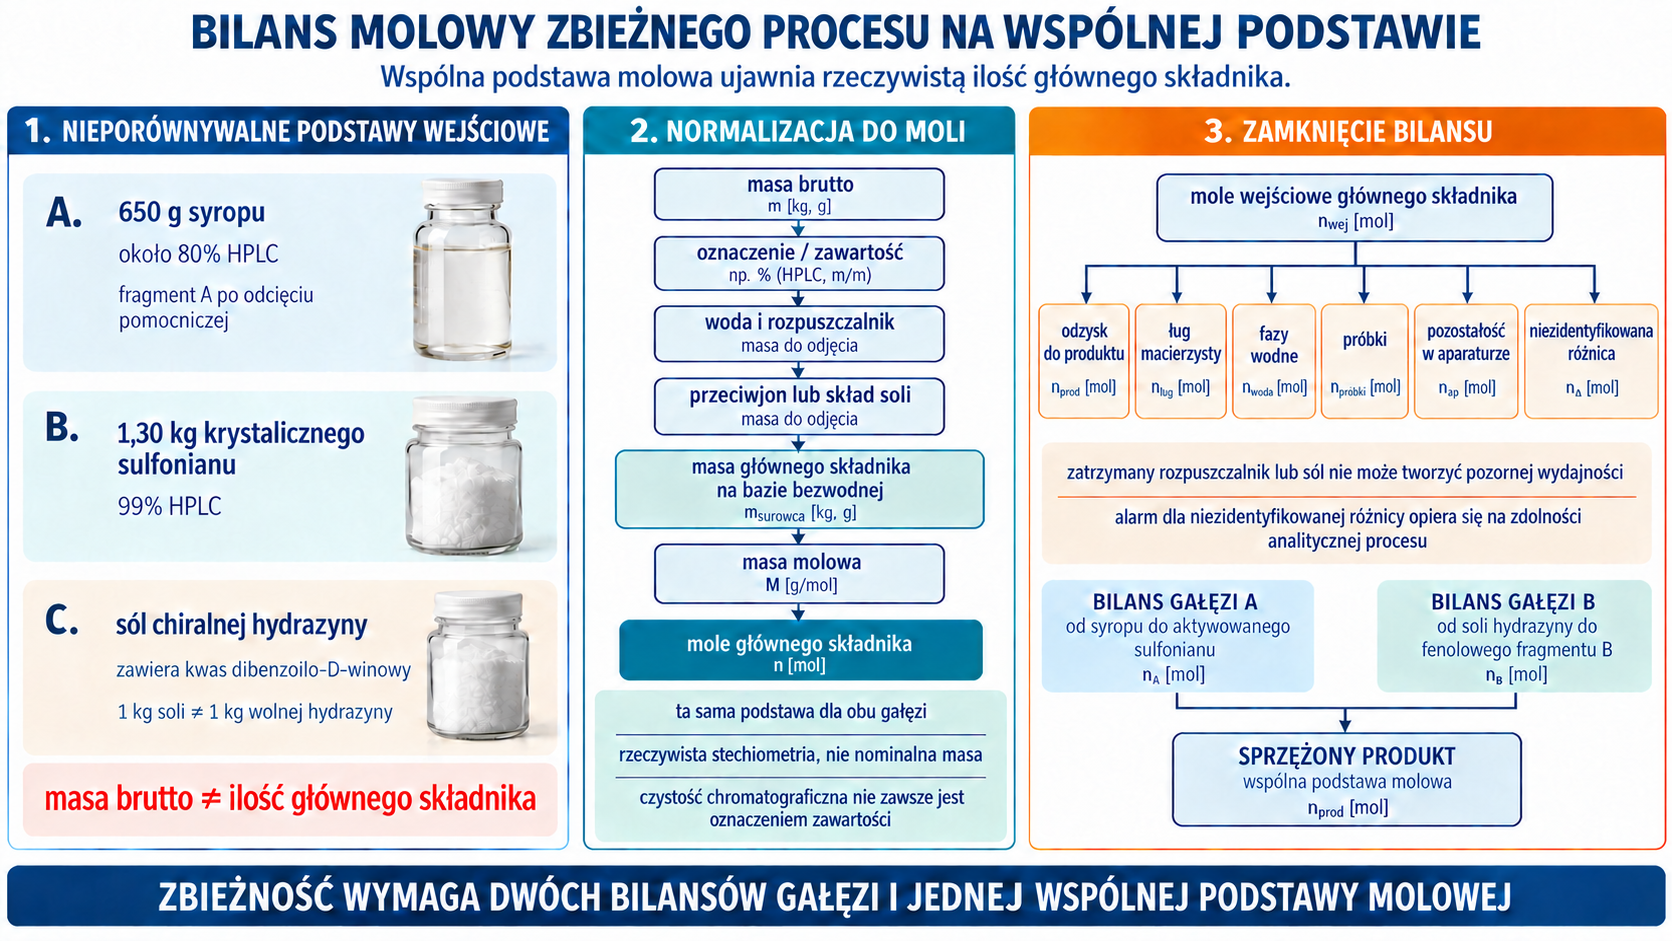
Bilans zbieżnego procesu normalizuje syrop fragmentu A, krystaliczny sulfonian i sól chiralnej hydrazyny przez oznaczenie, wodę, skład soli i masę molową do moli głównego składnika, a następnie rozdziela odzysk do produktu, ługi, fazy wodne, próbki, pozostałość w aparaturze i niezidentyfikowaną różnicę; osobne bilanse gałęzi A i B zbiegają się na wspólnej podstawie molowej.

Zwolnienie API i transfer

Pakiet zwolnieniowy obejmuje tożsamość, zawartość, substancje pokrewne, czystość stereochemiczną, rozpuszczalniki, wodę, metale i formę krystaliczną. Dyfrakcja rentgenowska proszku (XRPD) potwierdza formę, kalorymetria skaningowa i analiza termograwimetryczna (DSC/TGA) oceniają zdarzenia termiczne oraz solwaty, a mikroskopia pokazuje habit i aglomerację. Rozkład wielkości cząstek (PSD) po mikronizacji wymaga metody z kontrolowaną dyspersją; wynik zależy od energii ultradźwięków, środka zwilżającego i współczynnika załamania. Metoda, która rozbija wszystkie aglomeraty laboratoryjnie, może zaniżyć ryzyko rzeczywistej zawiesiny.
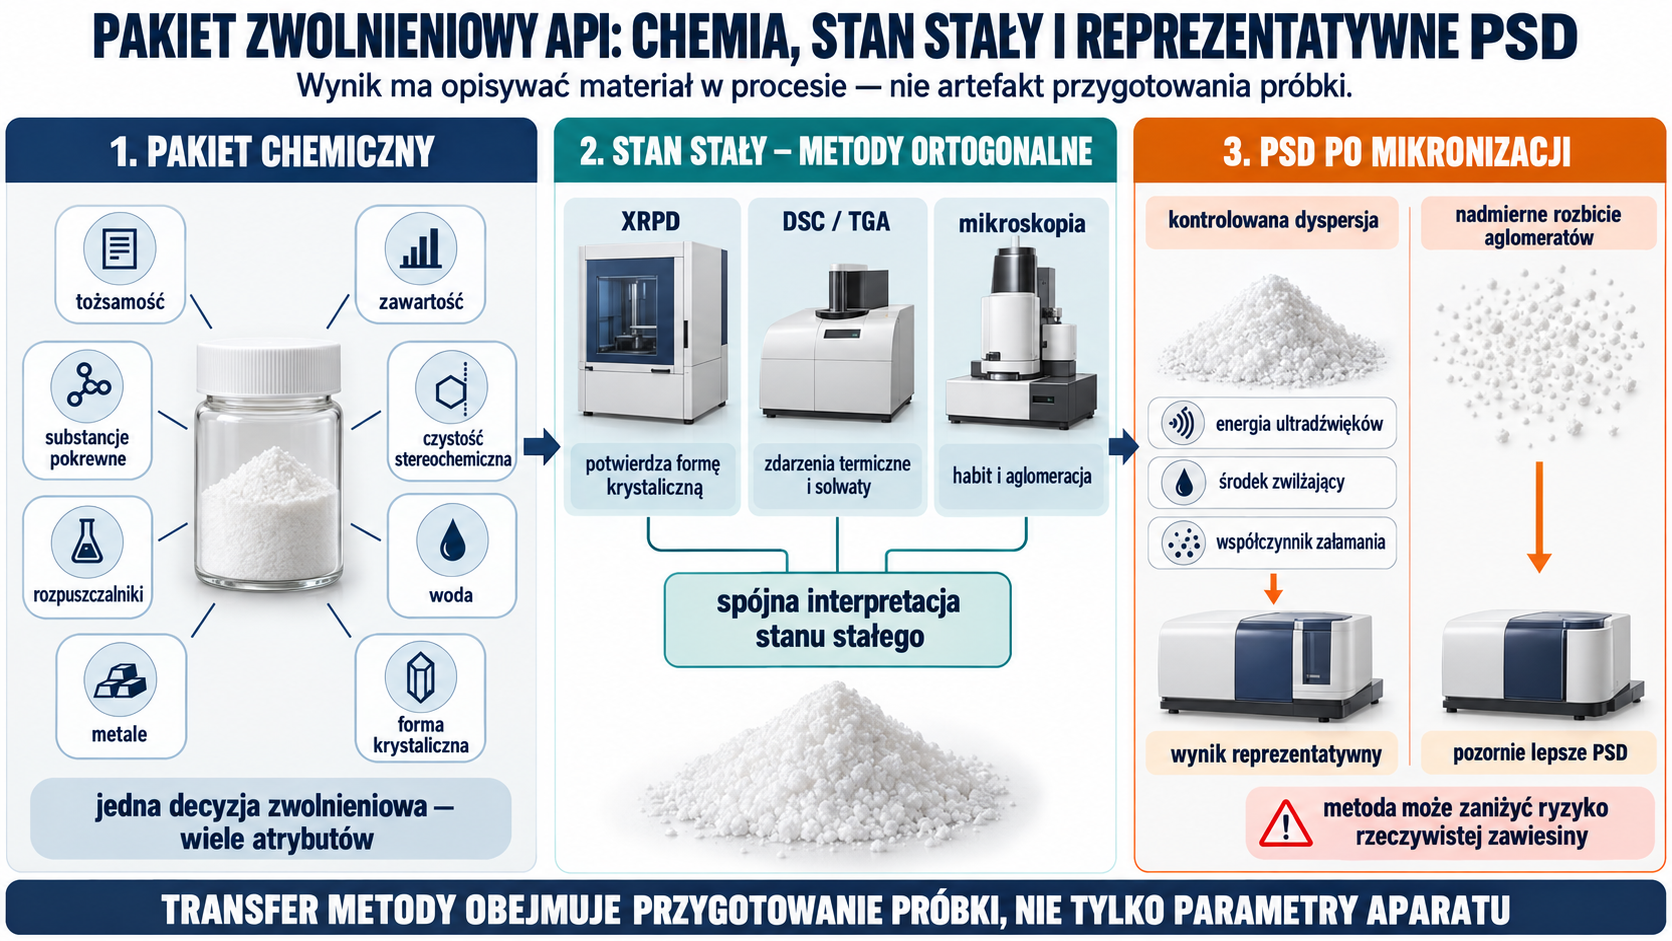
Pakiet zwolnieniowy API łączy osiem atrybutów chemicznych z ortogonalną oceną stanu stałego przez XRPD, DSC/TGA i mikroskopię; dla PSD po mikronizacji porównanie kontrolowanej dyspersji z nadmiernym rozbiciem aglomeratów pokazuje, dlaczego transfer metody musi obejmować przygotowanie próbki, a nie tylko ustawienia analizatora.

Różni odbiorcy nie potrzebują identycznej wrażliwości na wszystkie atrybuty. Zawiesina jest bezpośrednio wrażliwa na PSD i zwilżalność kryształu. HME tabletki celowo niszczy daleki porządek krystaliczny, ale zmienna forma i wielkość wejściowa mogą zmienić pobór energii, moment oraz czas do pełnej amorfizacji. Koncentrat rozpuszcza API, więc PSD po pełnym rozpuszczeniu nie jest atrybutem produktu, lecz postać i zanieczyszczenia mogą zmieniać szybkość przygotowania oraz filtrację. System zmian musi powiadamiać każdy łańcuch o zmianie formy, mielenia, suszenia lub dostawcy.
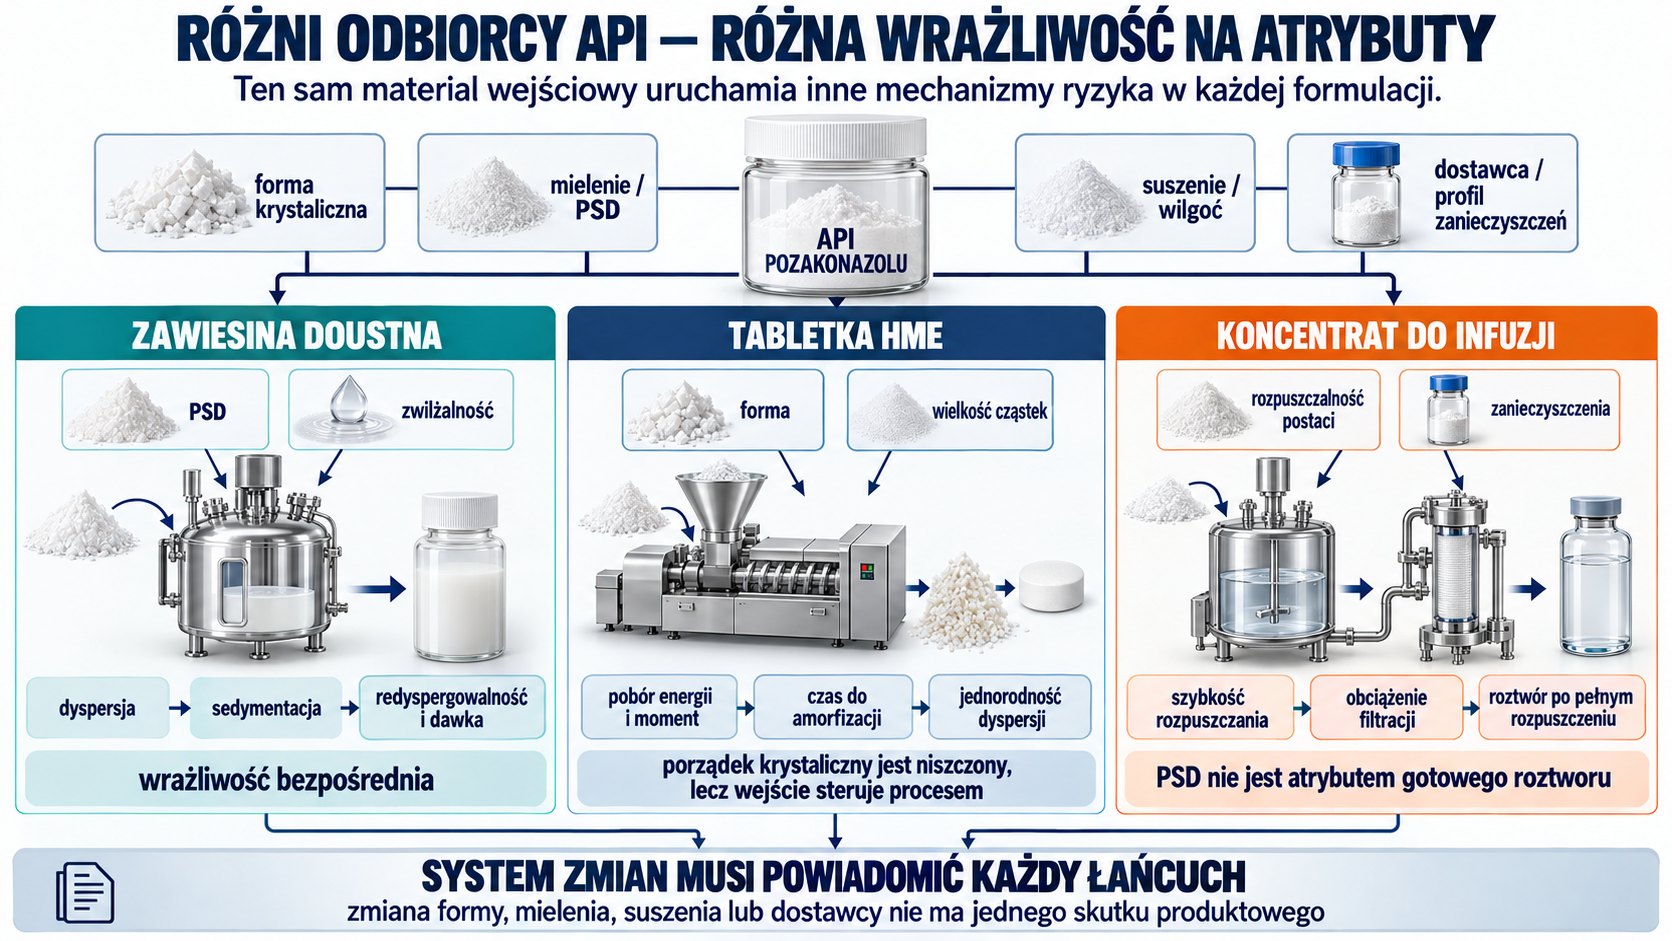
To samo API pozakonazolu uruchamia trzy różne łańcuchy ryzyka: w zawiesinie PSD i zwilżalność sterują dyspersją, sedymentacją i dawką; w tabletce HME forma i wielkość cząstek wpływają na pobór energii, czas amorfizacji i jednorodność dyspersji; w koncentracie postać i zanieczyszczenia oddziałują na rozpuszczanie oraz filtrację, choć PSD nie jest atrybutem gotowego roztworu.

6. Forma I, mikronizacja i przejście do czterech stanów produktu

Co wiadomo o formie Noxafilu

Pierwotny publiczny raport EMA stwierdza, że podczas rozwoju obserwowano trzy formy polimorficzne, a proces API zaprojektowano do stałego otrzymywania formy I. Forma jest częścią specyfikacji. Raport nie wykazał przemiany podczas przechowywania mikronizowanego proszku, wytwarzania ani w gotowej pierwotnej zawiesinie. Jest to najmocniejszy publiczny dowód produktowy i powinien mieć pierwszeństwo przed katalogiem form z późniejszych patentów.

Patenty opisują wiele innych nazwanych materiałów: formy S i N, solwaty z IPA lub metanolem oraz materiał amorficzny. Przykładowo US9102664B2 otrzymuje 30 g formy S po hydrogenolizie 50 g chronionego prekursora, następnie 22 g formy N przez rozpuszczenie 30 g w 500 ml acetonu i wytrącenie 500 ml wody. Z 30 g pozakonazolu krystalizowanego z 300 ml IPA otrzymuje 24 g solwatu. Te liczby dowodzą różnorodności krajobrazu stałego, ale nie dowodzą użycia tych form w aktualnym Noxafilu.
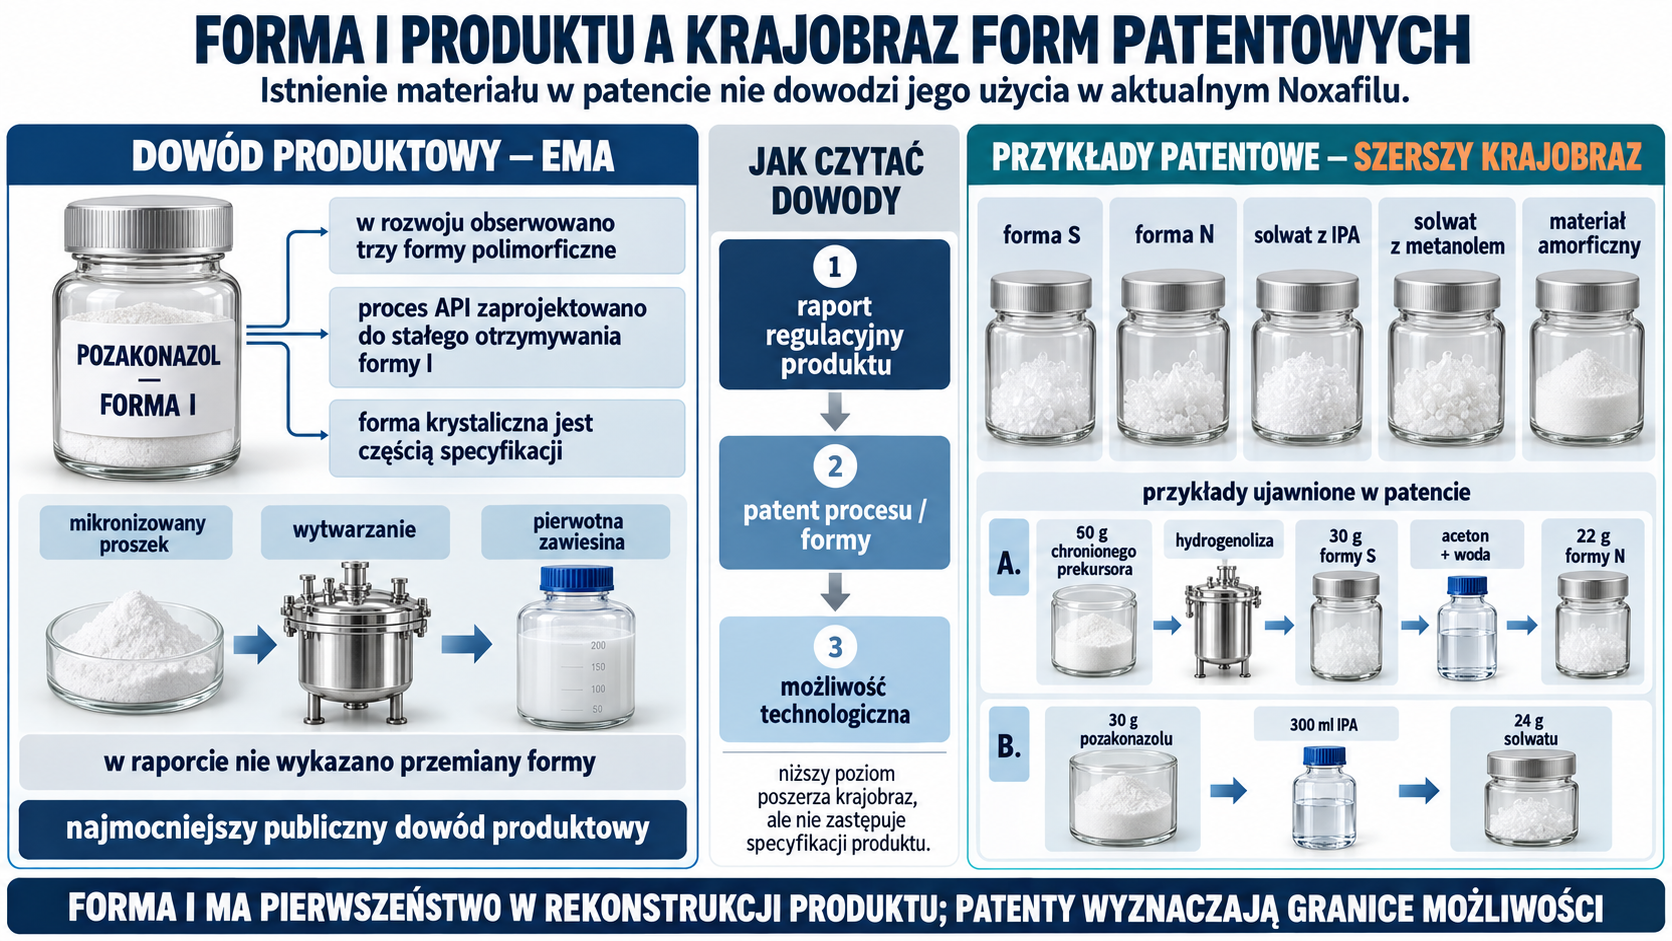
Dowód produktowy EMA wskazuje formę I jako kontrolowaną postać API w specyfikacji i nie wykazuje przemiany podczas mikronizacji, wytwarzania ani w pierwotnej zawiesinie; osobno zestawiono patentowe formy S i N, solwaty oraz materiał amorficzny wraz z przykładami ich otrzymywania, podkreślając, że krajobraz możliwości patentowych nie zastępuje dowodu dotyczącego aktualnego produktu.

Badania akademickie wykazały, że kontakt formy I z wodą może prowadzić do uwodnionej formy S w zawiesinie i że odparowanie fazy ciekłej może odwrócić obserwowany obraz. To ważne ostrzeżenie metodyczne: przygotowanie próbki XRPD przez suszenie może stworzyć formę inną niż obecna w mokrym produkcie. Nie należy jednak na podstawie jednej publikacji zastępować oficjalnej specyfikacji. Wniosek praktyczny brzmi: stan stały trzeba badać metodą przygotowania reprezentującą rzeczywisty produkt i osobno dokumentować artefakty suszenia.
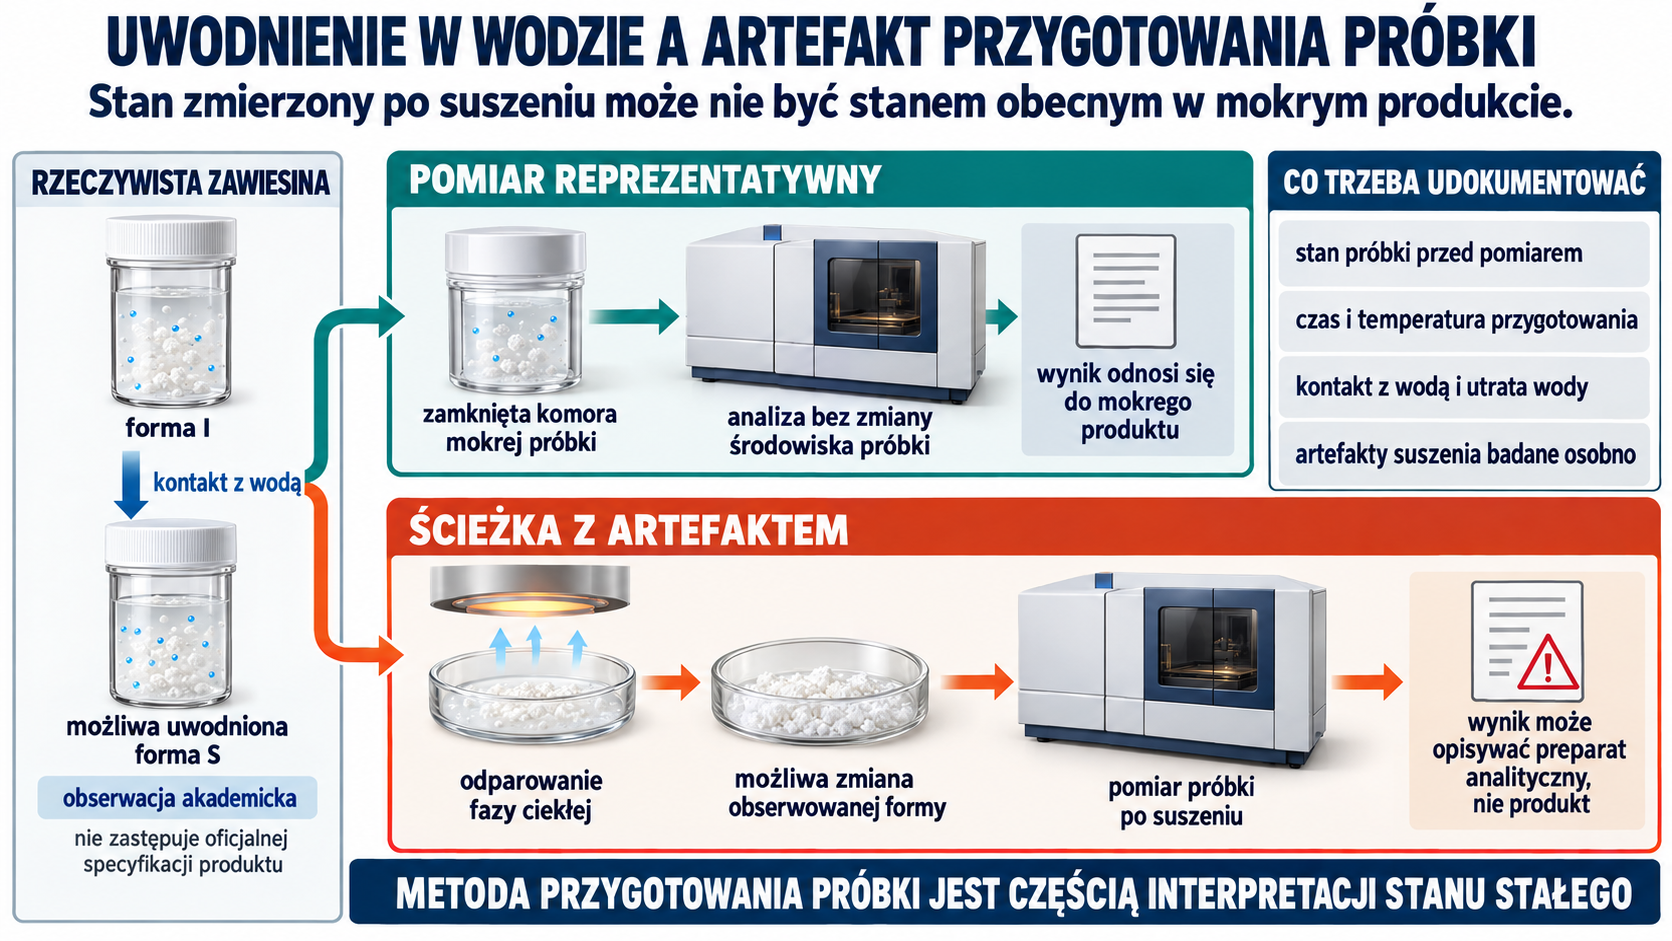
Ta sama mokra zawiesina może być analizowana w zamkniętej komorze bez zmiany środowiska albo po odparowaniu fazy ciekłej; pierwszy tor odnosi wynik do mokrego produktu, drugi może zmienić obserwowaną formę i opisywać preparat analityczny, dlatego trzeba osobno dokumentować stan próbki, warunki przygotowania, kontakt z wodą i artefakty suszenia.

Mikronizacja jest zmianą powierzchni, nie tylko średnicy

Zmniejszanie cząstek zwiększa powierzchnię i może przyspieszać rozpuszczanie zawiesiny, ale wprowadza energię, defekty sieci, ładunek elektrostatyczny oraz aglomeraty. Parametry młyna strumieniowego obejmują ciśnienie i punkt rosy gazu, szybkość podawania, temperaturę produktu, obciążenie klasyfikatora i zużycie dysz. Początek, stan ustalony i koniec kampanii mogą dać różne PSD. Próbka zbiorcza może je uśrednić i ukryć przejściowy ogon dużych cząstek.
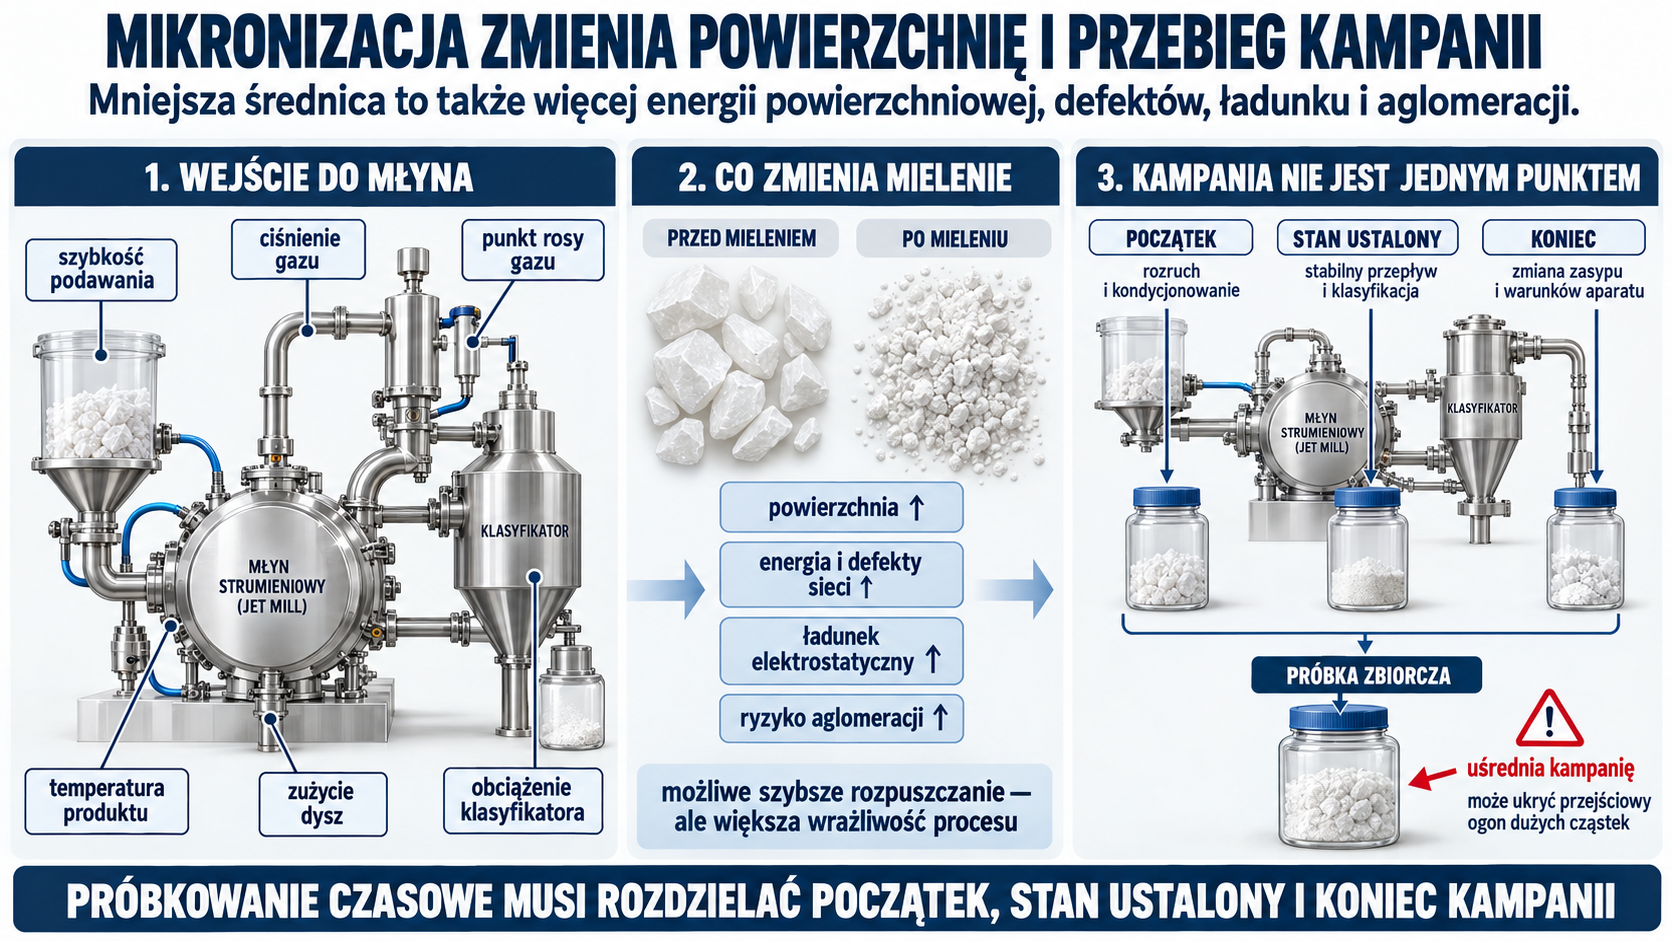
Mikronizacja w młynie strumieniowym zależy od ciśnienia i punktu rosy gazu, szybkości podawania, temperatury produktu, obciążenia klasyfikatora i zużycia dysz; zmniejszenie cząstek zwiększa powierzchnię, energię, defekty, ładunek i ryzyko aglomeracji, a osobne próbki z początku, stanu ustalonego i końca kampanii ujawniają zmienność, którą może ukryć próbka zbiorcza.

Po mieleniu trzeba mierzyć co najmniej kilka punktów rozkładu, a nie tylko D50. D10 reprezentuje drobną frakcję dominującą powierzchnię i skłonną do agregacji; D90 odpowiada dużym cząstkom ograniczającym rozpuszczanie i jednorodność. Wynik należy połączyć ze specyficzną powierzchnią, mikroskopią oraz stopniem krystaliczności, gdy ocena ryzyka to uzasadnia. Kondycjonowanie po mieleniu może zmniejszyć niestabilną powierzchnię, ale jego wilgotność, czas i temperatura stają się wtedy częścią procesu.
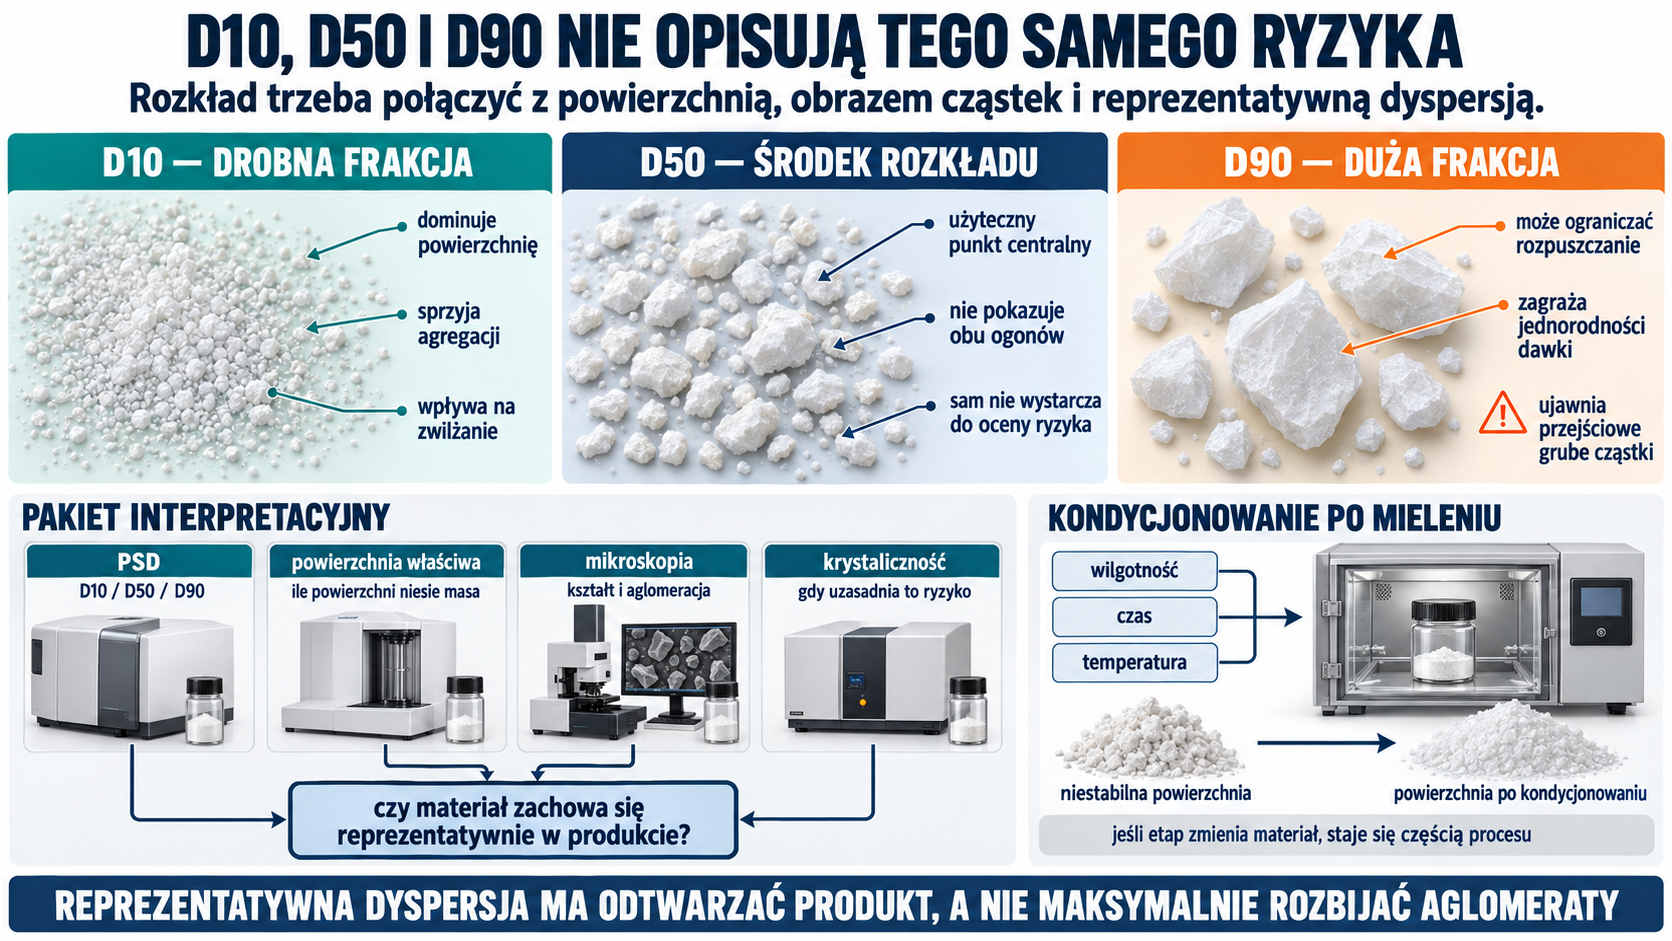
D10 opisuje drobną frakcję dominującą powierzchnię i podatną na agregację, D50 jest punktem centralnym nieujawniającym obu ogonów, a D90 wskazuje duże cząstki mogące ograniczać rozpuszczanie i jednorodność; interpretacja łączy PSD z powierzchnią właściwą, mikroskopią i krystalicznością oraz traktuje warunki kondycjonowania jako część procesu, jeśli zmieniają materiał.

Punkt rozgałęzienia

Po zwolnieniu forma I ma cztery różne losy. W klasycznej zawiesinie pozostaje fazą rozproszoną i bezpośrednio steruje rozpuszczaniem. W tabletce jest poddawana HME z HPMCAS, więc CQA przesuwa się z polimorfu wejściowego na kompletność amorfizacji i fizyczną stabilność dyspersji. W proszku do odtwarzania raport EMA potwierdza amorficzne API w HPMCAS, ale nie ujawnia publicznie sposobu wytworzenia tej dyspersji. W koncentracie forma zanika w kwaśnym kompleksowanym roztworze, a nowym ryzykiem staje się przesycenie po rozcieńczeniu.
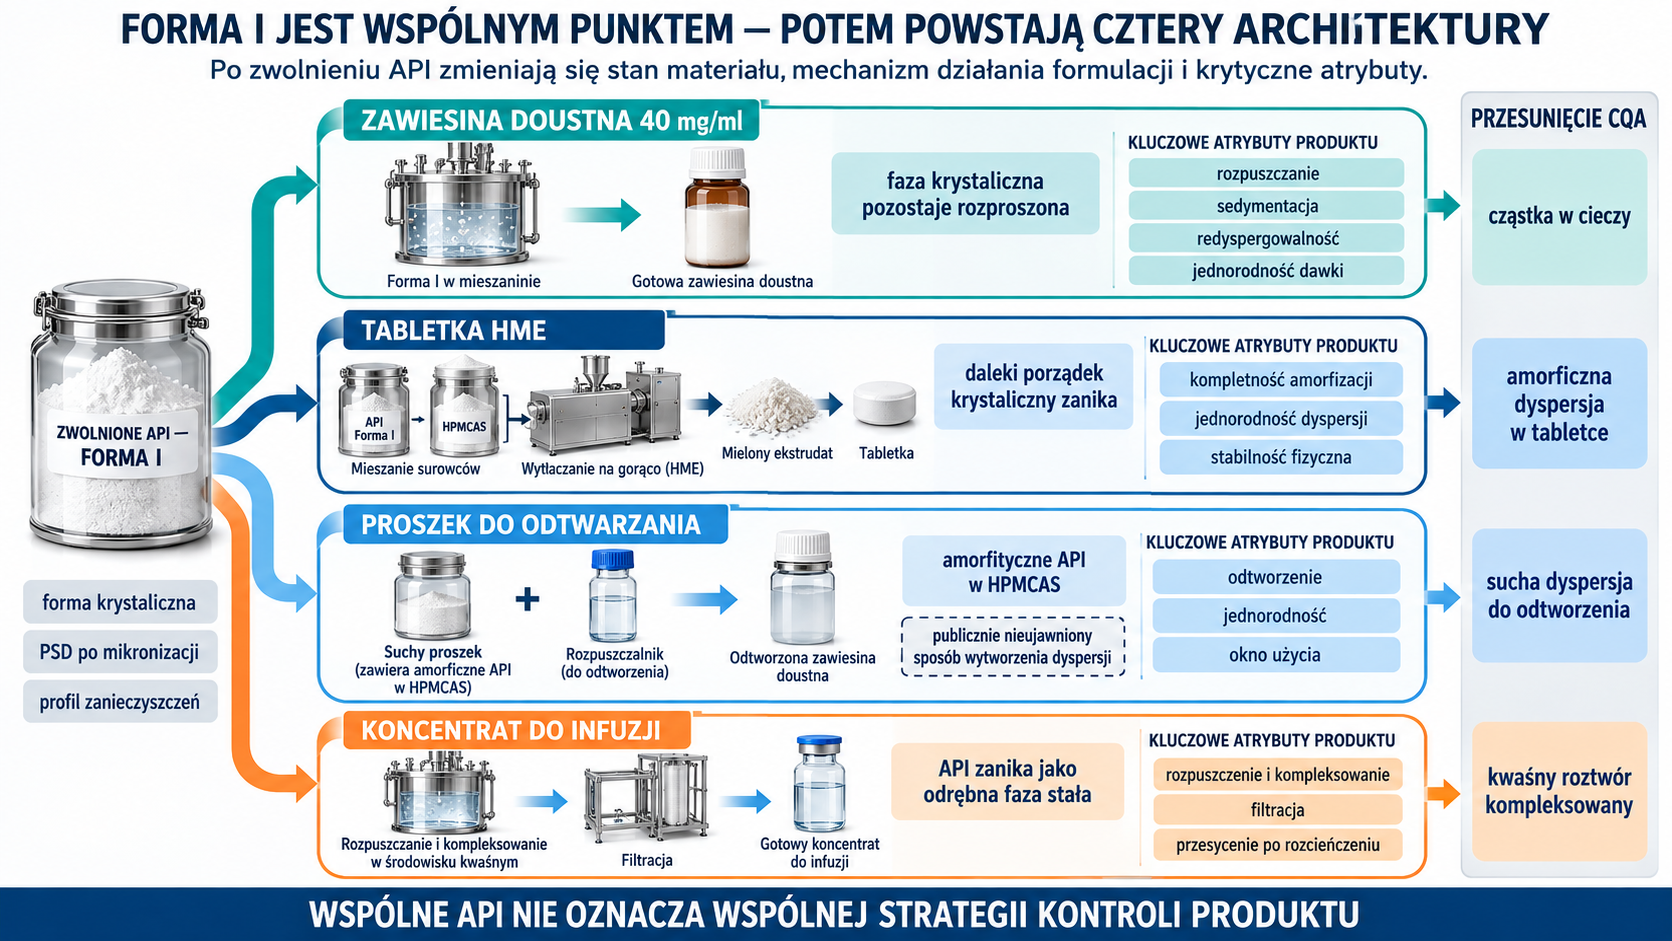
Zwolnione API w formie I rozgałęzia się do czterech architektur: krystalicznej fazy rozproszonej w zawiesinie, amorficznej dyspersji po HME w tabletce, amorficznego API w HPMCAS w proszku do odtwarzania o publicznie nieujawnionym sposobie wytworzenia oraz kwaśnego roztworu kompleksowanego w koncentracie; każdy tor przesuwa krytyczne atrybuty na inne cechy produktu.

7. Zawiesina 40 mg/ml: cząstka, osad i odmierzana dawka

Skład pełni kilka powiązanych funkcji

Aktualna informacja europejska opisuje białą zawiesinę 40 mg/ml. Zawiera polisorbat 80, symetykon, benzoesan sodu, cytrynian sodu dwuwodny, kwas cytrynowy jednowodny, glicerol, gumę ksantanową, ciekłą glukozę, dwutlenek tytanu, aromat i wodę oczyszczoną. Jest dostarczana w butelce z bursztynowego szkła zawierającej 105 ml, z urządzeniem do odmierzania. Po pierwszym otwarciu europejska informacja określa 4 tygodnie; zawiesiny nie należy zamrażać i trzeba ją dobrze wstrząsnąć.

Polisorbat zwilża lipofilową powierzchnię API i ogranicza pęcherzyki przy wejściu proszku do wody. Guma ksantanowa i glicerol kształtują lepkość fazy ciągłej. Benzoesan działa w systemie konserwującym zależnym od pH, a bufor cytrynianowy utrzymuje środowisko. Symetykon ogranicza pianę; jest to istotne, bo zamknięte powietrze zmienia pozorną objętość i utrudnia ocenę jednorodności. Glukoza i aromat wpływają nie tylko na smak, lecz także na lepkość, gęstość i aktywność wody.
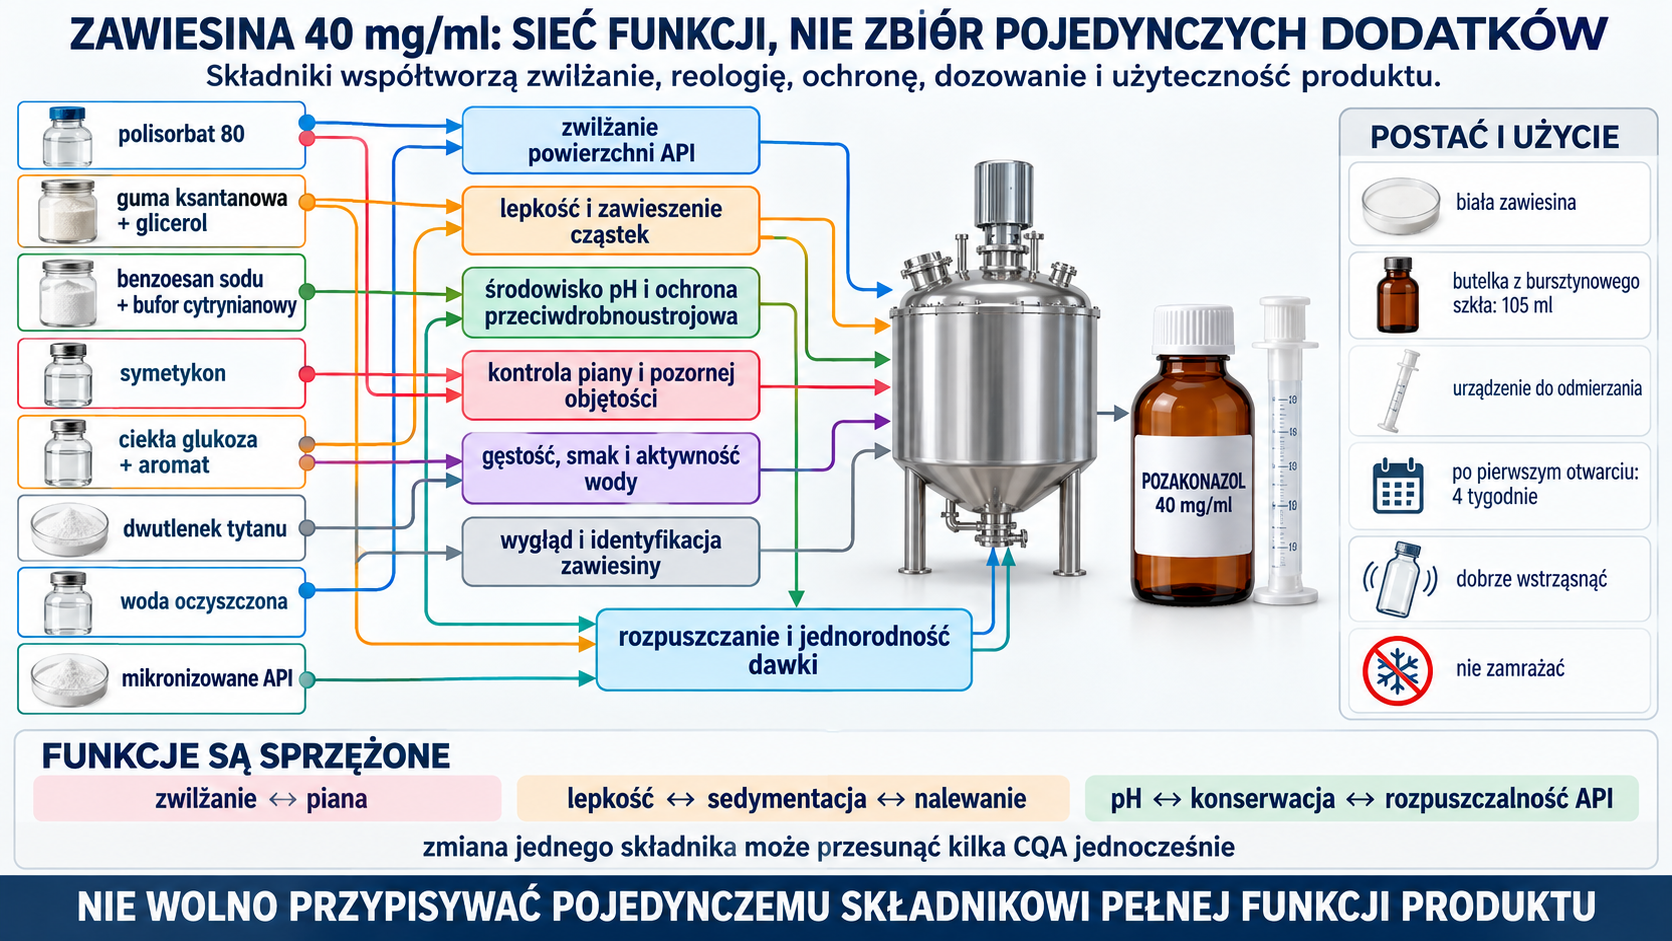
Sieć funkcjonalna zawiesiny 40 mg/ml łączy polisorbat, gumę ksantanową, glicerol, benzoesan, bufor cytrynianowy, symetykon, glukozę, aromat, dwutlenek tytanu, wodę i mikronizowane API ze wspólnymi funkcjami zwilżania, reologii, ochrony przeciwdrobnoustrojowej, kontroli piany, aktywności wody oraz jednorodności dawki; pokazano też postać produktu, urządzenie dozujące i warunki użycia po otwarciu.

Nie wolno przypisywać pojedynczemu składnikowi pełnej funkcji produktu. Większa lepkość spowalnia sedymentację, ale utrudnia nalewanie i redyspergowanie twardego osadu. Więcej surfaktantu poprawia zwilżenie, lecz może zwiększać rozpuszczoną frakcję i napędzać dojrzewanie Ostwalda. Zmiana pH wpływa jednocześnie na benzoesan, powierzchnię cząstki i rozpuszczalność pozakonazolu.
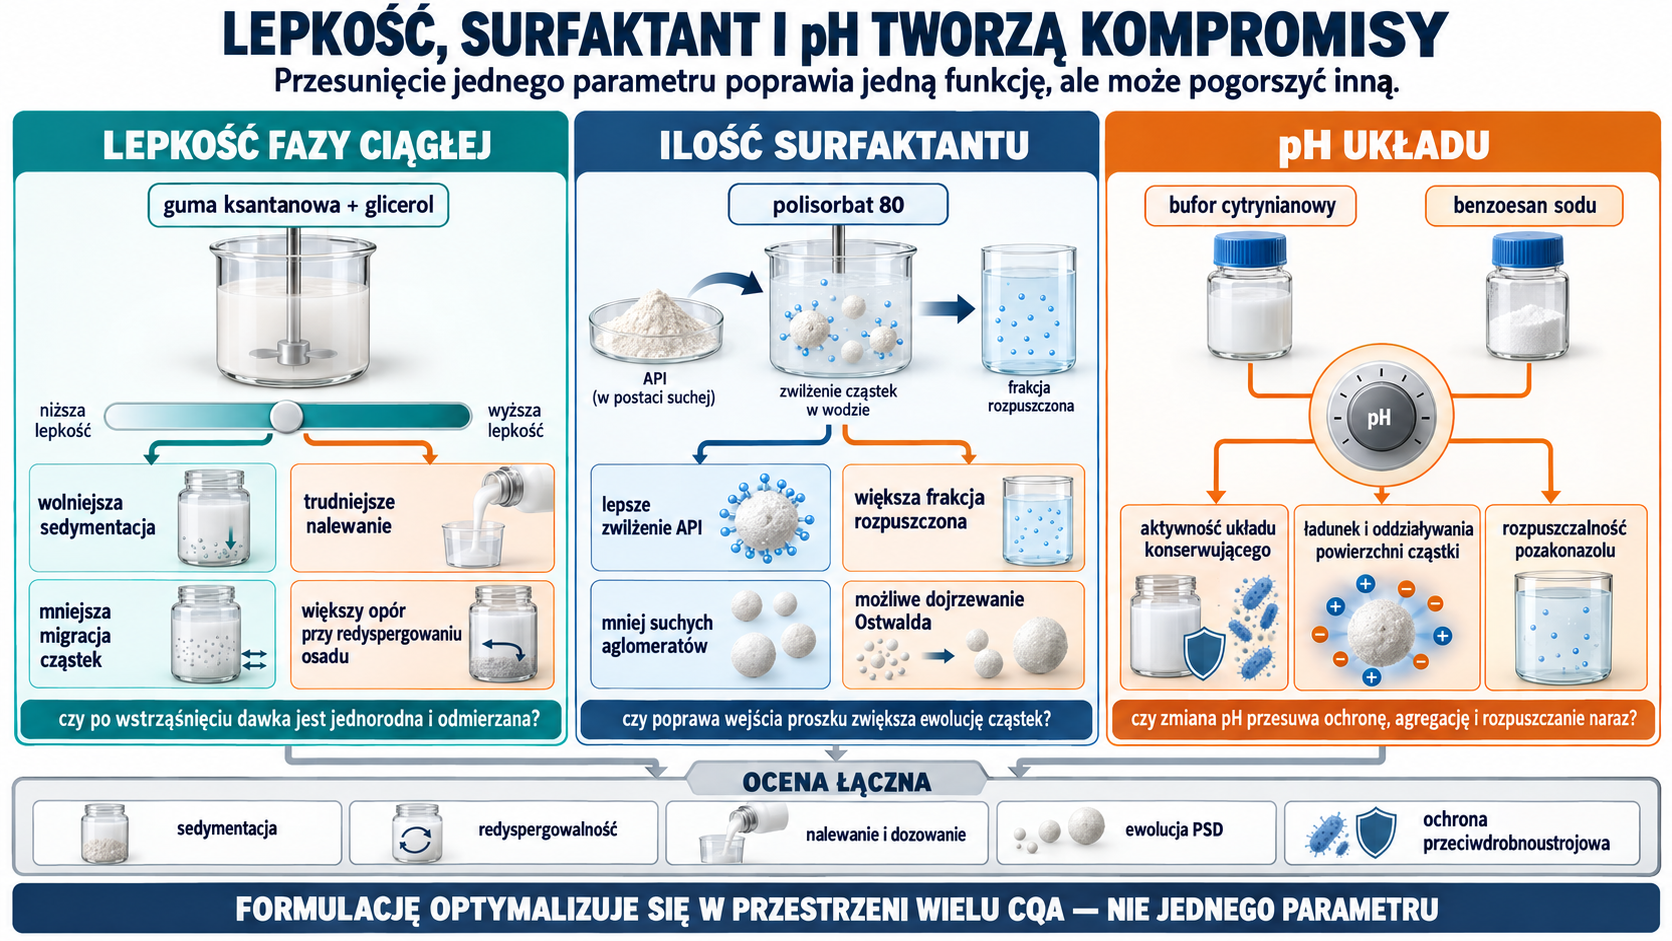
Trzy sprzężone kompromisy zawiesiny pokazują, że wyższa lepkość ogranicza sedymentację, lecz utrudnia nalewanie i redyspergowanie; większa ilość polisorbatu poprawia zwilżanie, ale zwiększa frakcję rozpuszczoną i może napędzać dojrzewanie Ostwalda; pH jednocześnie przesuwa aktywność układu konserwującego, oddziaływania powierzchni cząstki i rozpuszczalność pozakonazolu.

Kolejność dodawania i rozpraszanie

Publiczne dokumenty produktowe nie podają zatwierdzonej kolejności ładowania ani energii homogenizacji. Racjonalna rodzina procesu obejmuje przygotowanie uwodnionej fazy polimerowej, rozpuszczenie składników rozpuszczalnych, oddzielne zwilżenie lub kontrolowane podawanie API, rozbijanie aglomeratów i końcowe odpowietrzenie. To wniosek inżynierski, nie odtworzenie poufnej receptury.

Guma wymaga czasu hydratacji. Dodana bez odpowiedniej dyspersji może tworzyć „rybie oczy” — suche rdzenie zamknięte w uwodnionej otoczce. Jeśli lepkość rozwinie się przed zwilżeniem API, homogenizator może nie przenieść energii do dużych aglomeratów. Jeśli API trafi do zbyt rzadkiej fazy bez surfaktantu, unosi się i tworzy pył na ściankach. Kolejność musi być rozwijana razem z geometrią mieszadła, poziomem cieczy i szybkością zasypu.
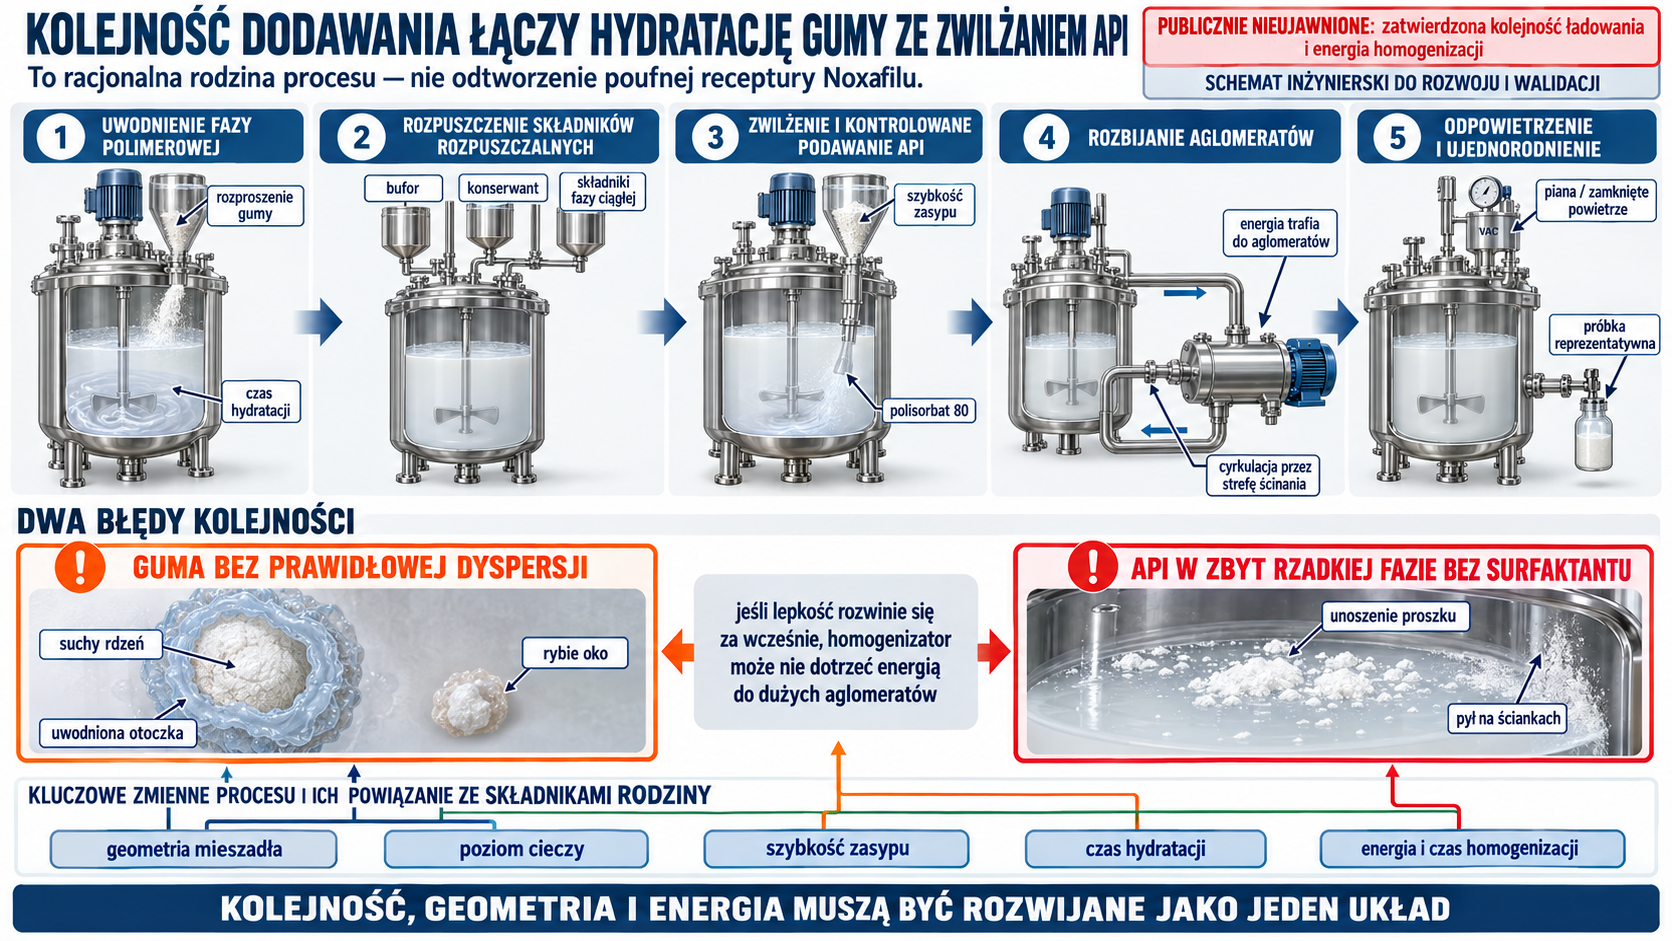
Inżynierska rodzina procesu zawiesiny prowadzi od hydratacji fazy polimerowej i rozpuszczenia składników przez kontrolowane zwilżanie API, rozbijanie aglomeratów oraz odpowietrzenie; osobno pokazano rybie oczy gumy z suchym rdzeniem, zbyt wczesny wzrost lepkości ograniczający przekazanie energii oraz unoszenie API i pył na ściankach przy podaniu do zbyt rzadkiej fazy bez surfaktantu.

Skalowanie nie powinno utrzymywać wyłącznie obrotów na minutę. Ważne są moc na objętość, prędkość końcówki, czas cyrkulacji i położenie strefy wysokiego ścinania. Gęsta zawiesina może mieć martwe strefy za przegrodami i przy dnie. Mapowanie próbek góra–środek–dół przed i po przerwie w mieszaniu pokazuje, czy nominalne 40 mg/ml jest dostępne w każdej pobieranej objętości.
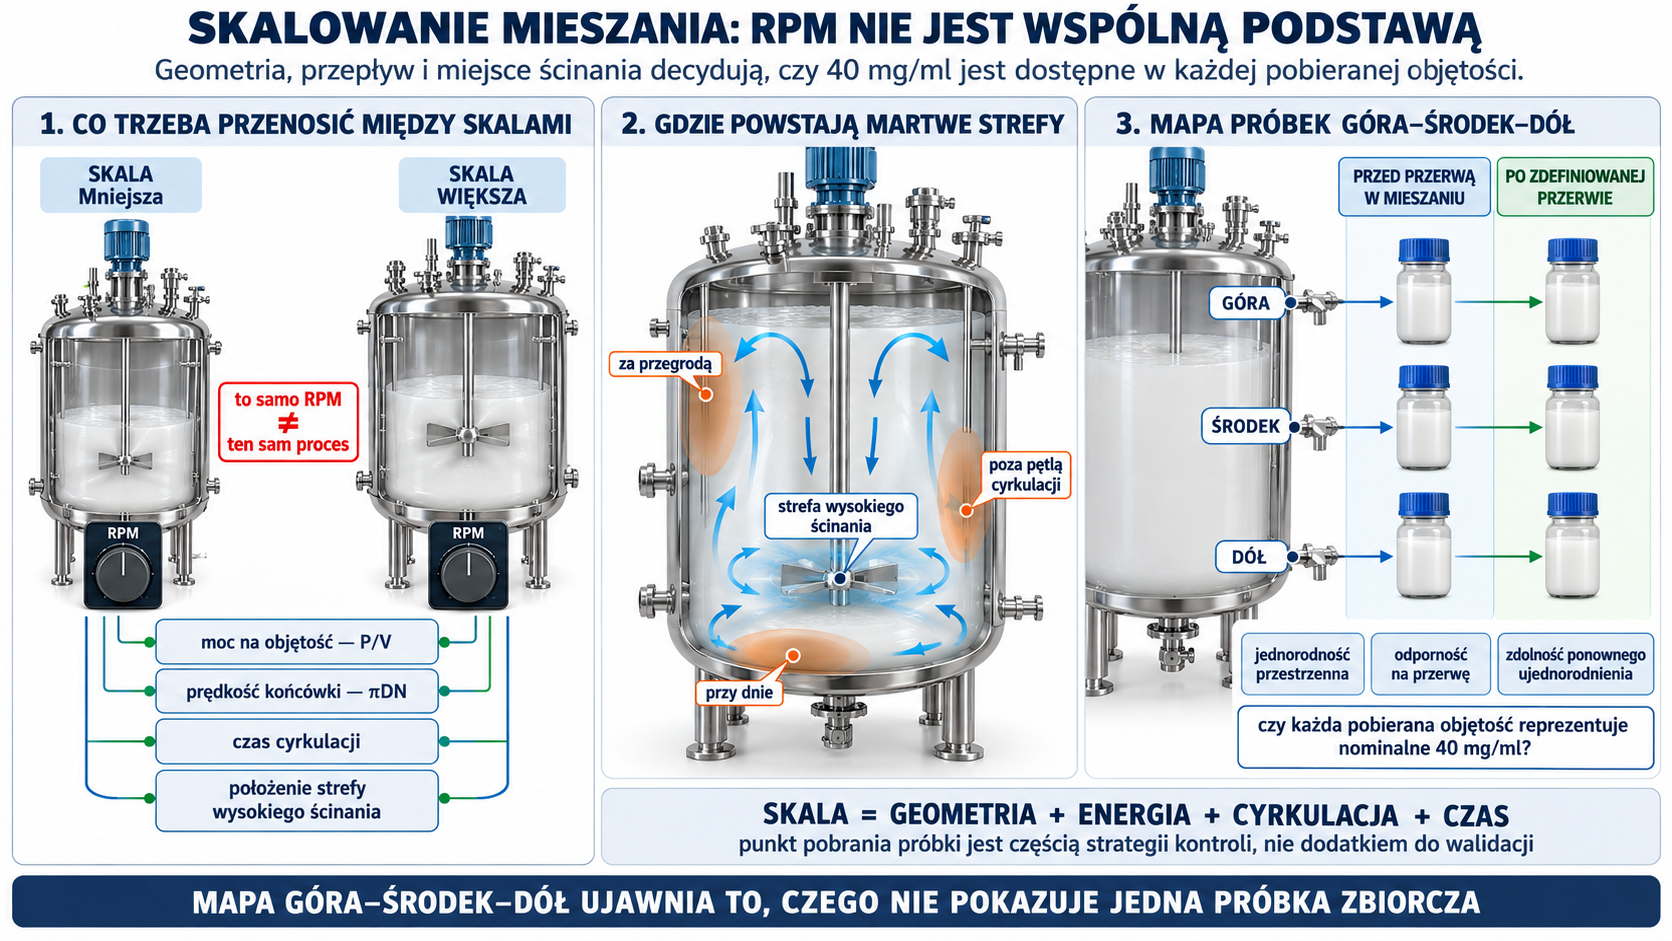
Porównanie dwóch skal pokazuje, że to samo RPM nie zapewnia tego samego procesu, dlatego przenosi się moc na objętość, prędkość końcówki, czas cyrkulacji i położenie strefy ścinania; przekrój zbiornika wskazuje możliwe martwe strefy, a próbki z góry, środka i dołu przed oraz po przerwie oceniają jednorodność przestrzenną i zdolność ponownego ujednorodnienia.

Redyspergowalność zamiast samej sedymentacji

Szybko opadający, luźno flokulowany osad może być funkcjonalnie lepszy od wolno opadającego twardego placka. Dlatego wysokość osadu jest niewystarczającym CQA. Test powinien określać czas przechowywania, temperaturę, orientację butelki, zdefiniowany ruch wstrząsania, liczbę ruchów i dawki pobrane po redyspergowaniu. Należy sprawdzić początek oraz koniec butelki, bo zmieniają się wolna przestrzeń gazowa i geometria mieszania.
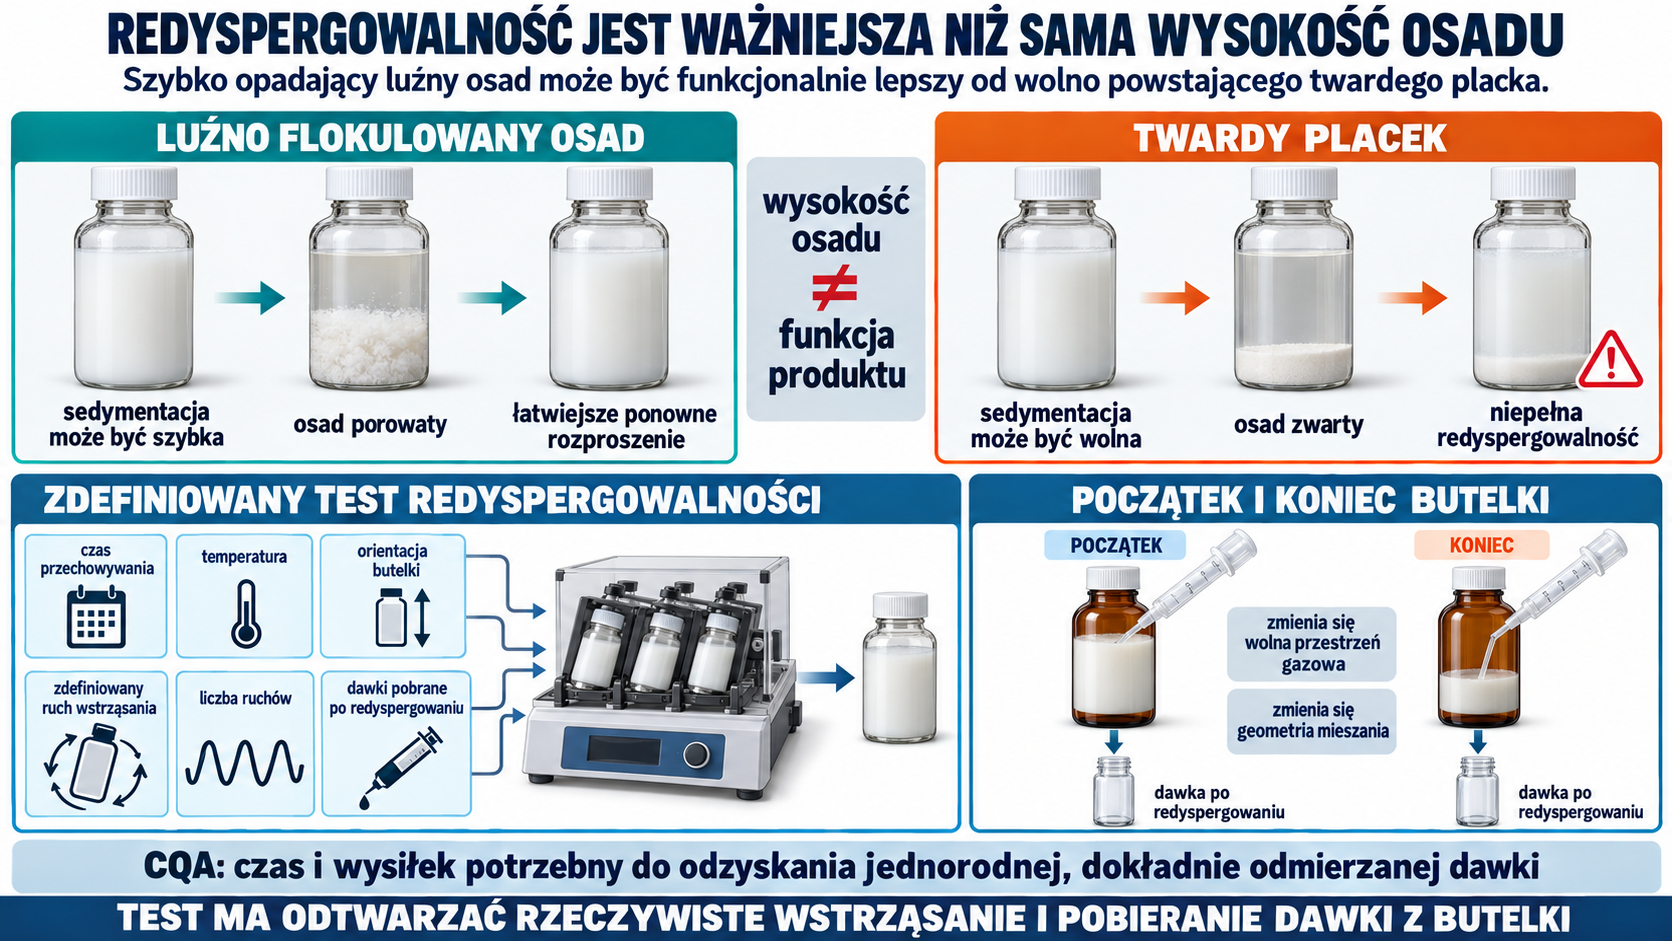
Porównanie luźno flokulowanego osadu z twardym plackiem pokazuje, że sama szybkość i wysokość sedymentacji nie określają funkcji; zdefiniowany test kontroluje warunki przechowywania, orientację, ruch i liczbę wstrząśnięć oraz pobiera dawki po redyspergowaniu zarówno z początku, jak i końca butelki o innej przestrzeni gazowej i geometrii mieszania.

PSD trzeba mierzyć w produkcie metodą, która nie rozbija sztucznie wszystkich agregatów. Równolegle mikroskopia odróżnia pojedyncze kryształy, aglomeraty i obce cząstki. Cykle temperatury mogą rozpuszczać najmniejsze kryształy i zasilać wzrost dużych. Zamrożenie dodatkowo koncentruje substancje w niezamarzniętej fazie, zmienia strukturę polimeru i może nieodwracalnie zwiększyć placek — stąd produktowe „nie zamrażać” ma konkretną podstawę fizyczną.
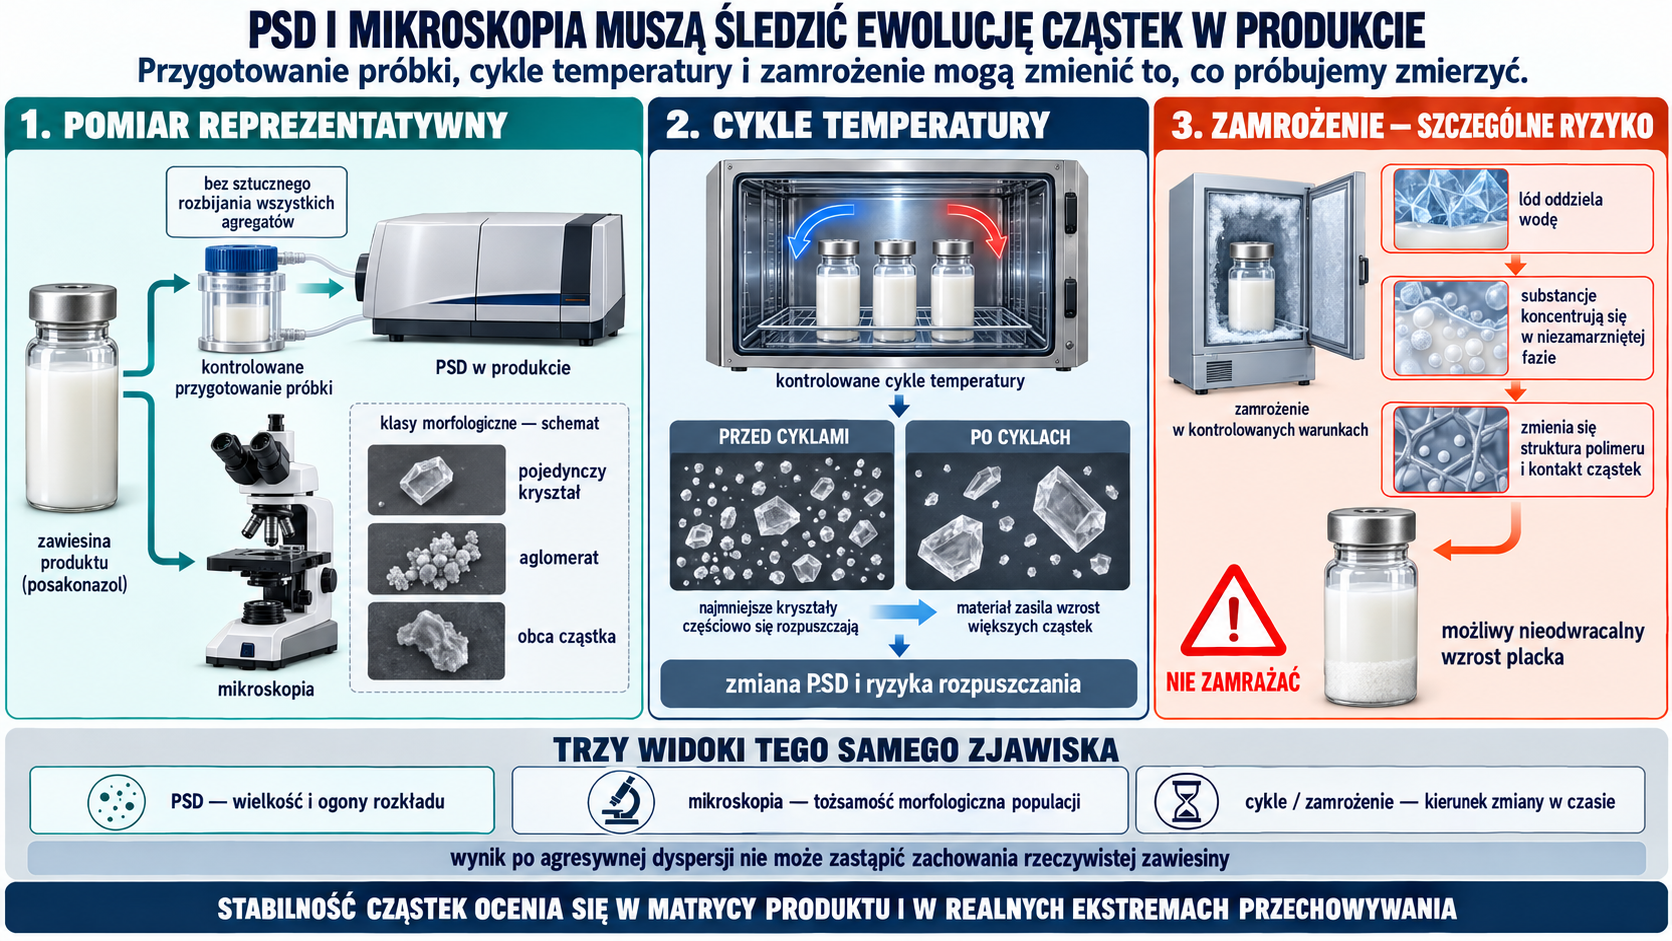
Reprezentatywny pomiar PSD nie rozbija sztucznie wszystkich agregatów, a mikroskopia schematycznie rozróżnia kryształy, aglomeraty i obce cząstki; cykle temperatury mogą rozpuszczać najmniejsze kryształy i zasilać wzrost dużych, natomiast zamrożenie koncentruje składniki w niezamarzniętej fazie, zmienia strukturę polimeru i może nieodwracalnie zwiększyć twardy placek.

Skuteczność ochrony przeciwdrobnoustrojowej bada się w gotowej matrycy. Całkowita zawartość benzoesanu nie mówi, ile aktywnej, niezjonizowanej postaci jest dostępne przy danym pH i ile wiąże się z cząstkami lub składnikami aromatu. W okresie po otwarciu liczą się wielokrotne wejścia urządzenia dozującego, pozostałość na szyjce i rozcieńczenie kroplami wody. Badanie użycia musi reprezentować te zdarzenia.
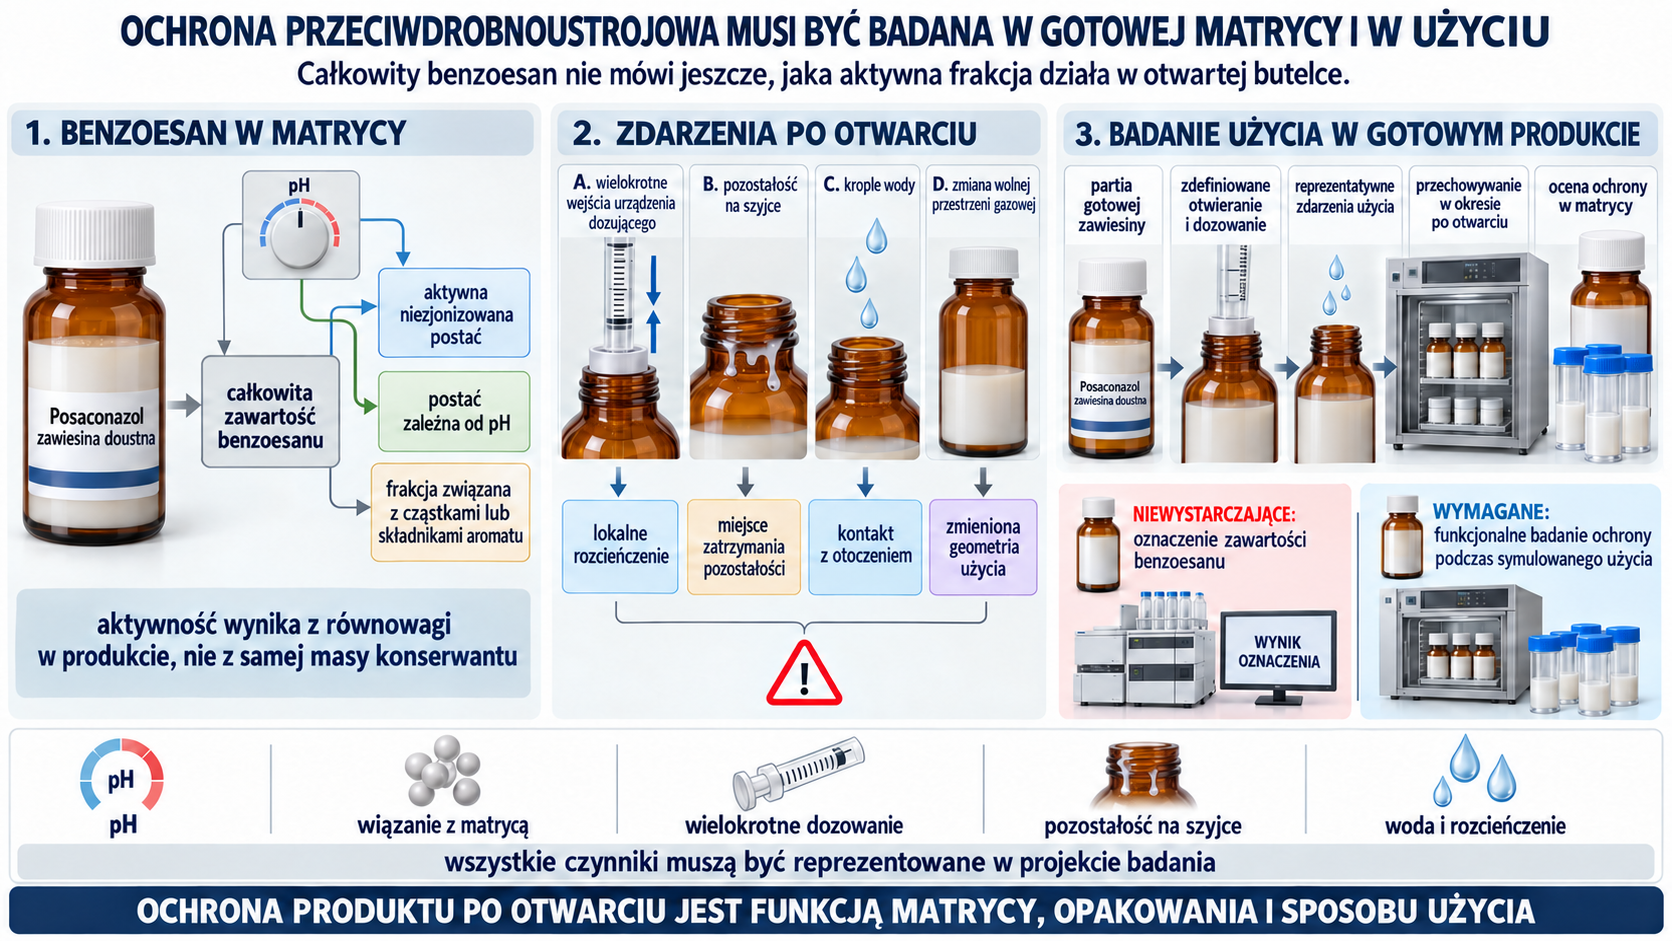
Ochrona przeciwdrobnoustrojowa zależy od równowagi benzoesanu w gotowej matrycy i pH, a podczas użycia także od wielokrotnych wejść urządzenia dozującego, pozostałości na szyjce, kropli wody i zmiany wolnej przestrzeni gazowej; samo oznaczenie zawartości konserwantu nie zastępuje funkcjonalnego badania ochrony w symulowanym cyklu otwierania, dozowania i przechowywania.

8. Tabletka dojelitowa: HME zmienia kryształ w dyspersję molekularną

Produktowo potwierdzona sekwencja

Raport EMA dla rozszerzenia o tabletkę nie pozostawia technologii na poziomie domysłu. Rdzeniem jest stała dyspersja pozakonazolu w HPMCAS wytworzona przez ekstruzję na gorąco. Proces ma sześć głównych operacji: premiks i mieszanie, HME, mielenie ekstrudatu, mieszanie z pozostałymi substancjami i smarowanie, tabletkowanie oraz powlekanie. Gotowa tabletka zawiera 100 mg API. Rdzeń obejmuje HPMCAS, celulozę mikrokrystaliczną, hydroksypropylocelulozę, krzemionkę, kroskarmelozę sodową i stearynian magnezu; zewnętrzny film zawiera m.in. poliwinylowy alkohol, makrogol, talk, TiO₂ i żółty tlenek żelaza.
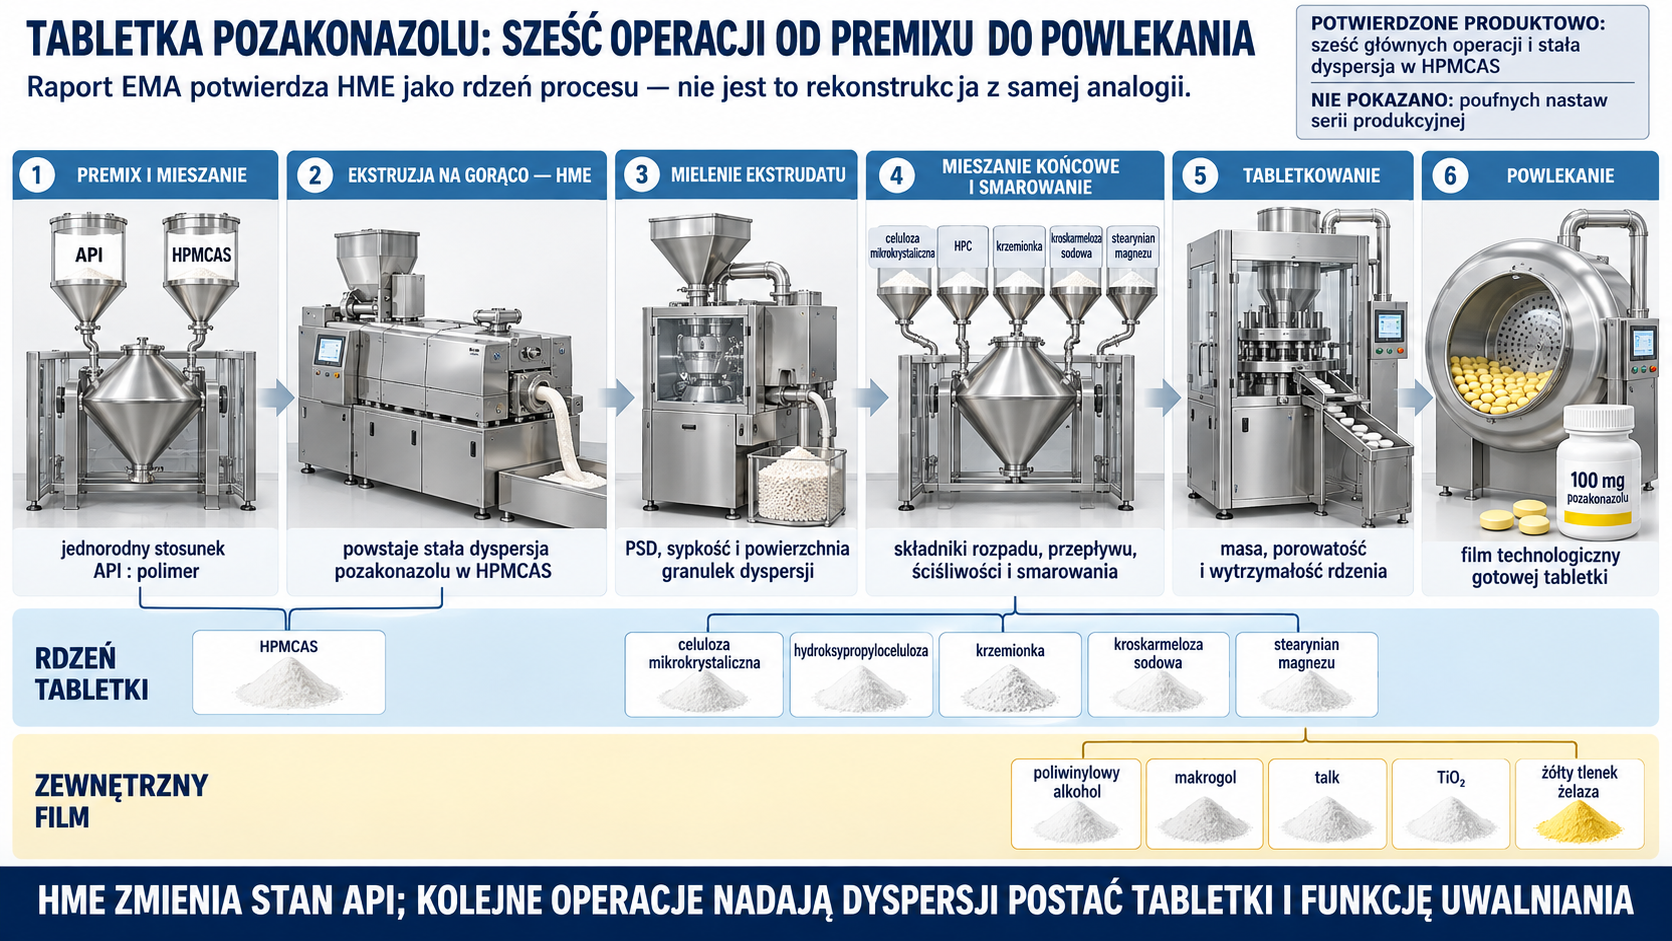
Potwierdzony produktowo proces tabletki prowadzi przez sześć operacji: premiks API z HPMCAS, ekstruzję na gorąco tworzącą stałą dyspersję, mielenie ekstrudatu, mieszanie końcowe i smarowanie, tabletkowanie oraz powlekanie; osobne pasma przypisują składniki rdzenia do dyspersji i kompresji, a składniki filmu wyłącznie do etapu powlekania gotowej tabletki 100 mg.

HPMCAS pełni dwie funkcje w tej samej strukturze. Stabilizuje wysokoenergetyczny, amorficzny pozakonazol w szkliwie polimerowym, a dzięki grupom bursztynianowym ogranicza uwalnianie w kwaśnym żołądku i rozpuszcza się po wzroście pH w jelicie. Nie jest to klasyczna tabletka z krystalicznym rdzeniem i osobną grubą powłoką dojelitową jako jedyną barierą. Mechanizm opiera się na pH-zależnym nośniku dyspersji, choć produkt ma także film technologiczny.
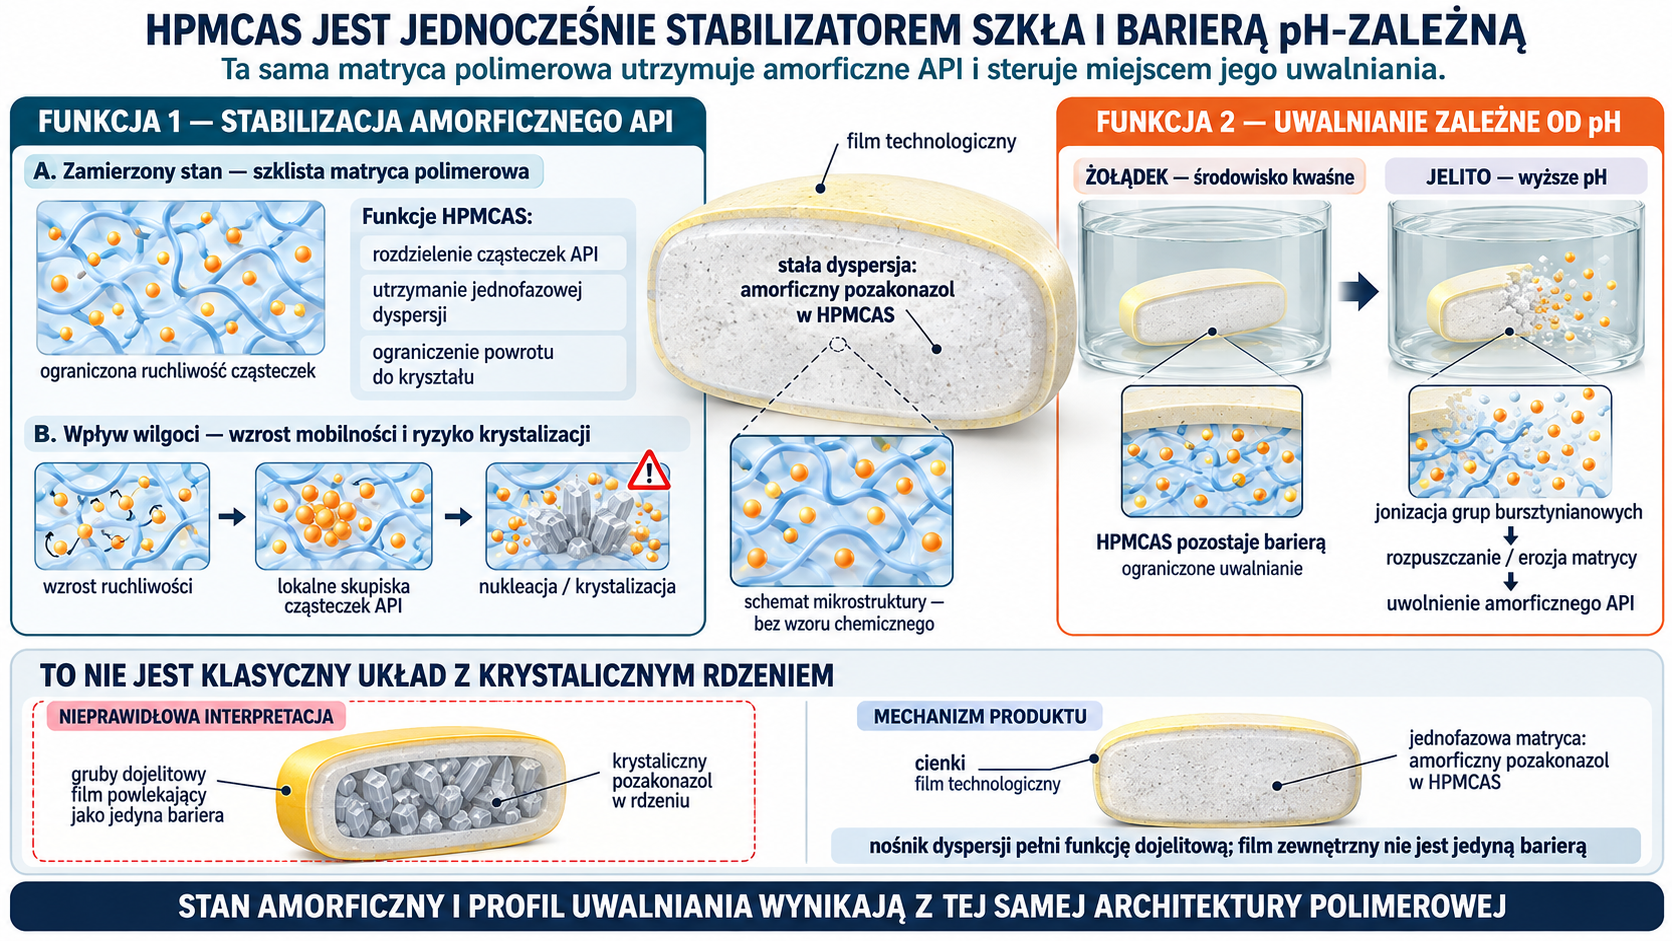
HPMCAS utrzymuje amorficzny pozakonazol w jednofazowej szklistej matrycy przez ograniczenie ruchliwości i rozdzielenie cząsteczek, a równocześnie pozostaje barierą w kwaśnym środowisku i rozpuszcza się lub eroduje przy wyższym pH; przekrój odróżnia ten mechanizm od błędnej interpretacji klasycznego krystalicznego rdzenia chronionego wyłącznie grubą powłoką dojelitową.

Premiks i ekstruzja

Jednorodność premiksu decyduje o lokalnym stosunku API:HPMCAS w ekstruderze. Segregacja przez różnicę PSD lub gęstości daje obszary o zbyt dużym obciążeniu lekiem, które trudniej amorfizować i które szybciej krystalizują. Wilgoć HPMCAS działa jak plastyfikator: obniża temperaturę uplastycznienia i moment, ale może zwiększyć ruchliwość podczas przechowywania. Dlatego woda surowca i właściwości polimeru są krytycznymi atrybutami materiałowymi (CMA), a czas ekspozycji otwartego premiksu i warunki pomieszczenia — krytycznymi parametrami procesu (CPP).
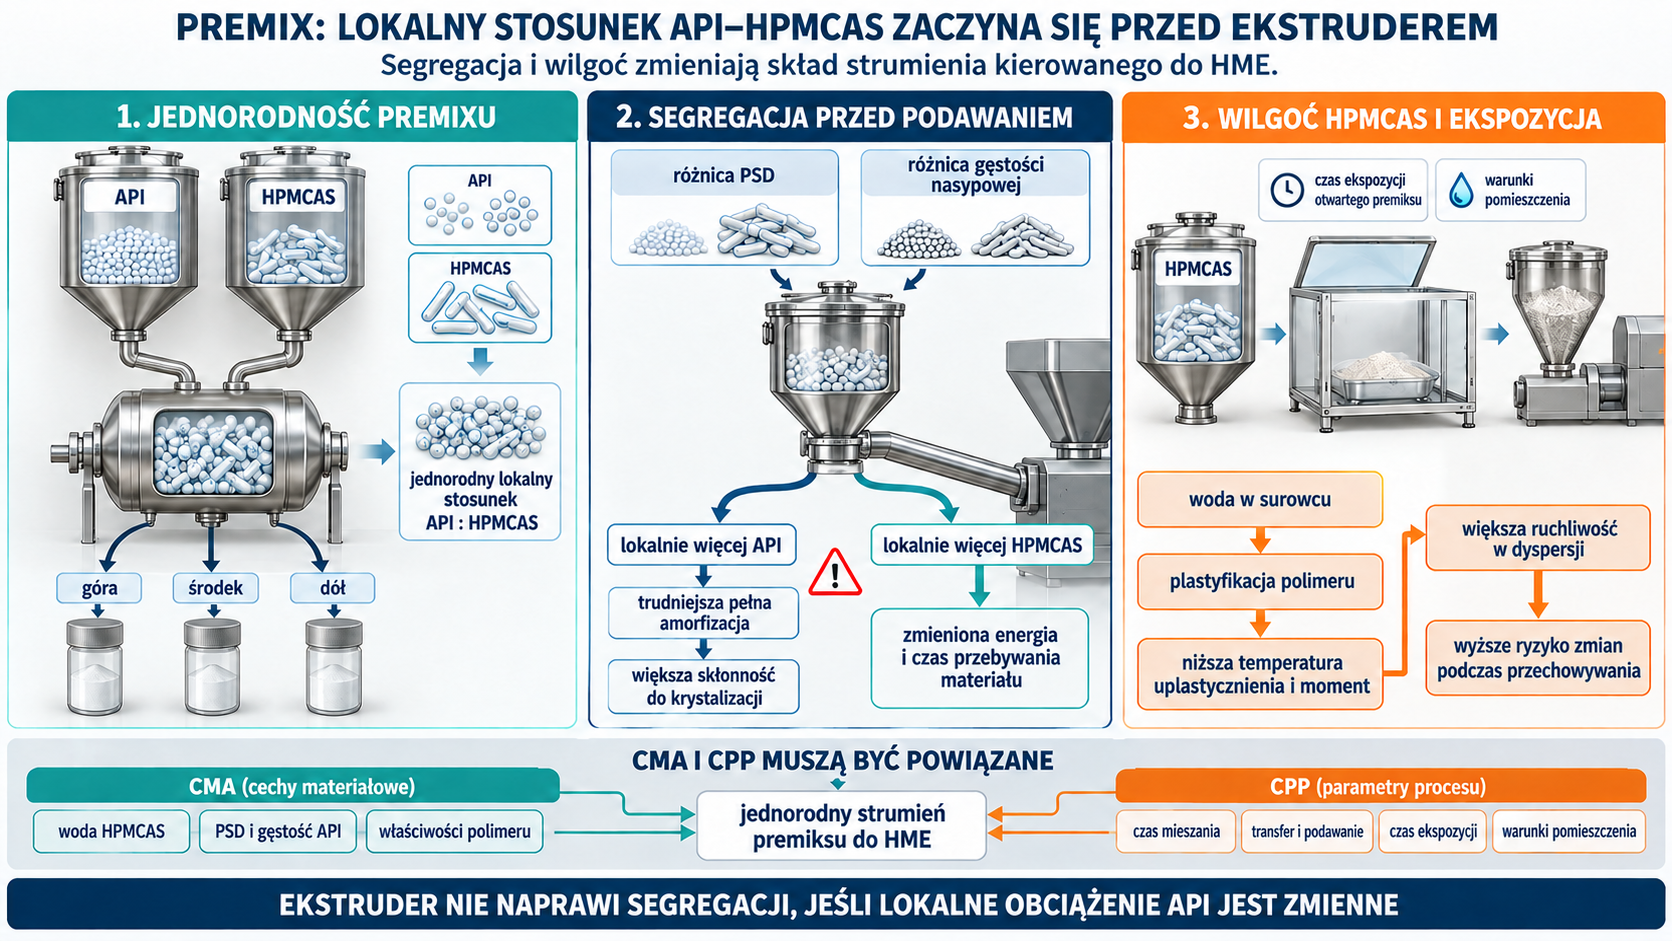
Jednorodność premiksu ustala lokalny stosunek API do HPMCAS przed ekstruderem, natomiast różnice PSD i gęstości mogą segregować strumień na porcje bogatsze w API lub polimer; osobny tor pokazuje wodę HPMCAS jako plastyfikator zmieniający uplastycznienie, moment i późniejszą ruchliwość, a pas CMA–CPP łączy cechy surowców z mieszaniem, transferem i ekspozycją.

W ekstruderze dwuślimakowym rozkład temperatury stref, szybkość ślimaków, podawanie, konfiguracja elementów mieszających i moment obrotowy składają się na czas przebywania oraz energię właściwą. Za mało energii pozostawia kryształ; za dużo zwiększa temperaturę masy i produkty degradacji. Patentowa rodzina HPMCAS opisuje stosunki polimer:API od 1:1 do 4:1, z preferowanym 3:1, oraz ogrzewanie powyżej temperatury zeszklenia polimeru, lecz poniżej temperatury topnienia API około 169°C. Te wartości wyznaczają publiczną przestrzeń technologiczną, a nie ujawniony skład ani nastawy aktualnej serii Noxafilu.
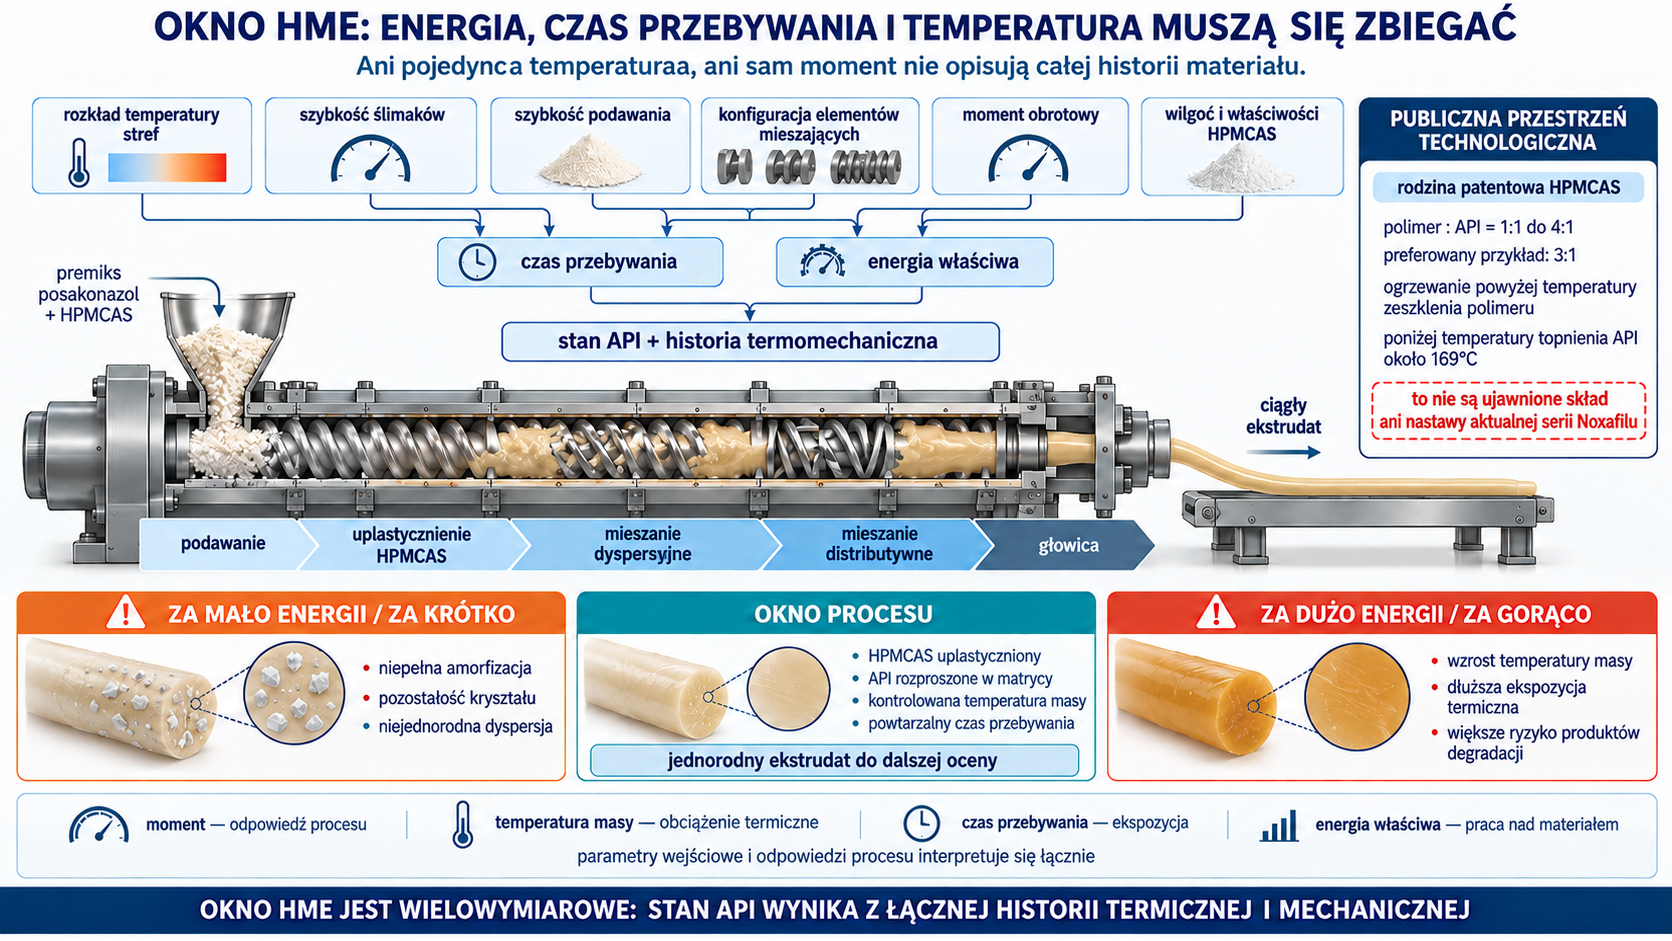
Wielowymiarowe okno HME łączy temperatury stref, szybkość ślimaków i podawania, konfigurację elementów mieszających, moment oraz właściwości HPMCAS w czas przebywania i energię właściwą; za małe obciążenie pozostawia kryształ, nadmierne zwiększa historię termiczną i ryzyko degradacji, a ujawnione patentowo proporcje i granice temperatury są oznaczone jako przestrzeń technologiczna, nie nastawy Noxafilu.

Punkt końcowy nie jest widoczny wzrokiem. Ekstrudat może wyglądać jednorodnie i zawierać niewielką frakcję kryształu. XRPD, modulowana DSC, spektroskopia i mikroskopia są komplementarne. Walidacja czułości powinna wykazać, jak mały udział formy I lub innej formy wykrywa metoda w obecności HPMCAS. Pojedyncza temperatura zeszklenia wspiera jednofazowość, ale jej brak lub szerokość nie jest samodzielnym dowodem pełnej dyspersji molekularnej.
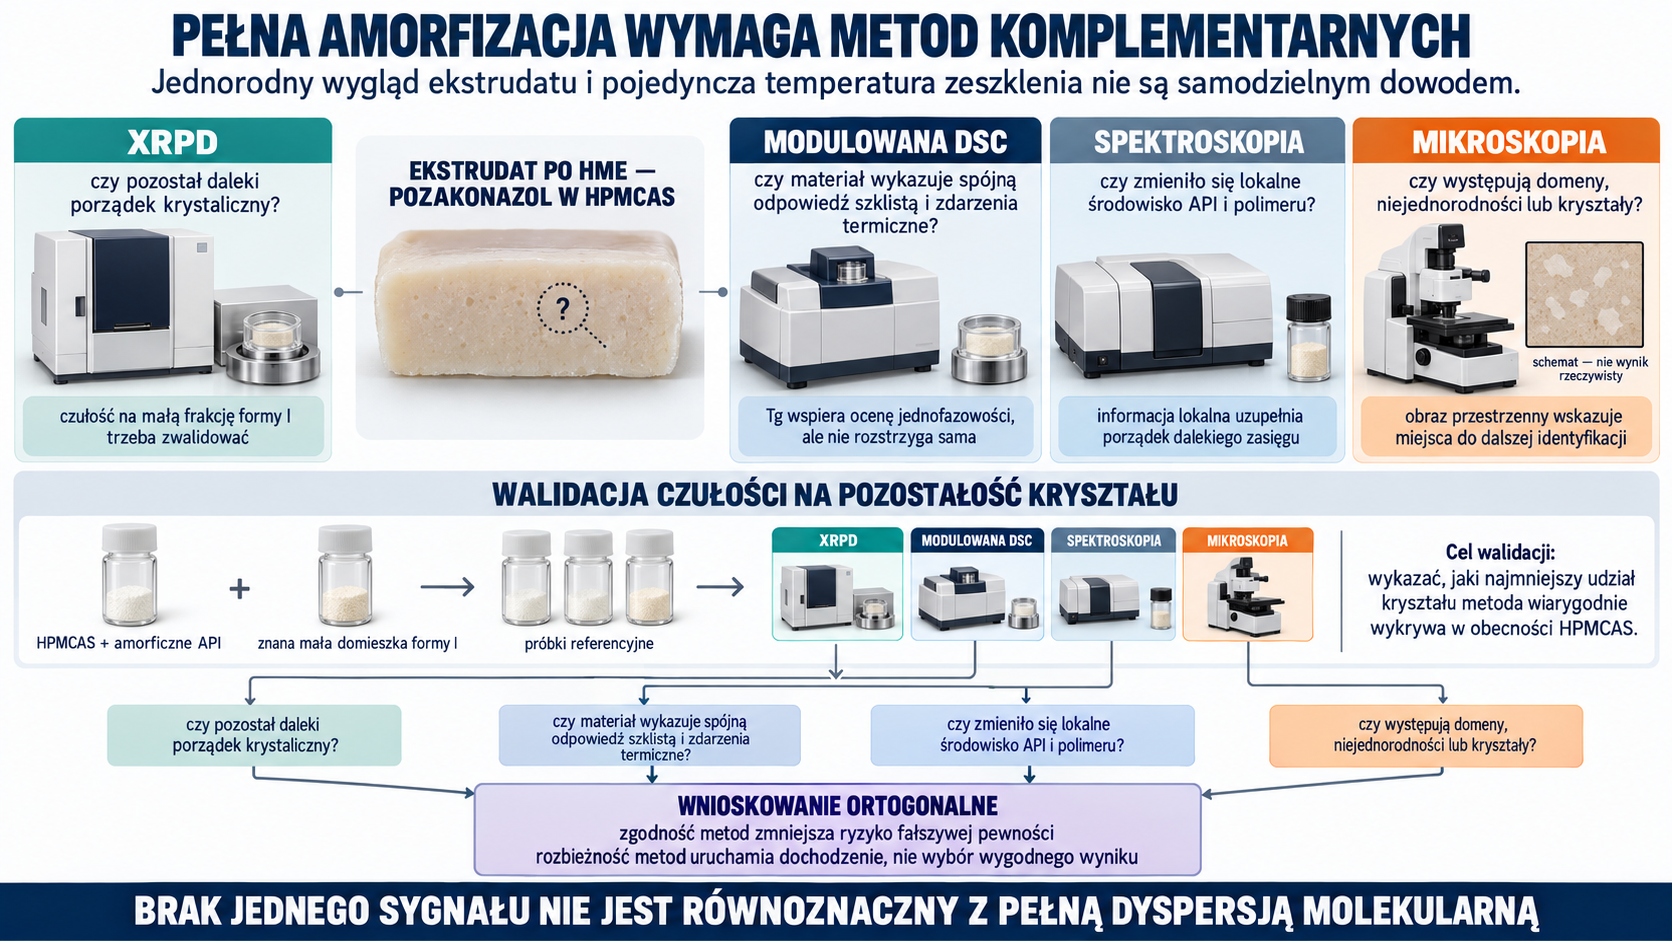
Ocena ekstrudatu łączy XRPD pytające o daleki porządek, modulowaną DSC o odpowiedź szklistą i zdarzenia termiczne, spektroskopię o lokalne środowisko oraz mikroskopię o domeny i niejednorodności; próbki referencyjne ze znaną małą domieszką formy I walidują czułość, a zgodność metod ogranicza fałszywą pewność bez tworzenia fikcyjnych widm lub progów.

Chłodzenie, mielenie i tabletka

Gorący ekstrudat trzeba szybko i powtarzalnie schłodzić. Wolne chłodzenie wydłuża czas wysokiej ruchliwości; zbyt agresywne może tworzyć naprężenia i nieregularne odłamki. Historia temperatury od głowicy do młyna jest częścią procesu. Mielenie ustala PSD granulek dyspersji, sypkość oraz powierzchnię dostępną dla uwalniania. Pył ekstrudatu może segregować, przylegać elektrostatycznie i mieć inną wilgoć niż główna frakcja.
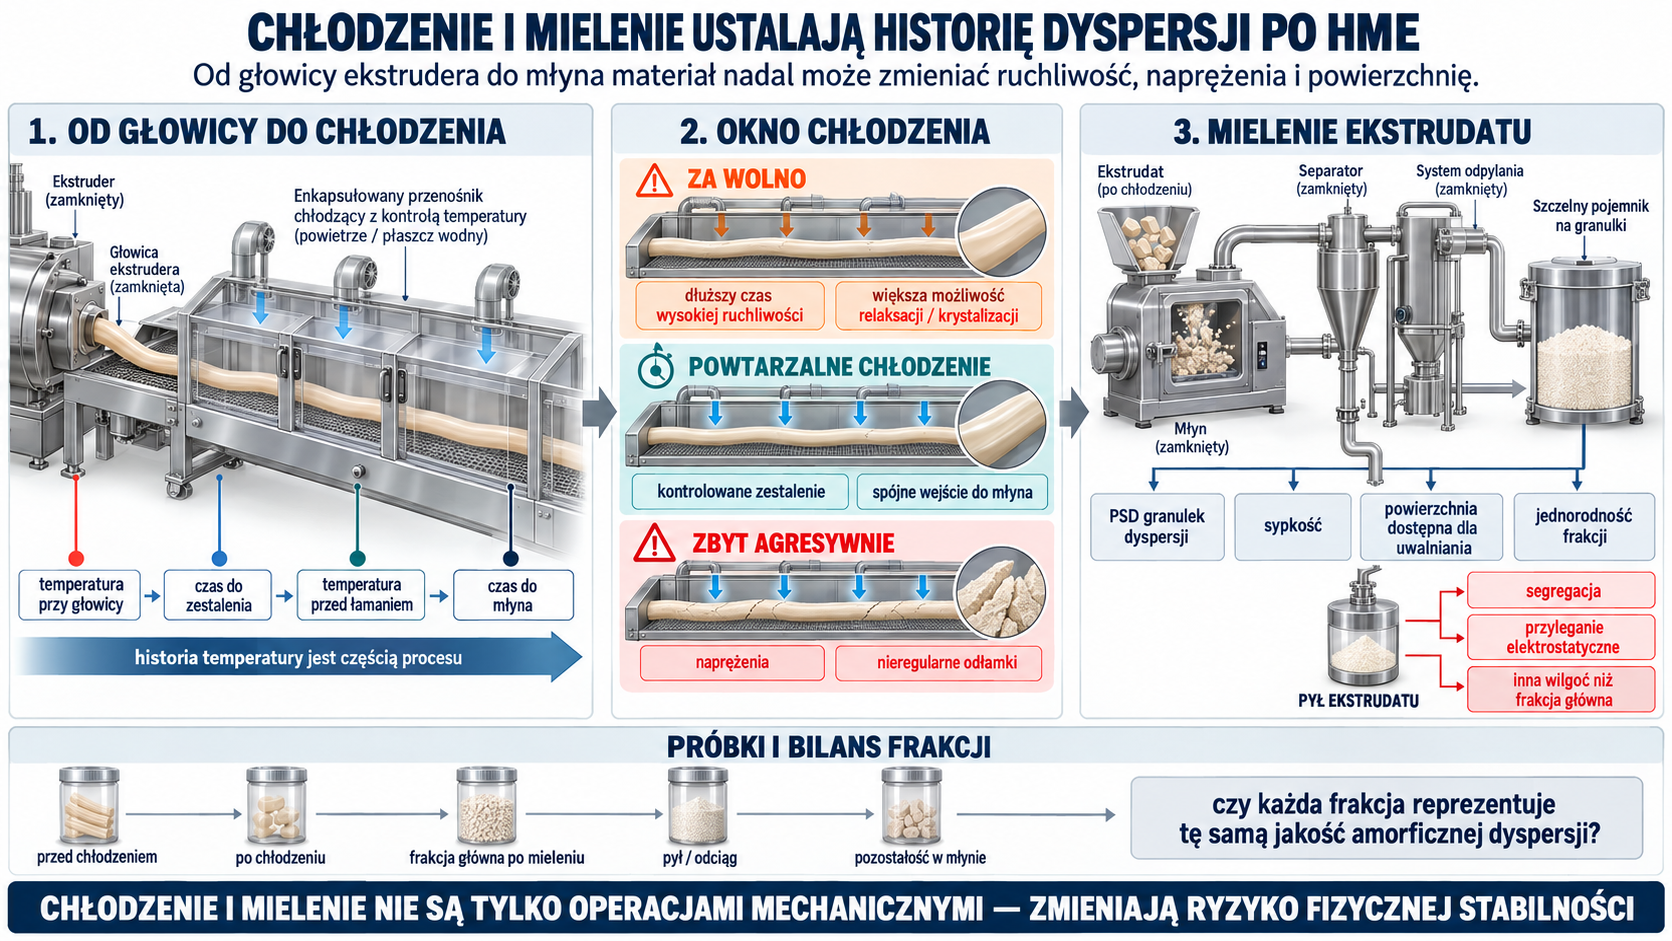
Historia ekstrudatu od głowicy przez kontrolowane chłodzenie do młyna obejmuje temperaturę, czas zestalenia i czas do mielenia; zbyt wolne chłodzenie przedłuża wysoką ruchliwość, zbyt agresywne tworzy naprężenia i odłamki, a zamknięte mielenie rozdziela główną frakcję od pyłu o odmiennym ryzyku segregacji, elektrostatyki i wilgoci oraz wymaga bilansu wszystkich frakcji.

W mieszaniu końcowym kroskarmeloza ułatwia rozpad po wejściu w odpowiednie pH, celuloza buduje masę i ściśliwość, krzemionka poprawia przepływ, a stearynian magnezu zmniejsza tarcie. Nadmierne smarowanie może hydrofobizować powierzchnię i spowolnić zwilżanie. Kompresja zmienia porowatość; zbyt twarda tabletka może późno się rozpadać, zbyt miękka uszkodzić się podczas powlekania i pakowania. Siła zgniatania oraz masa są IPC, ale funkcję potwierdza dopiero profil uwalniania.
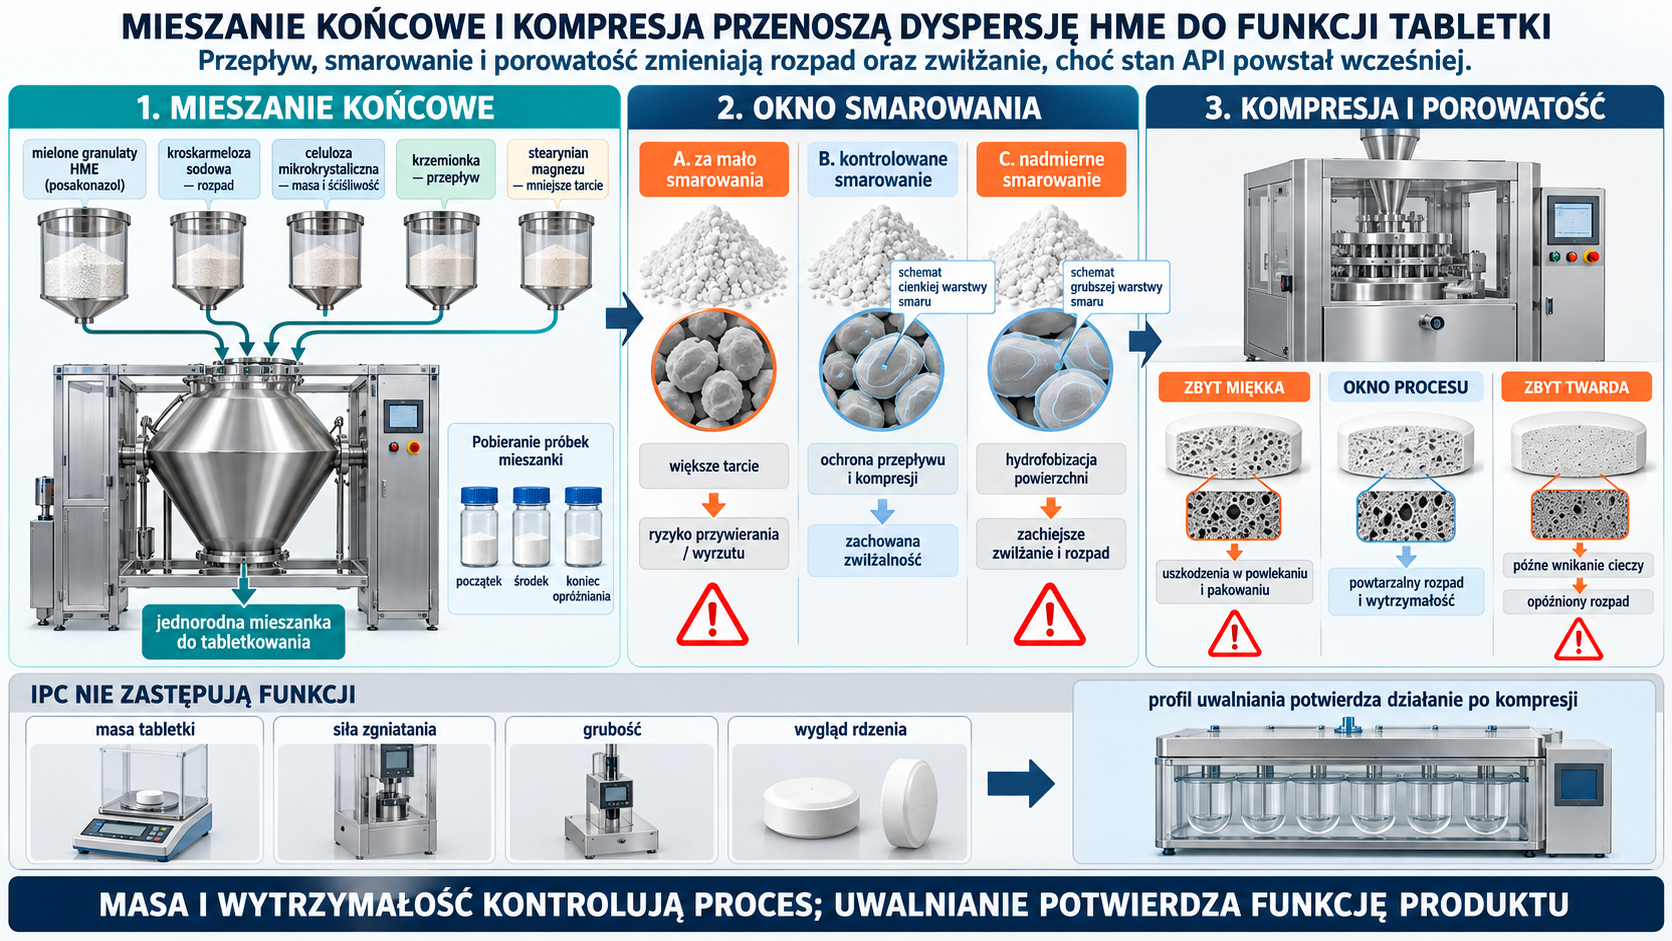
Mieszanie końcowe łączy mielone granulki HME z kroskarmelozą, celulozą, krzemionką i stearynianem, a okno smarowania równoważy tarcie z zachowaniem zwilżalności; kompresja ustala porowatość między miękkim rdzeniem podatnym na uszkodzenie a twardym rdzeniem opóźniającym rozpad, przy czym masa i siła zgniatania są IPC, a funkcję potwierdza uwalnianie.

Dwustopniowe uwalnianie i trwałość amorficzna

Metoda musi najpierw wykazać odporność w kwasie, a następnie przełączenie i uwolnienie w warunkach jelitowych. Jeden końcowy punkt może ukryć dwie przeciwne awarie: przedwczesne uwalnianie w kwaśnym etapie albo zbyt wolne uwalnianie po zmianie pH. FDA podczas oceny produktu wymagała także oceny ryzyka uwalniania w obecności alkoholu. Medium z surfaktantem może być potrzebne, aby jego zdolność rozpuszczania wielokrotnie przekraczała dawkę, lecz stężenie surfaktantu nie powinno maskować krystalizacji lub zmiany mikrostruktury.
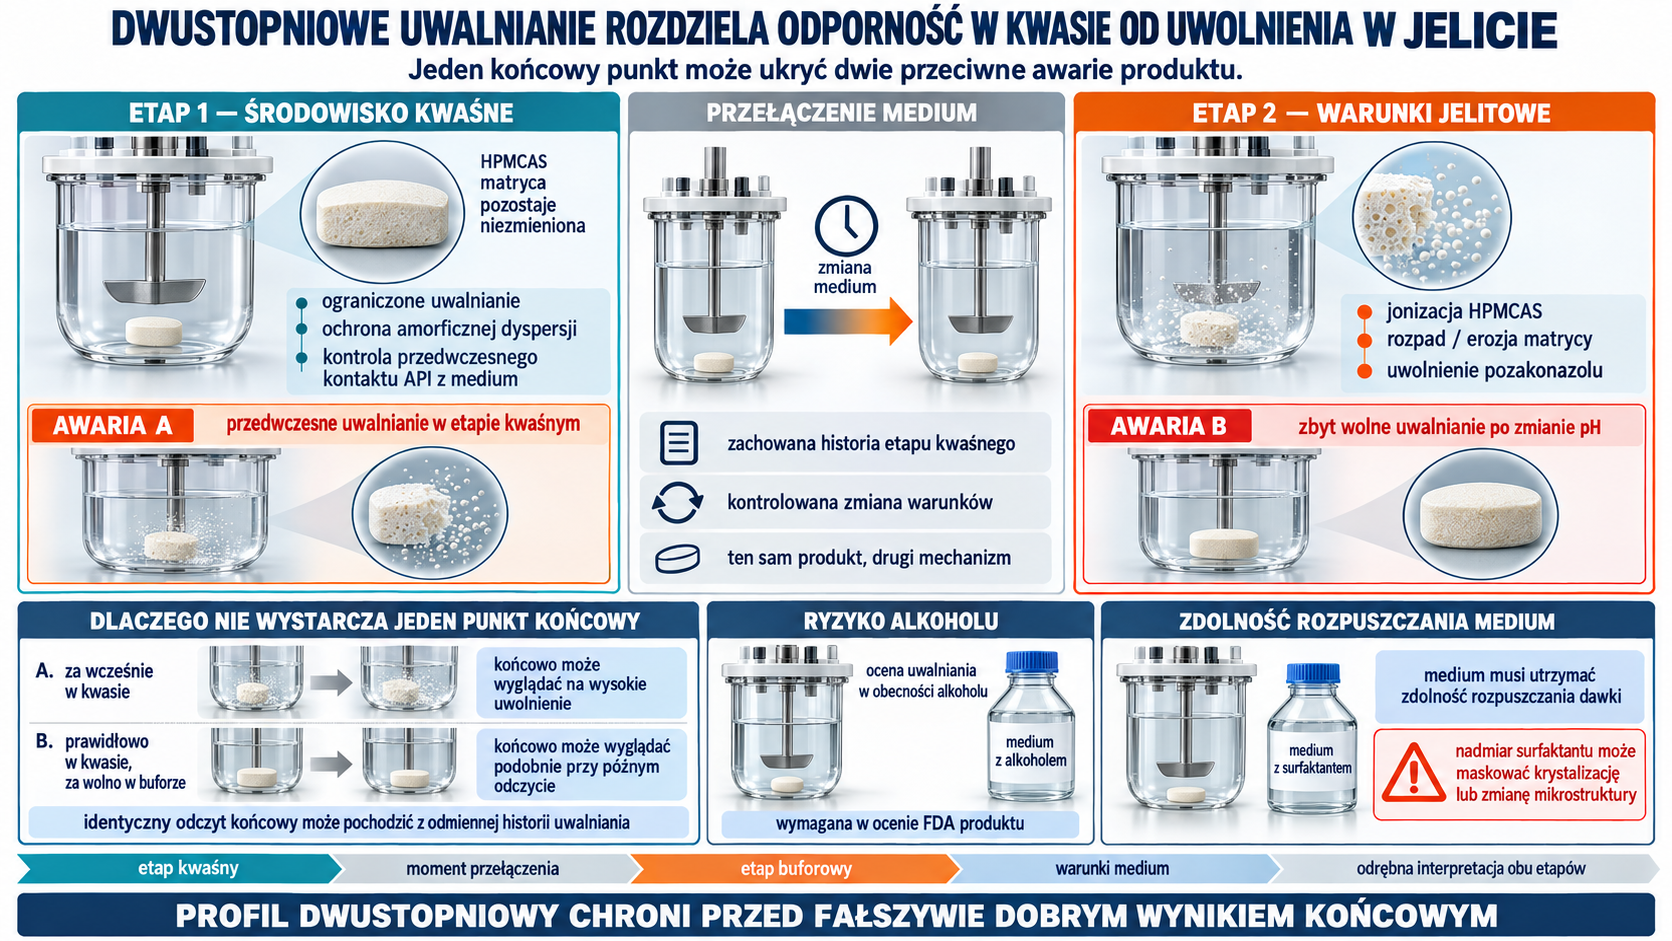
Dwustopniowa metoda oddziela ograniczone uwalnianie w środowisku kwaśnym od jonizacji HPMCAS i uwolnienia w warunkach jelitowych; pokazano dwie przeciwne awarie ukrywane przez pojedynczy punkt końcowy, kontrolowaną zmianę medium, laboratoryjną ocenę ryzyka alkoholu oraz kompromis między zdolnością rozpuszczania medium i maskowaniem krystalizacji przez nadmiar surfaktantu.

Trwałość obejmuje chemiczną degradację i fizyczną krystalizację. Wzrost kryształu może nie zmienić oznaczenia ani profilu zanieczyszczeń, a jednak obniżyć uwalnianie. Program łączy XRPD/DSC, wodę, temperaturę zeszklenia, profil uwalniania i produkty degradacji. Opakowanie barierowe jest częścią kontroli wilgoci; europejski produkt jest pakowany w laminat PVC/polichlorotrifluoroetylen z aluminiową folią.
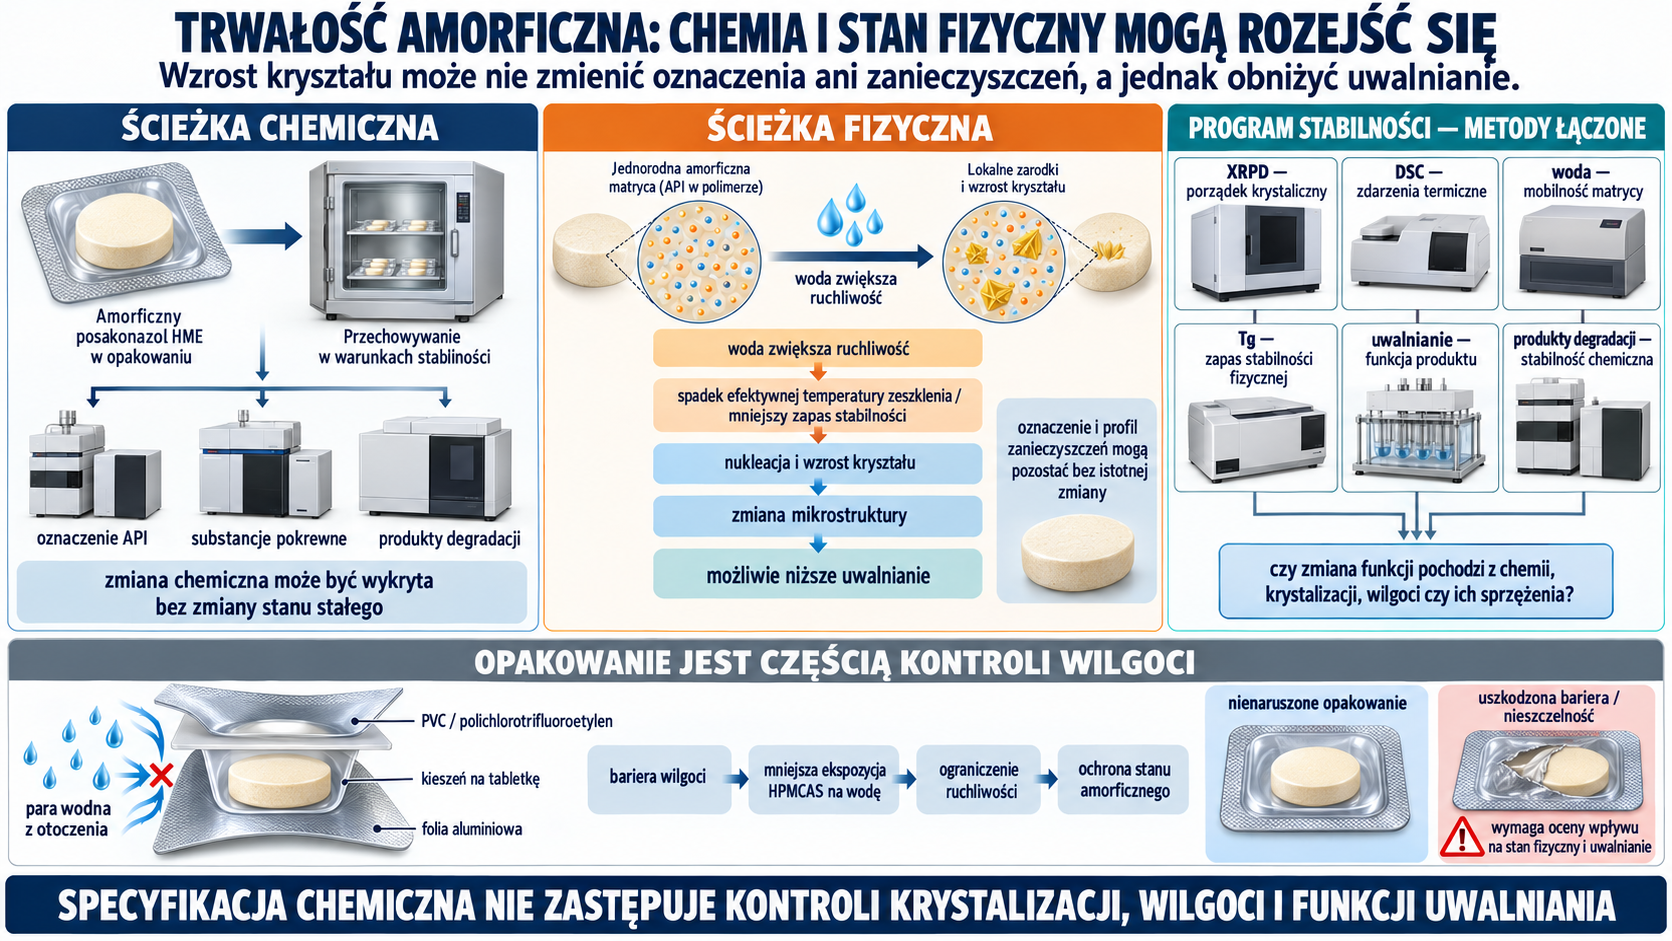
Dwie ścieżki stabilności rozdzielają degradację chemiczną od fizycznej krystalizacji, która może obniżać uwalnianie bez istotnej zmiany oznaczenia lub zanieczyszczeń; program łączy XRPD, DSC, wodę, Tg, uwalnianie i produkty degradacji, a przekrój blistra PVC/polichlorotrifluoroetylen z folią aluminiową pokazuje opakowanie jako element kontroli wilgoci i ruchliwości matrycy.

9. Proszek z rozpuszczalnikiem: dojelitowa dyspersja odmierzana po odtworzeniu

Nie jest to rozdrobniona wersja klasycznej zawiesiny

Raport EMA dla prezentacji pediatrycznej opisuje 300 mg pozakonazolu w pojedynczej saszetce jako amorficzną dyspersję stałą z HPMCAS. Do saszetki dodaje się 9 ml dostarczonego rozpuszczalnika, uzyskując około 10 ml mętnej zawiesiny o stężeniu około 30 mg/ml. Jedyną substancją pomocniczą suchego proszku wymienioną w informacji produktowej jest HPMCAS. Raport nie ujawnia metody wytworzenia dyspersji, dlatego nie wolno automatycznie przepisać HME tabletki jako procesu tej prezentacji.
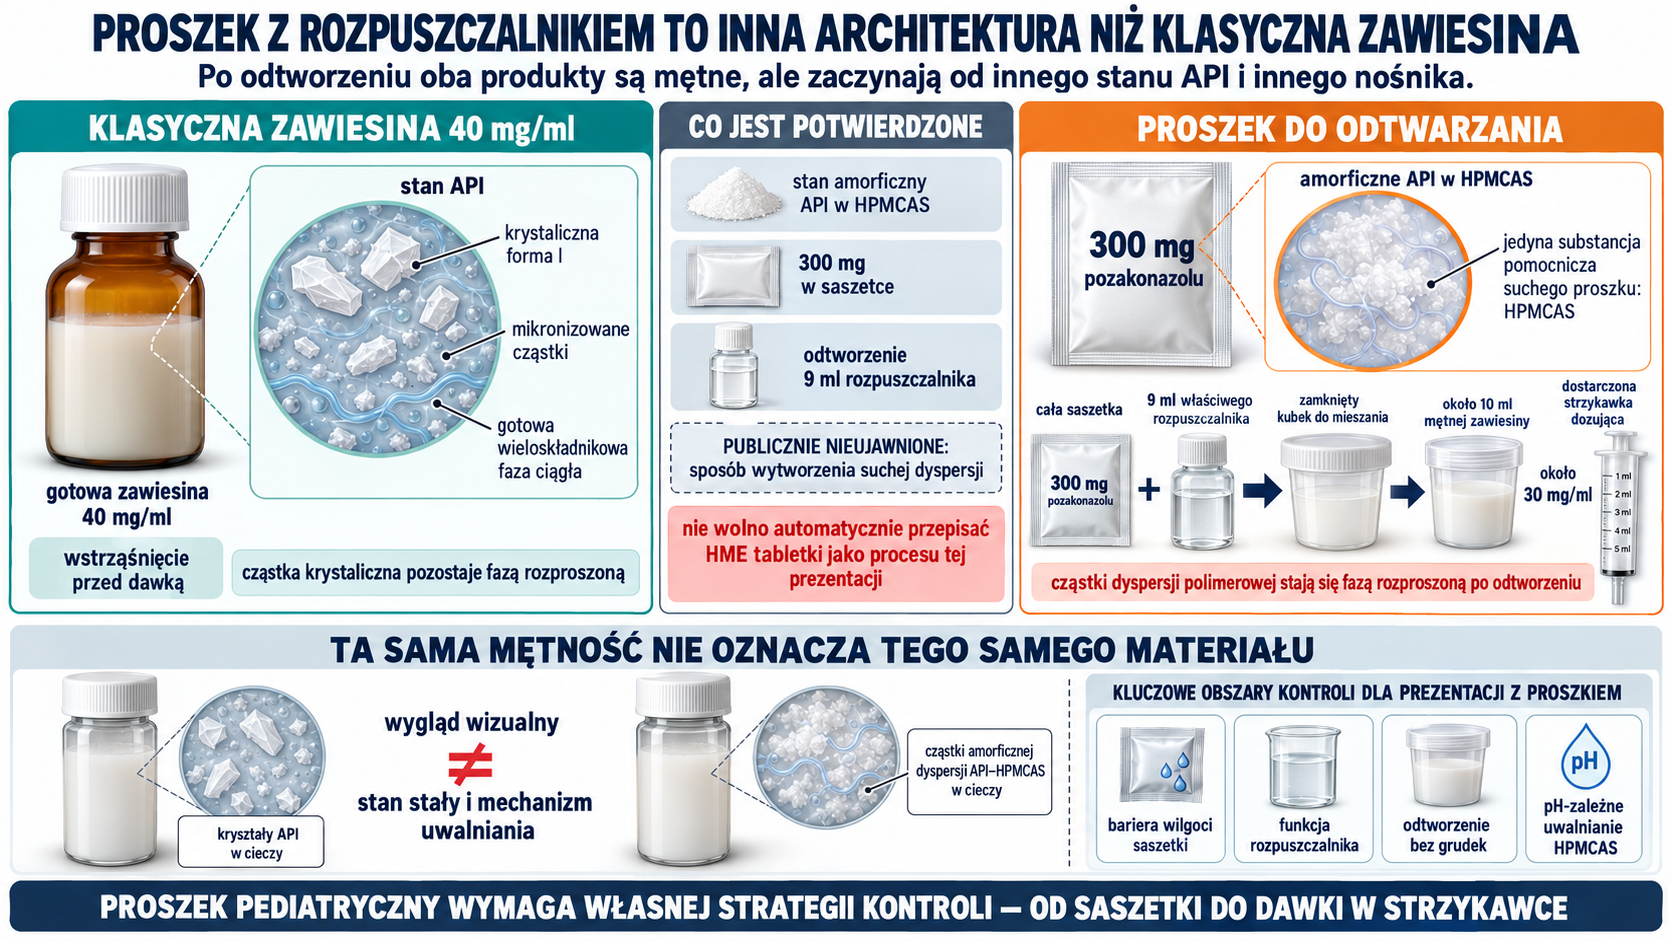
Klasyczna zawiesina zawiera mikronizowane kryształy formy I w gotowej wieloskładnikowej fazie ciągłej, natomiast proszek pediatryczny zawiera 300 mg amorficznego API w HPMCAS i po dodaniu 9 ml właściwego rozpuszczalnika daje około 10 ml mętnej zawiesiny około 30 mg/ml; podobny wygląd nie oznacza tego samego stanu API, a sposób wytworzenia suchej dyspersji pozostaje publicznie nieujawniony.

Rozpuszczalnik jest samodzielnym, wieloskładnikowym produktem: zawiera wodę, glicerol, parabeny metylowy i propylowy, fosforan sodu, kwas cytrynowy, gumę ksantanową, cytrynian, sacharynian sodu, celulozę mikrokrystaliczną z karmelozą sodową, karagen z solami, sorbitol, sorbinian potasu, aromat i emulsję przeciwpienną. Jego pH, lepkość, konserwacja i zdolność rozpraszania są krytyczne dla każdej saszetki. Zmiana partii rozpuszczalnika może zmienić czas rozpadu aglomeratów, nawet gdy proszek jest identyczny.

Saszetka PET/aluminium/LLDPE chroni amorficzną dyspersję przed wilgocią. Nieszczelność może obniżyć temperaturę zeszklenia i rozpocząć relaksację lub krystalizację przed użyciem. Kontrola szczelności, zgrzewu, masy napełnienia i zawartości wody ma bezpośredni związek z uwalnianiem. Próbka stabilności nie może ograniczać się do oznaczenia API w nieotwartej saszetce; potrzebne jest odtworzenie i test funkcji po pełnym okresie przechowywania.
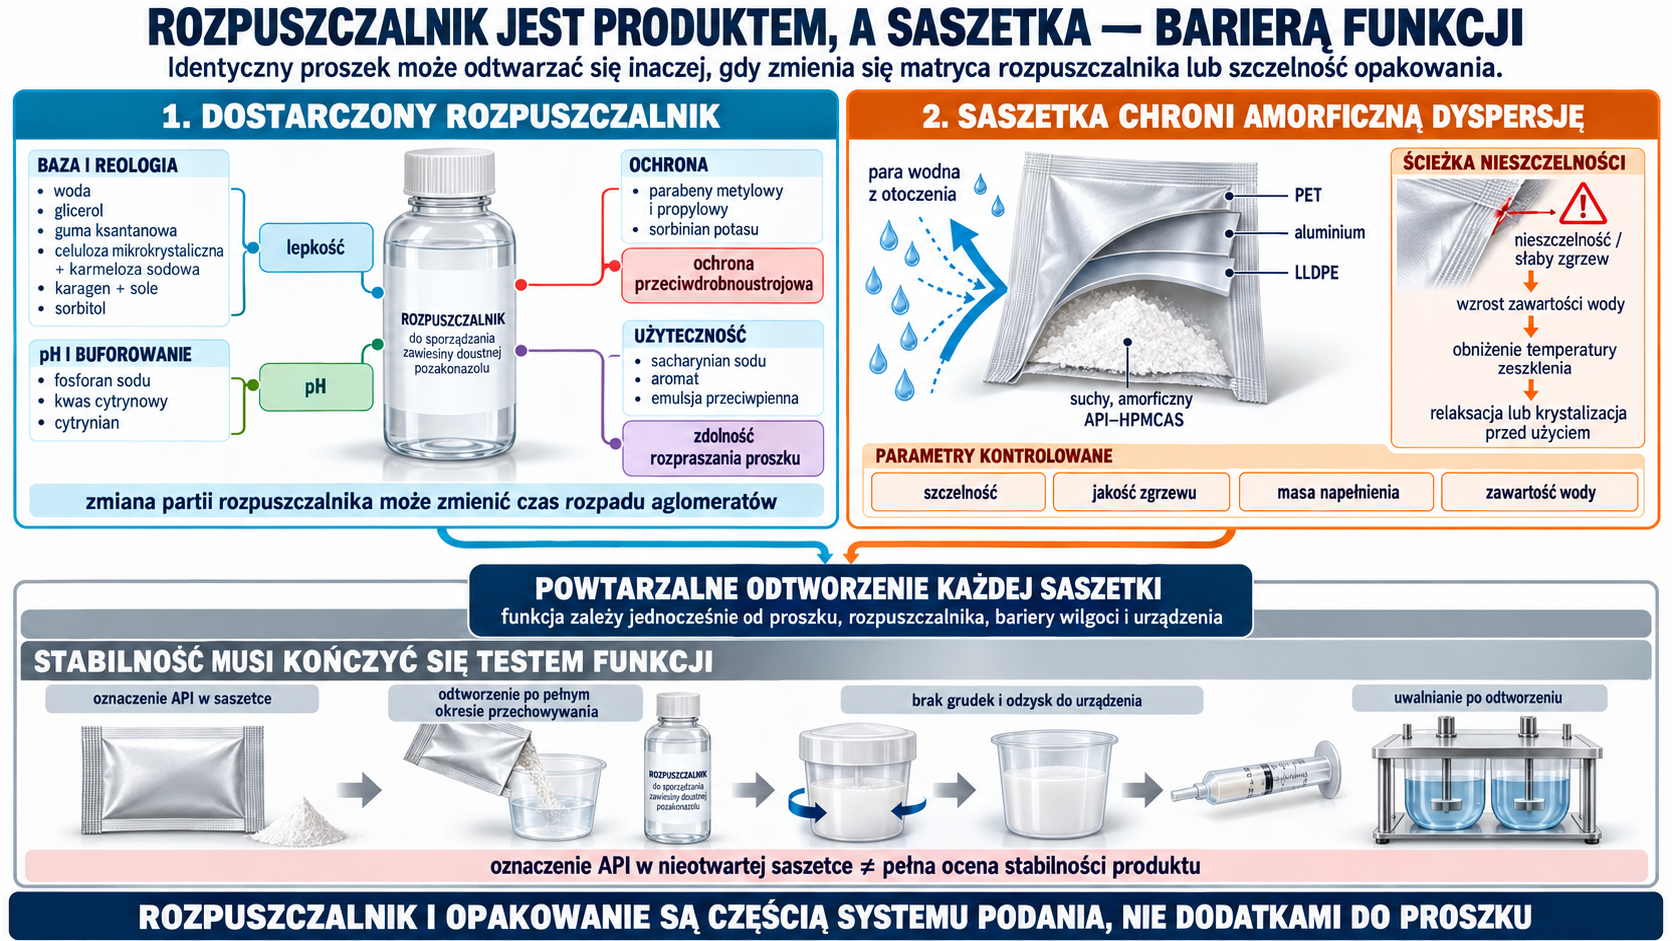
Dostarczony rozpuszczalnik jest wieloskładnikowym produktem kontrolującym pH, lepkość, ochronę i rozpraszanie, natomiast laminat PET–aluminium–LLDPE chroni suchą amorficzną dyspersję przed wodą; ścieżka nieszczelności łączy wzrost wilgoci z obniżeniem Tg i relaksacją, a program stabilności kończy się odtworzeniem, oceną grudek, odzysku do urządzenia i uwalniania.

Odtworzenie jest krótkim procesem jednostkowym

Aktualna informacja europejska wymaga użycia całej saszetki i 9 ml właściwego rozpuszczalnika. Mieszanina ma być wolna od grudek, a dawkę pobiera się dostarczoną strzykawką z naciętym końcem. Geometria końcówki nie jest przypadkowa: etykieta amerykańska wyjaśnia, że ogranicza agregację podczas przygotowania i podania. Maksymalna dokładnie pobieralna objętość jest mniejsza niż całe 10 ml, a pozostałość jest zamierzona; odzysk z kubeczka musi być uwzględniony w projekcie urządzenia.
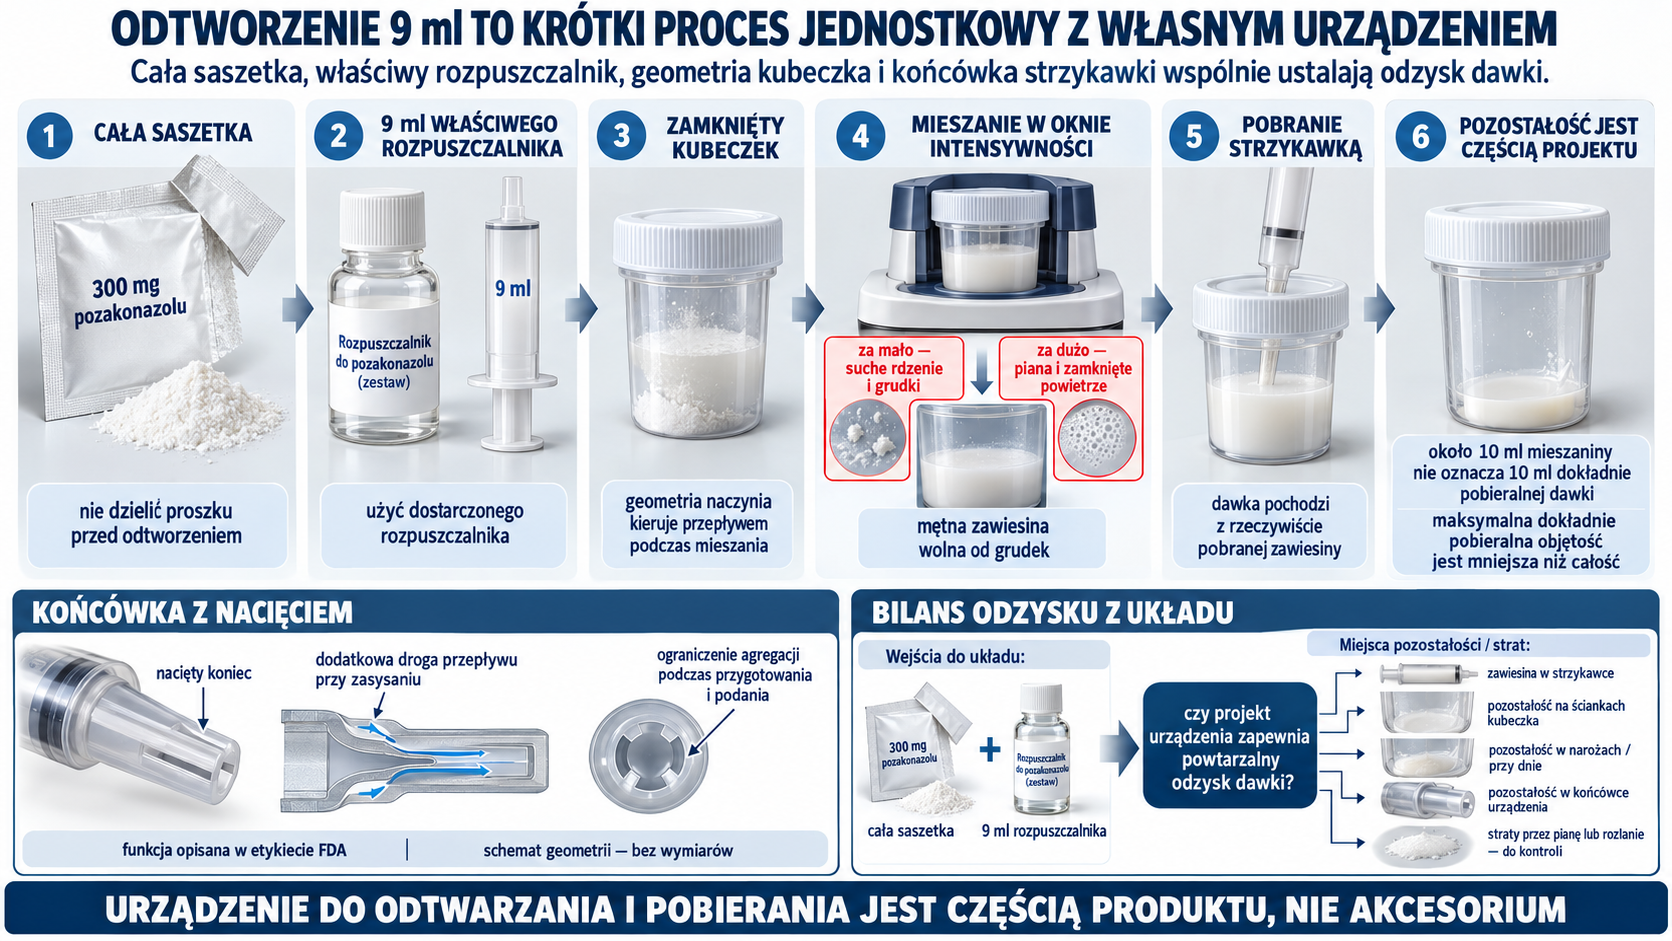
Odtworzenie prowadzi przez użycie całej saszetki, dokładne 9 ml dostarczonego rozpuszczalnika, mieszanie w zamkniętym kubeczku w oknie intensywności oraz pobranie naciętą końcówką strzykawki; schemat bez wymiarów pokazuje dodatkową drogę przepływu i bilansuje zawiesinę pobraną, pozostałości na ściankach, przy dnie i w urządzeniu, ponieważ około 10 ml mieszaniny nie oznacza 10 ml dokładnie pobieralnej dawki.

Krytycznymi wynikami są czas zwilżenia, brak suchych rdzeni, jednorodność stężenia w kubeczku, odzysk do strzykawki, dokładność małych objętości, lepkość i uwalnianie po odtworzeniu. Intensywność mieszania ma okno: zbyt mała pozostawia aglomeraty, zbyt duża może wprowadzić pianę. Sama wizualna „mętność” nie dowodzi jednorodności. Metoda powinna porównywać próbki z góry, środka, dna i dawki rzeczywiście pobrane urządzeniem.

W UE przygotowaną zawiesinę należy podać w ciągu 30 min. Etykieta FDA z 2022 r. podawała godzinę. Nie jest to sprzeczność, którą należy rozstrzygać średnią 45 min, lecz różnica dokumentów rynkowych i dat. Proces użytkowy musi być zgodny z aktualną informacją właściwą dla danego rynku. Dla jakości oznacza to walidację najgorszego dozwolonego czasu, a nie dowolnego wspólnego okresu.
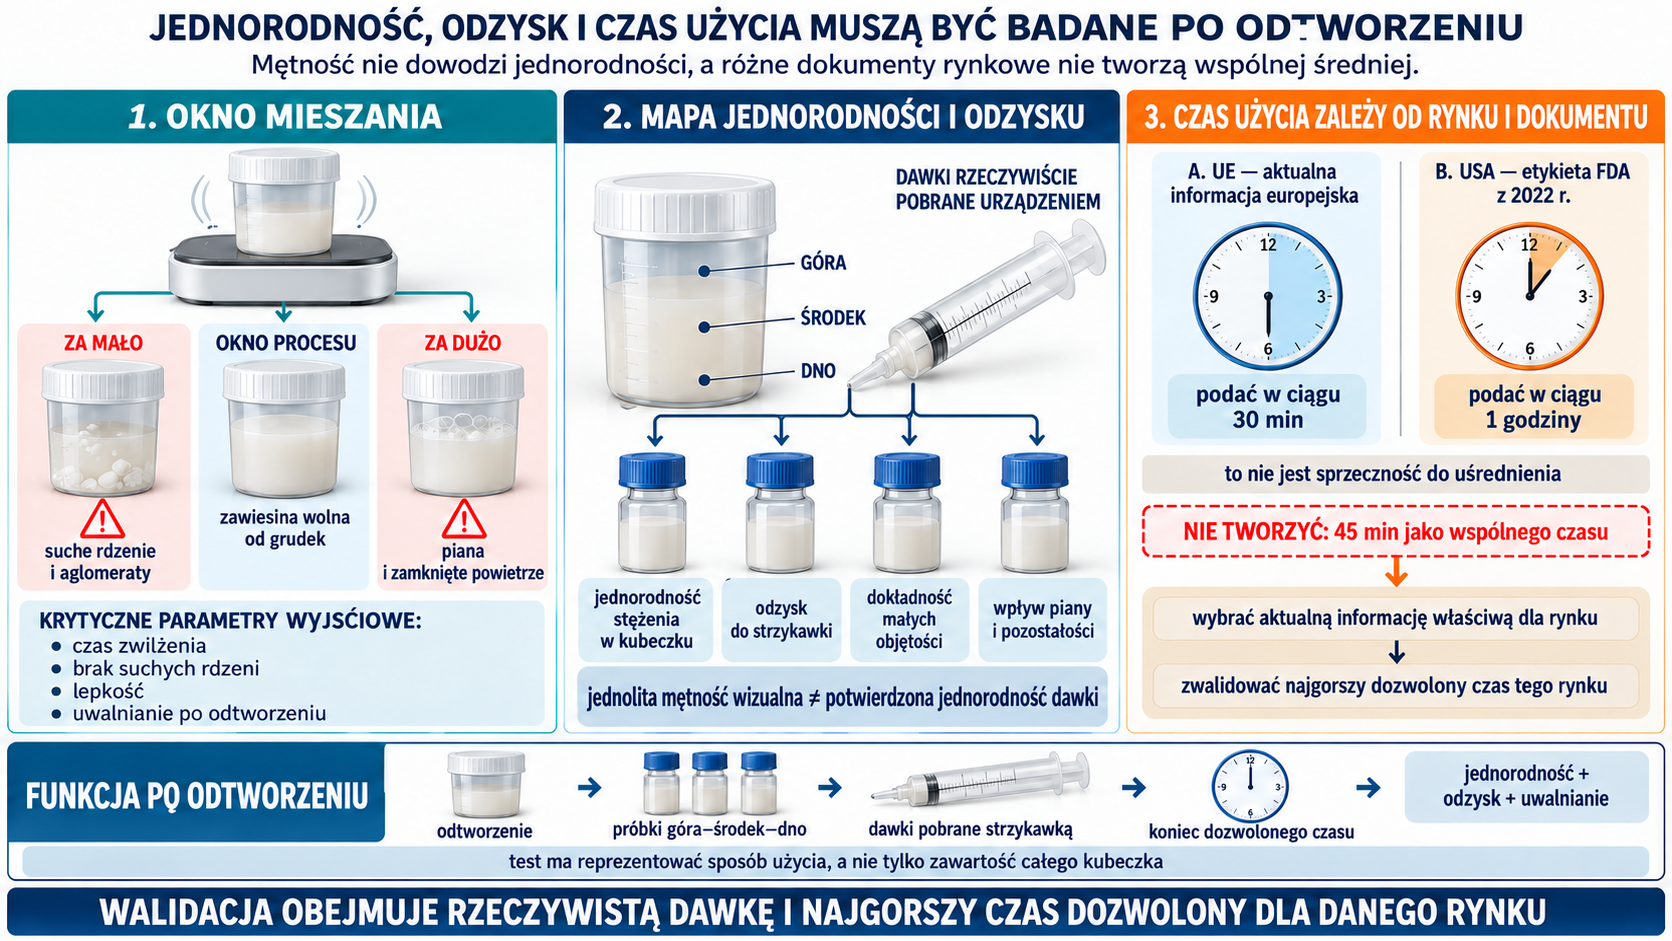
Po odtworzeniu okno mieszania rozdziela suche rdzenie od piany, a próbki z góry, środka, dna oraz dawki rzeczywiście pobrane strzykawką oceniają jednorodność i odzysk; osobno zachowano 30 minut z aktualnej informacji UE i 1 godzinę z etykiety FDA z 2022 roku, odrzucając sztuczną średnią 45 minut i wymagając walidacji najgorszego czasu właściwego dla rynku.

Jak HPMCAS zachowuje funkcję po przejściu do wody

Po odtworzeniu proszek nie ma się natychmiast rozpuścić jak roztwór. Cząstki dyspersji mają pozostać pH-zależnym nośnikiem aż do wyższego pH jelitowego. Zbyt drobne uszkodzenie lub nieprawidłowy stopień podstawienia HPMCAS może zwiększyć uwalnianie w kwasie; zbyt duże lub zbite aglomeraty mogą opóźnić późniejsze uwolnienie. Test produktu musi więc obejmować kwaśny etap i etap buforowy, a nie tylko zawartość w pobranej strzykawce.
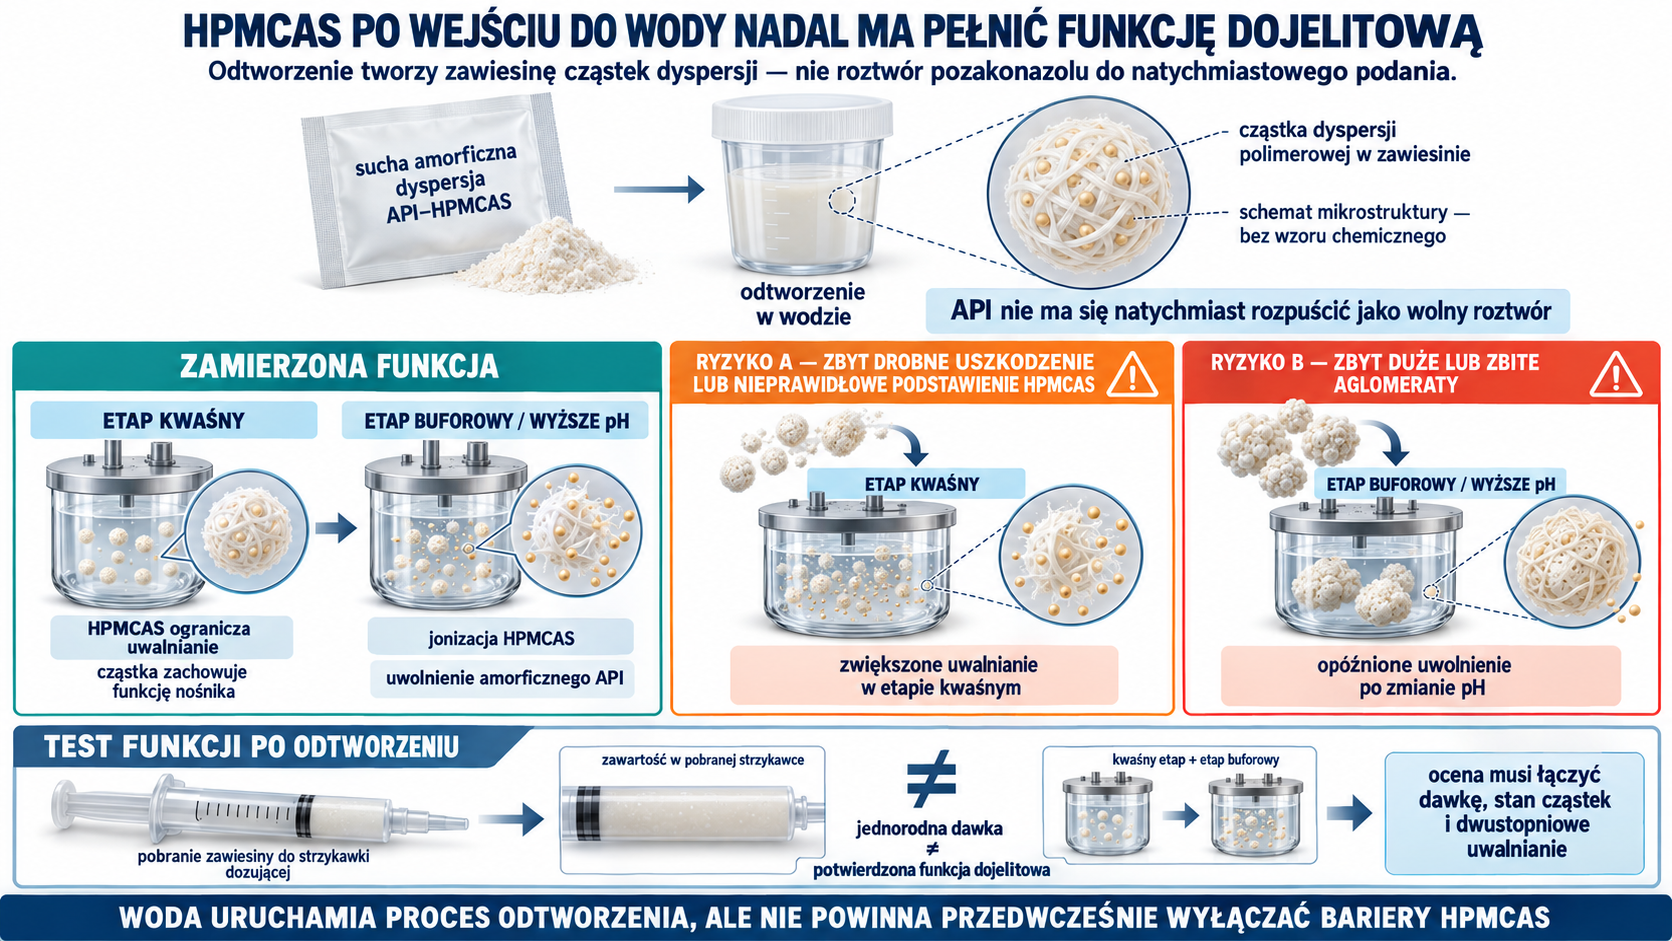
Po wejściu do wody sucha amorficzna dyspersja tworzy zawiesinę cząstek API–HPMCAS, które mają ograniczać uwalnianie w etapie kwaśnym i uwalniać API przy wyższym pH; schemat rozdziela ryzyko przedwczesnego uwalniania przez zbyt drobne uszkodzenie od opóźnionego uwolnienia przez zbite aglomeraty oraz pokazuje, że zawartość w strzykawce nie zastępuje testu dwustopniowego.

Nie ma jednego PSD opisującego wszystkie funkcje. Rozkład suchego proszku wpływa na sypkość saszetki i zwilżanie; rozkład aglomeratów po mieszaniu wpływa na pobieranie przez strzykawkę; mikrostruktura dyspersji wpływa na uwalnianie. Metody powinny wskazywać, który poziom mierzą. Mechaniczne rozbicie próbki przed analizą może dać „prawidłowy” wynik nieosiągalny podczas rzeczywistego przygotowania.
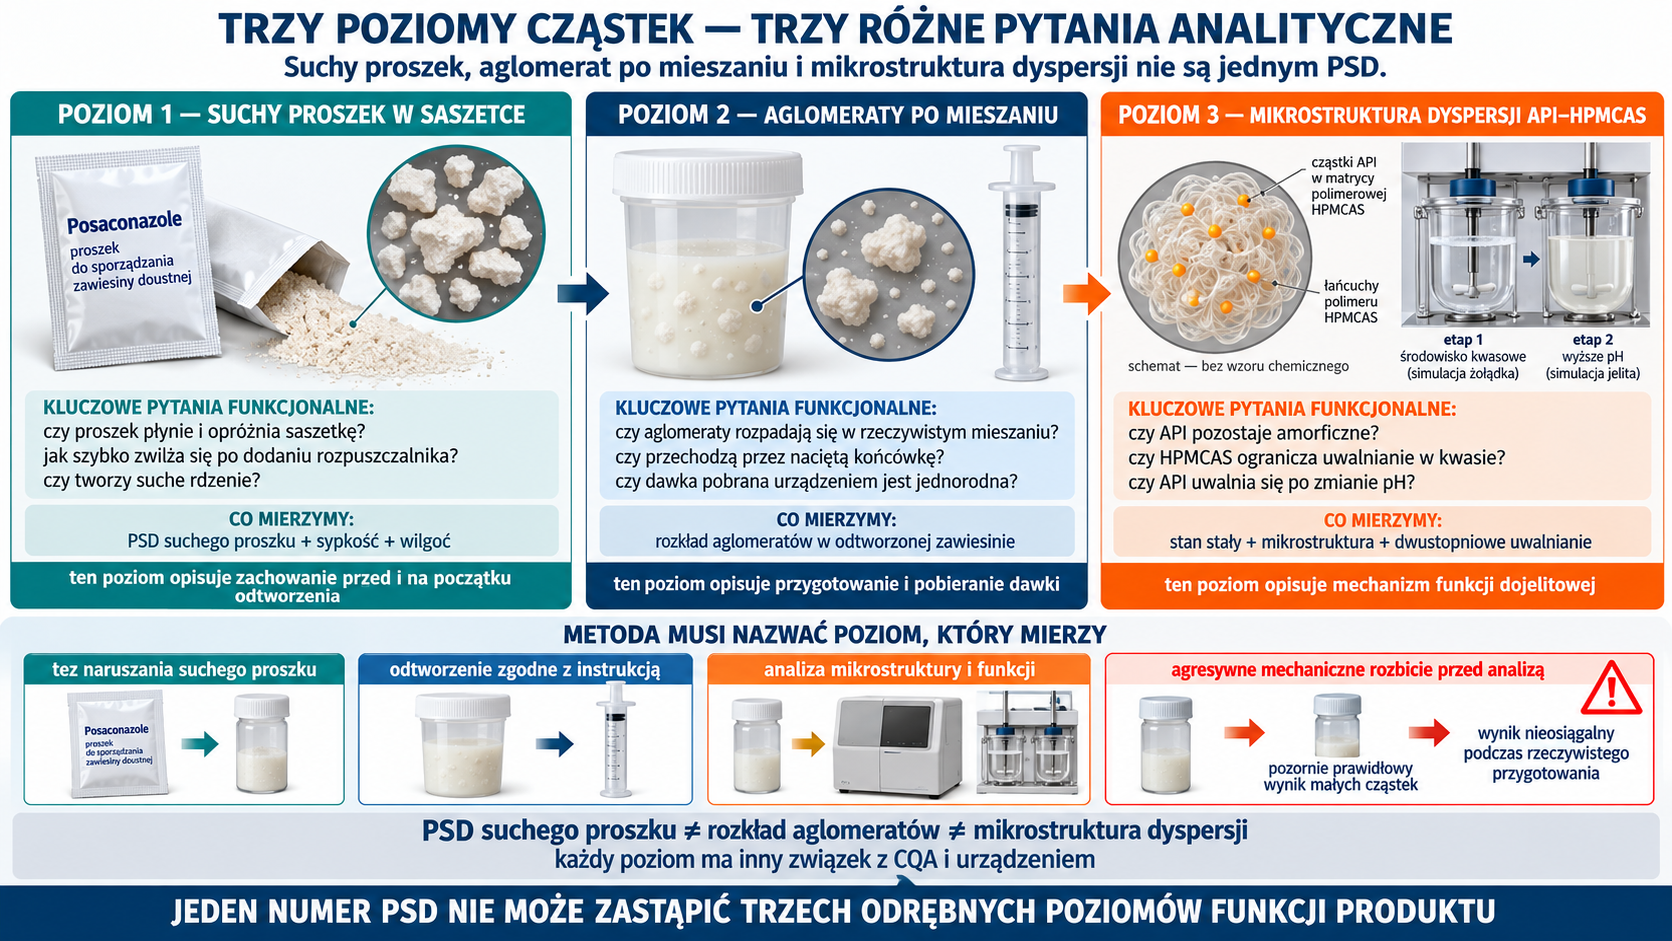
Trzy odrębne poziomy pomiaru opisują suche cząstki proszku odpowiedzialne za sypkość i zwilżanie, aglomeraty po rzeczywistym odtworzeniu decydujące o pobraniu strzykawką oraz mikrostrukturę dyspersji API–HPMCAS sterującą stanem amorficznym i dwustopniowym uwalnianiem; agresywne rozbicie próbki może dać pozornie prawidłowy wynik nieosiągalny podczas użycia.

10. Koncentrat do infuzji i wspólna strategia kontroli

SBECD rozwiązuje rozpuszczalność, ale tworzy nowy układ

Noxafil do infuzji jest sterylnym koncentratem 18 mg/ml. Według etykiety FDA z 2022 r. jedna fiolka zawiera 300 mg pozakonazolu w 16,7 ml, 6,68 g sulfobutylobetadeksu sodowego (SBECD), 3,3 mg EDTA disodowego, HCl/NaOH do regulacji pH i wodę do wstrzykiwań. Raport EMA opisuje badania solutolu, PEG, etanolu, HPBCD, SBECD i innych dodatków przy 5–20 mg/ml API. Wybrano 400 mg/ml SBECD, pH 2,6 i 18 mg/ml pozakonazolu; rozpuszczalność w SBECD była najwyższa przy pH 2 i nieliniowa przy wyższych pH.

Ten sam raport rozwojowy wspomina wybór 1,0 mg/ml EDTA, co nie odpowiada 3,3 mg na 16,7 ml podanym później w etykiecie amerykańskiej. Nie należy tych liczb uśredniać ani przemilczać rozbieżności. Dla składu gotowego produktu pierwszeństwo ma właściwa, aktualna informacja produktowa; wartość raportową można traktować jako opis decyzji na etapie rozwoju albo historycznej wersji, dopóki dokumentacja rejestracyjna nie wyjaśni zmiany.

Cyklodekstryna nie zwiększa rozpuszczalności przez prostą zmianę lepkości. Jej hydrofobowa wnęka wiąże część lipofilowej cząsteczki, podczas gdy sulfonowane grupy utrzymują kompleks w wodzie. W układzie współistnieją wolny API, kompleksy o różnej stechiometrii i agregaty SBECD. Rozcieńczenie obniża jednocześnie stężenie API oraz nośnika i zmienia równowagę. Jeżeli pH rośnie albo kontakt z niezgodnym płynem osłabia solubilizację, może powstać przesycenie i opóźniona nukleacja.
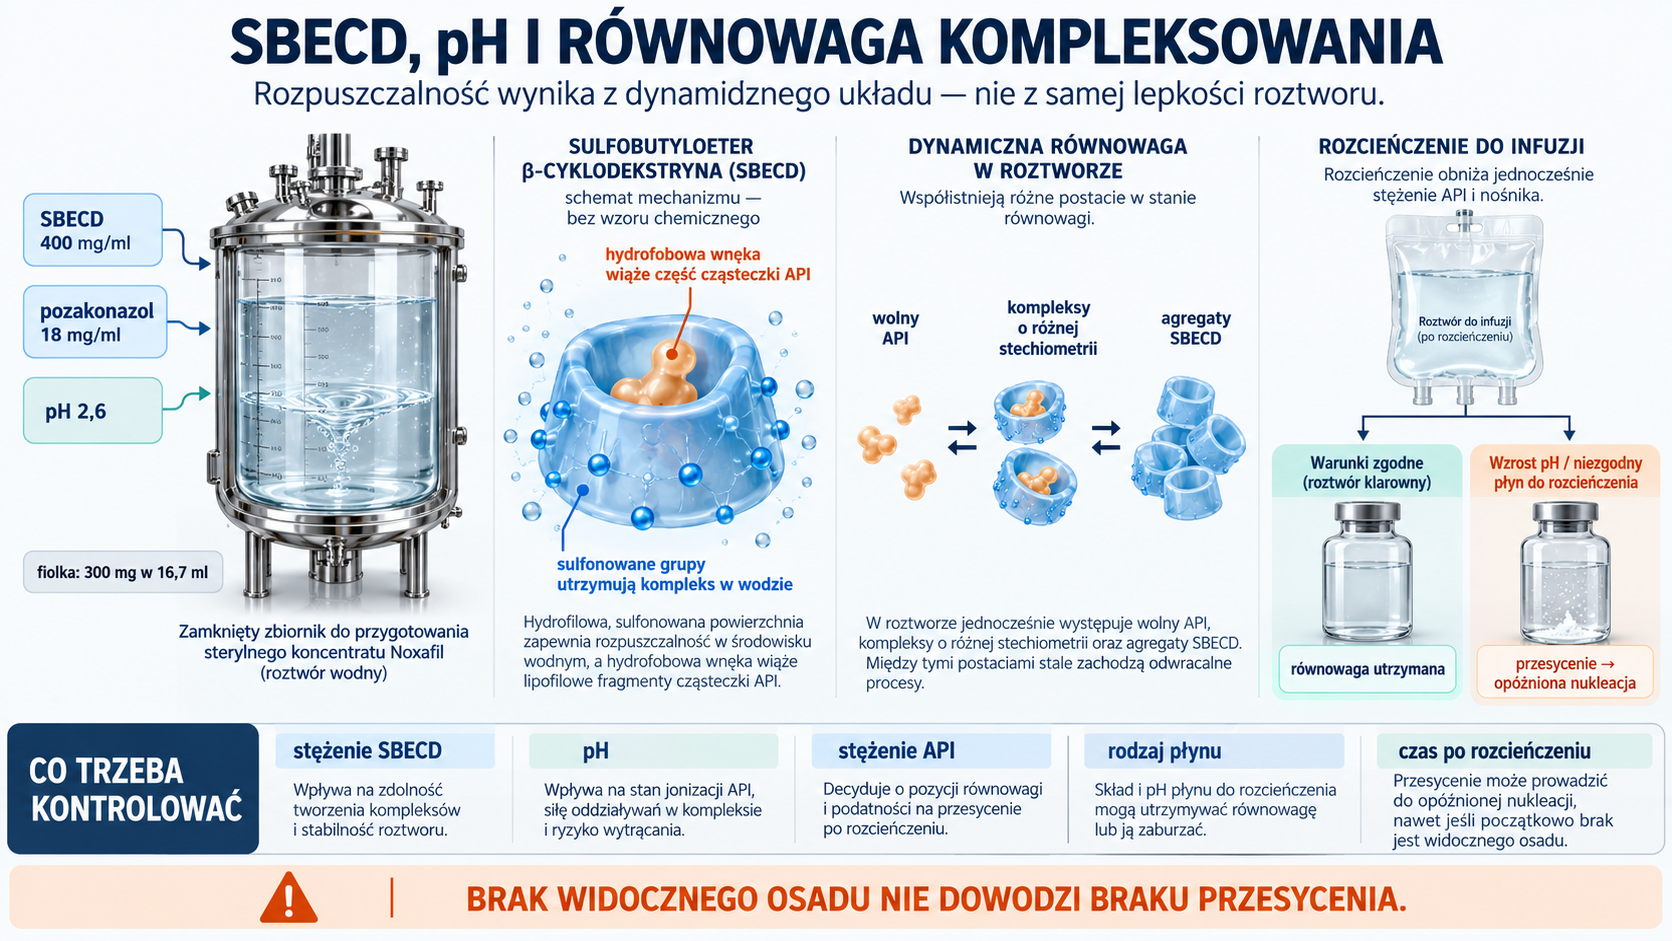
Stężony, kwaśny koncentrat łączy 400 mg/ml SBECD, 18 mg/ml pozakonazolu i pH 2,6; hydrofobowa wnęka cyklodekstryny wiąże część lipofilowej cząsteczki, a sulfonowana powierzchnia utrzymuje kompleks w wodzie. Wolny API, kompleksy o różnej stechiometrii i agregaty SBECD pozostają w dynamicznej równowadze, którą rozcieńczenie, wzrost pH albo niezgodny płyn mogą przesunąć ku przesyceniu i opóźnionej nukleacji.

SBECD jest mieszaniną pochodnych o rozkładzie podstawienia. Kwalifikacja dostawcy powinna obejmować tożsamość, średni stopień podstawienia, wolny betadeks, wodę, endotoksyny, obciążenie mikrobiologiczne i funkcjonalną zdolność solubilizacji. Farmakopealna zgodność chemiczna nie zawsze wykrywa zmianę rozkładu homologów wpływającą na kompleksowanie. EDTA chelatuje metale i ogranicza katalizowane nimi reakcje, ale nie zastępuje kontroli tlenu; raport podaje przedmuchiwanie azotem podczas produkcji.
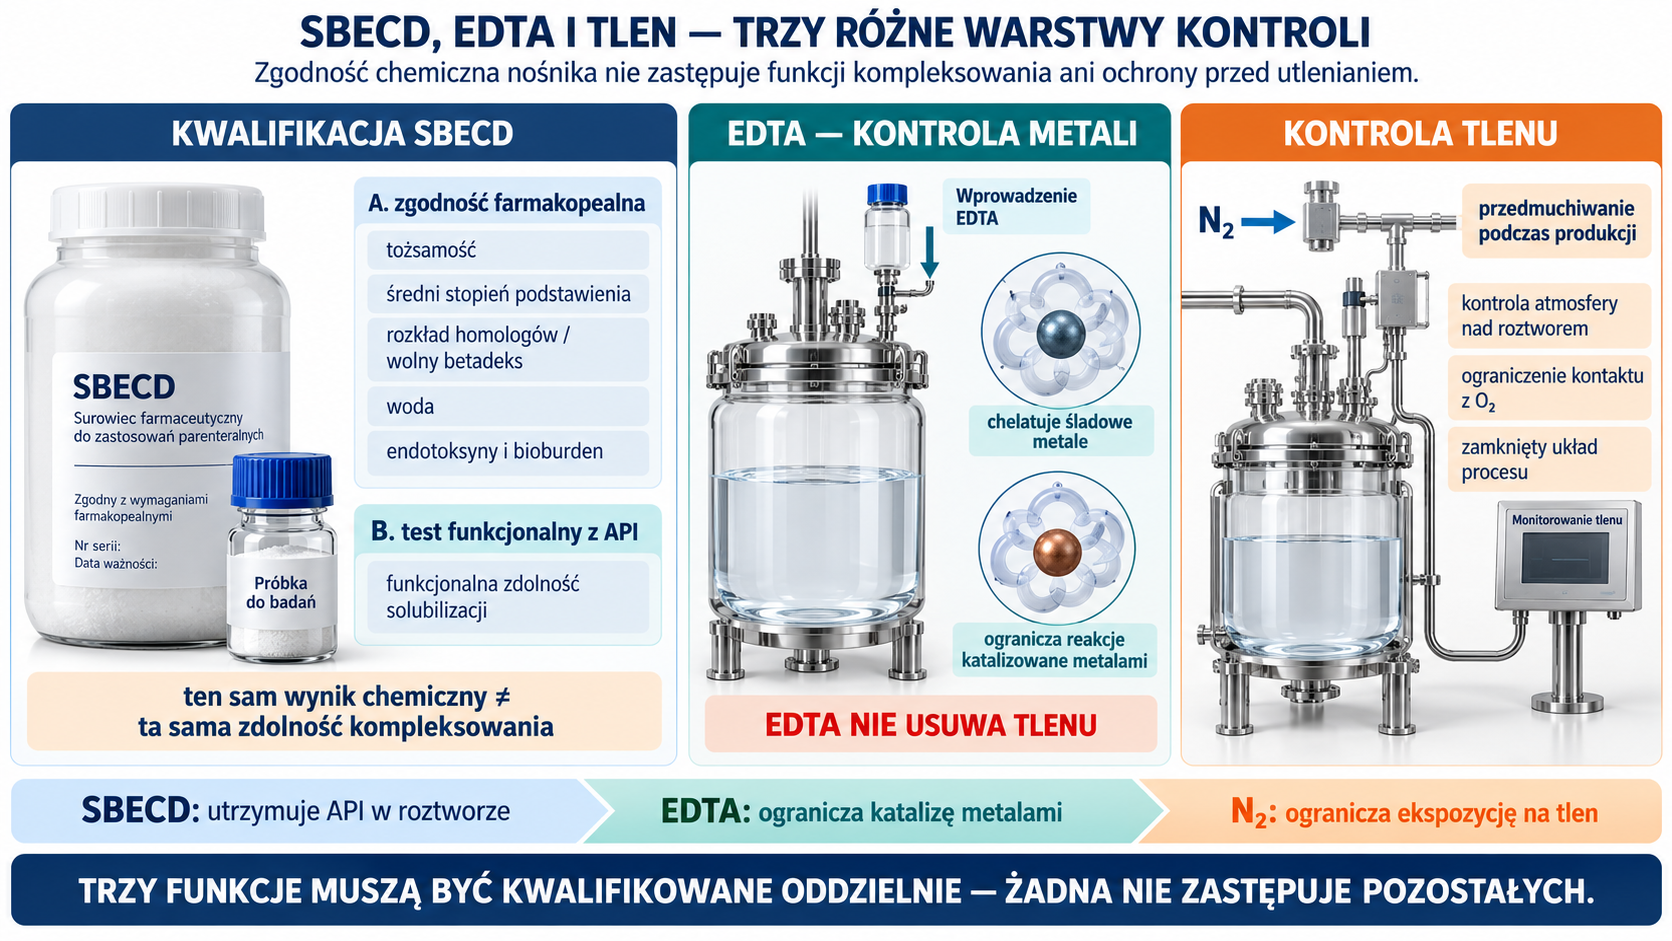
Trzy odrębne warstwy kontroli obejmują farmakopealną i funkcjonalną kwalifikację SBECD, chelatowanie śladowych metali przez EDTA oraz ograniczenie ekspozycji roztworu na tlen przez zamknięty układ i przedmuchiwanie azotem. Zgodność chemiczna nośnika nie gwarantuje tej samej zdolności kompleksowania, EDTA nie usuwa tlenu, a każda funkcja wymaga osobnej kwalifikacji.

Udokumentowany proces aseptyczny

Raport EMA wymienia następujące operacje: mieszanie, filtrację, zakwaszenie roztworu, regulację pH, filtrację sterylizującą, aseptyczne napełnianie, zamykanie i pakowanie. To konkretna publiczna rodzina produktu. Nie ujawnia rozmiaru porów, materiału filtra produkcyjnego, czasu przetrzymania ani pełnej kolejności rozpuszczania. Tych wartości nie należy pożyczać z filtra podaniowego.
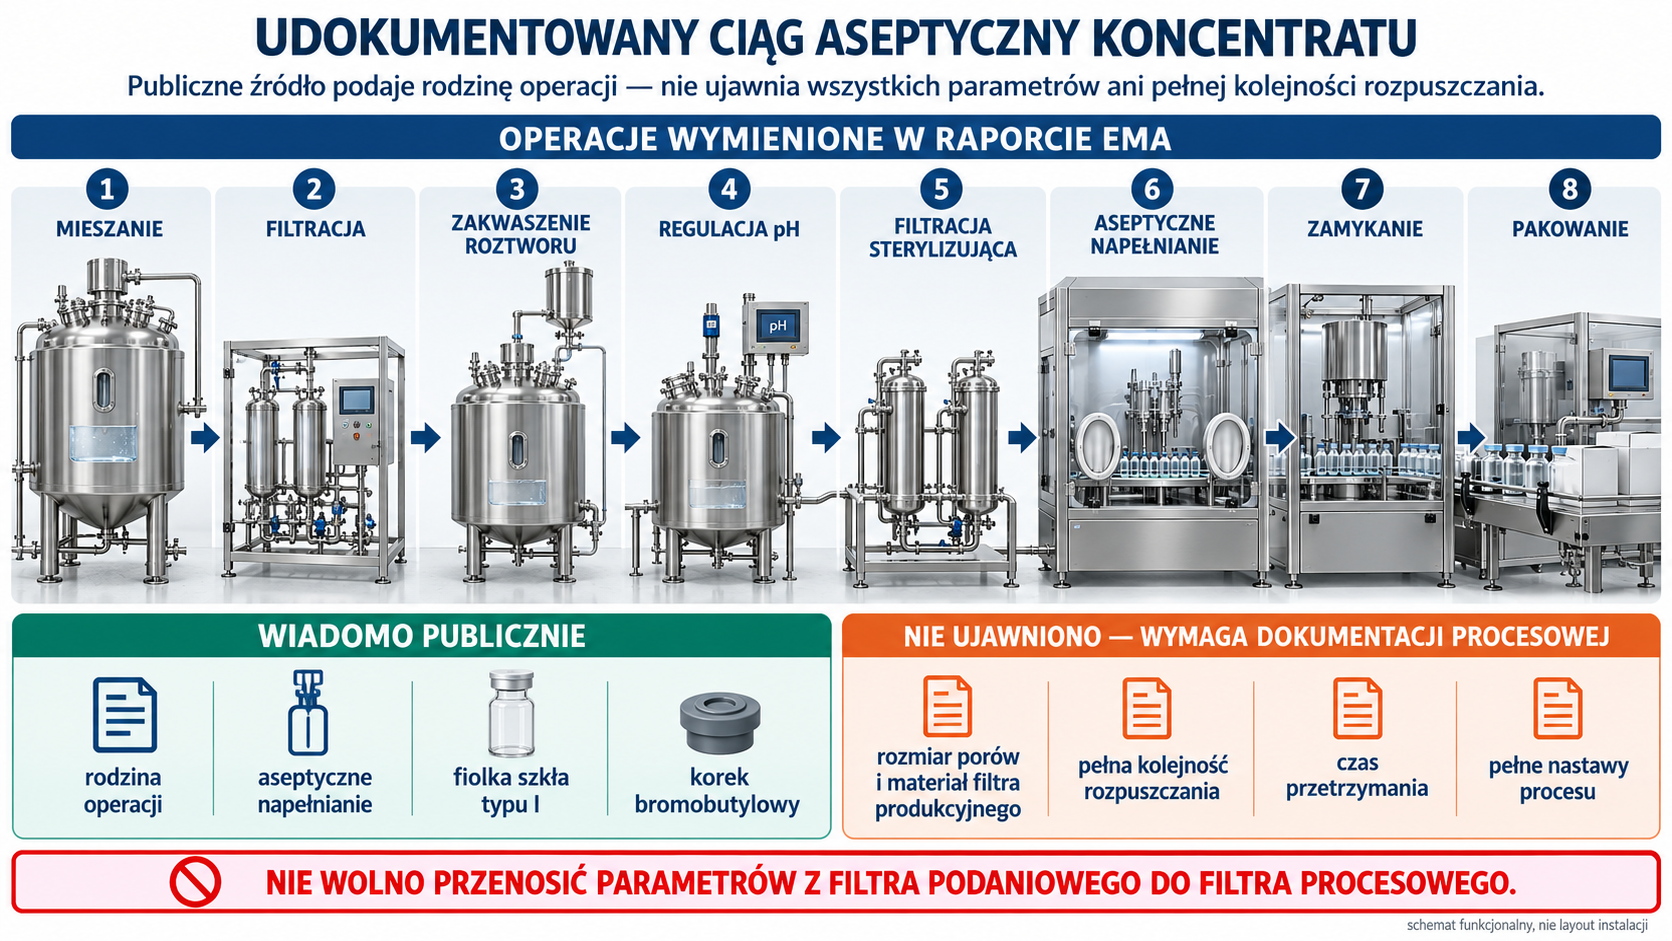
Udokumentowana rodzina operacji prowadzi od mieszania i filtracji przez zakwaszenie, regulację pH i filtrację sterylizującą do aseptycznego napełniania, zamykania oraz pakowania. Publiczne źródło potwierdza tę rodzinę procesu, szkło typu I i korek bromobutylowy, ale nie ujawnia materiału i porów filtra produkcyjnego, pełnej kolejności rozpuszczania, czasu przetrzymania ani pełnych nastaw; parametrów filtra podaniowego nie wolno przenosić do procesu wytwórczego.

Przygotowanie stężonego SBECD jest wyzwaniem mieszania i osmolalności. Wysokie stężenie zwiększa lepkość i może wydłużyć rozpuszczanie. Lokalna porcja kwasu przy niedostatecznym mieszaniu tworzy obszar niskiego pH, a późniejszy NaOH obszar wysokiego pH; oba mogą zmienić degradację. pH końcowe powinno być mierzone po wyrównaniu temperatury i czasu, a nie natychmiast po ostatniej korekcie. Próbki przed filtrem muszą reprezentować cały zbiornik.
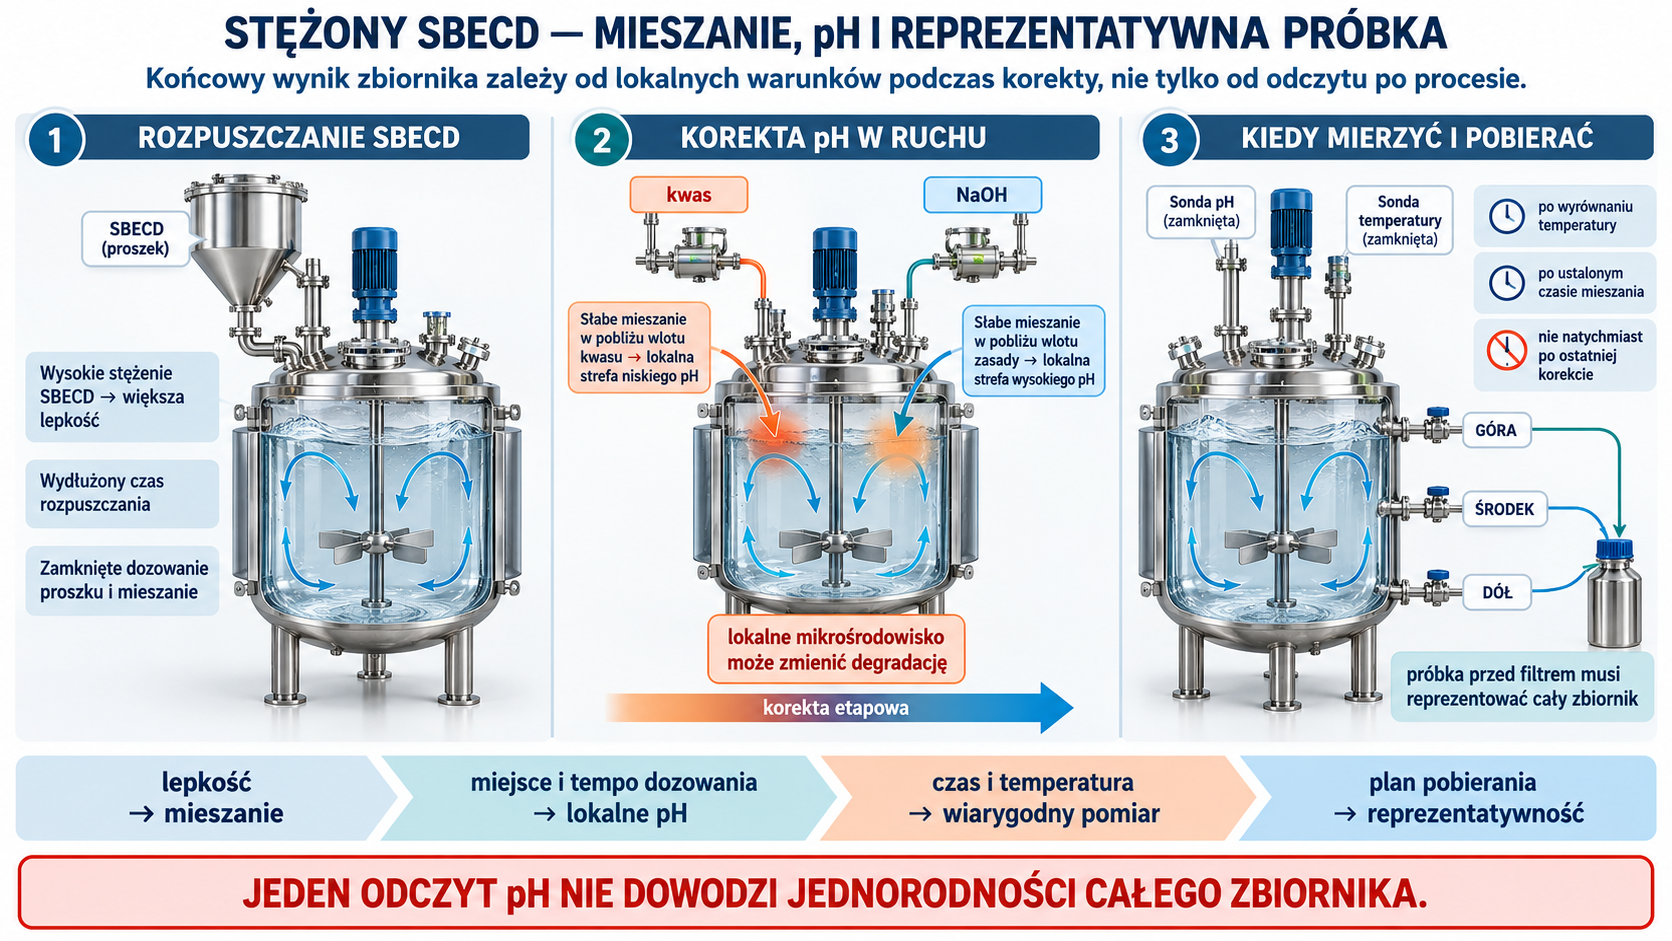
Stężony SBECD zwiększa lepkość i czas rozpuszczania, a niewystarczające mieszanie w pobliżu etapowo dozowanego kwasu lub NaOH tworzy lokalne strefy skrajnego pH mogące zmieniać degradację. Wiarygodny pomiar następuje po wyrównaniu temperatury i ustalonym czasie mieszania, natomiast próbka przed filtrem łączy reprezentatywne pobrania z góry, środka i dołu zbiornika.

Filtracja sterylizująca wymaga walidacji retencji drobnoustrojów dla rzeczywistego płynu, integralności przed i po użyciu, maksymalnego czasu, objętości, ciśnienia oraz wpływu adsorpcji na zawartość. Wzrost różnicy ciśnień może oznaczać wysokie obciążenie mikrobiologiczne, nierozpuszczone API, agregaty nośnika albo niezgodność materiałową. Nie wolno po prostu zwiększać ciśnienia, bo kompresuje to zanieczyszczenie na membranie i zmienia ryzyko integralności. Po filtracji produkt jest aseptycznie napełniany do fiolki ze szkła typu I z korkiem bromobutylowym. Test jałowości nie zastępuje kontroli obciążenia mikrobiologicznego przed filtrem, symulacji procesu, monitoringu środowiska i integralności zamknięcia.
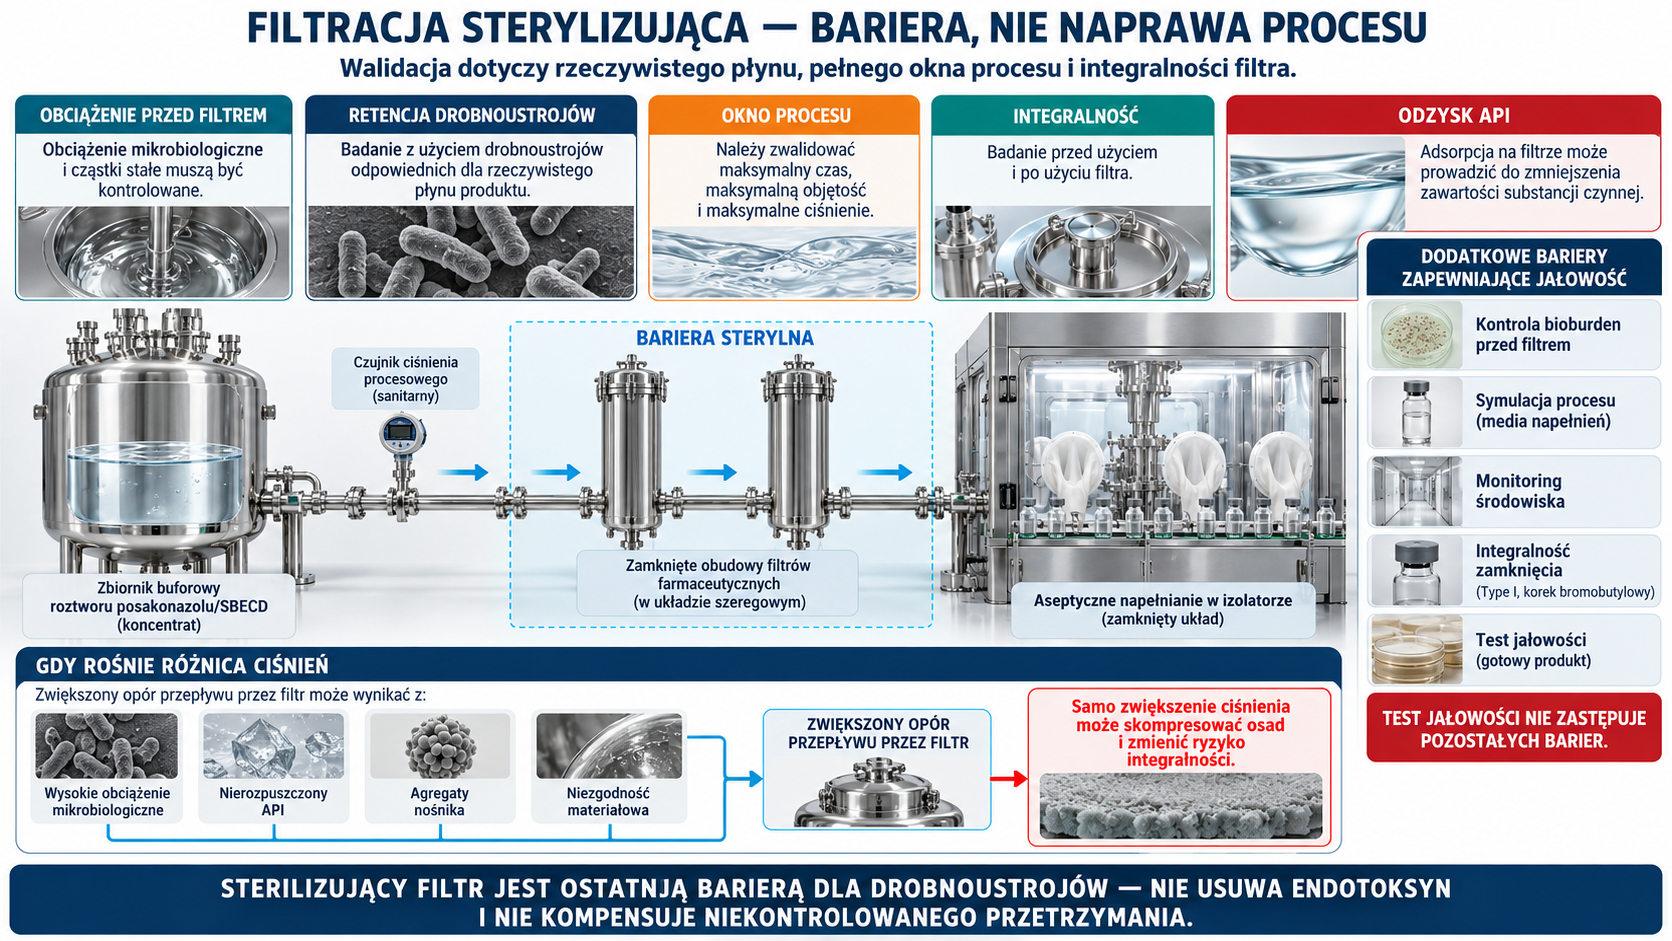
Zamknięty ciąg filtracji sterylizującej łączy kontrolę obciążenia przed filtrem z walidacją retencji dla rzeczywistego płynu, integralnością przed i po użyciu, granicami czasu, objętości i ciśnienia oraz oceną adsorpcji API. Wzrost różnicy ciśnień może wynikać z bioburden, nierozpuszczonego API, agregatów nośnika lub niezgodności materiałowej, a aseptyczne napełnianie, symulacja procesu, monitoring środowiska i integralność zamknięcia pozostają odrębnymi barierami jakości.

Rozcieńczenie i filtr w linii to inna bariera

Przed podaniem 16,7 ml koncentratu przenosi się aseptycznie do 150–283 ml zgodnego płynu, aby uzyskać 1–2 mg/ml. Informacja EMA wymienia m.in. 5% glukozę, 0,9% i 0,45% NaCl oraz ich wybrane mieszaniny; wyklucza mleczan Ringera, glukozę z mleczanem Ringera i 4,2% NaHCO₃. Roztwór należy wykorzystać natychmiast, a jeśli nie — może być przechowywany do 24 h w 2–8°C zgodnie z warunkami informacji produktowej.
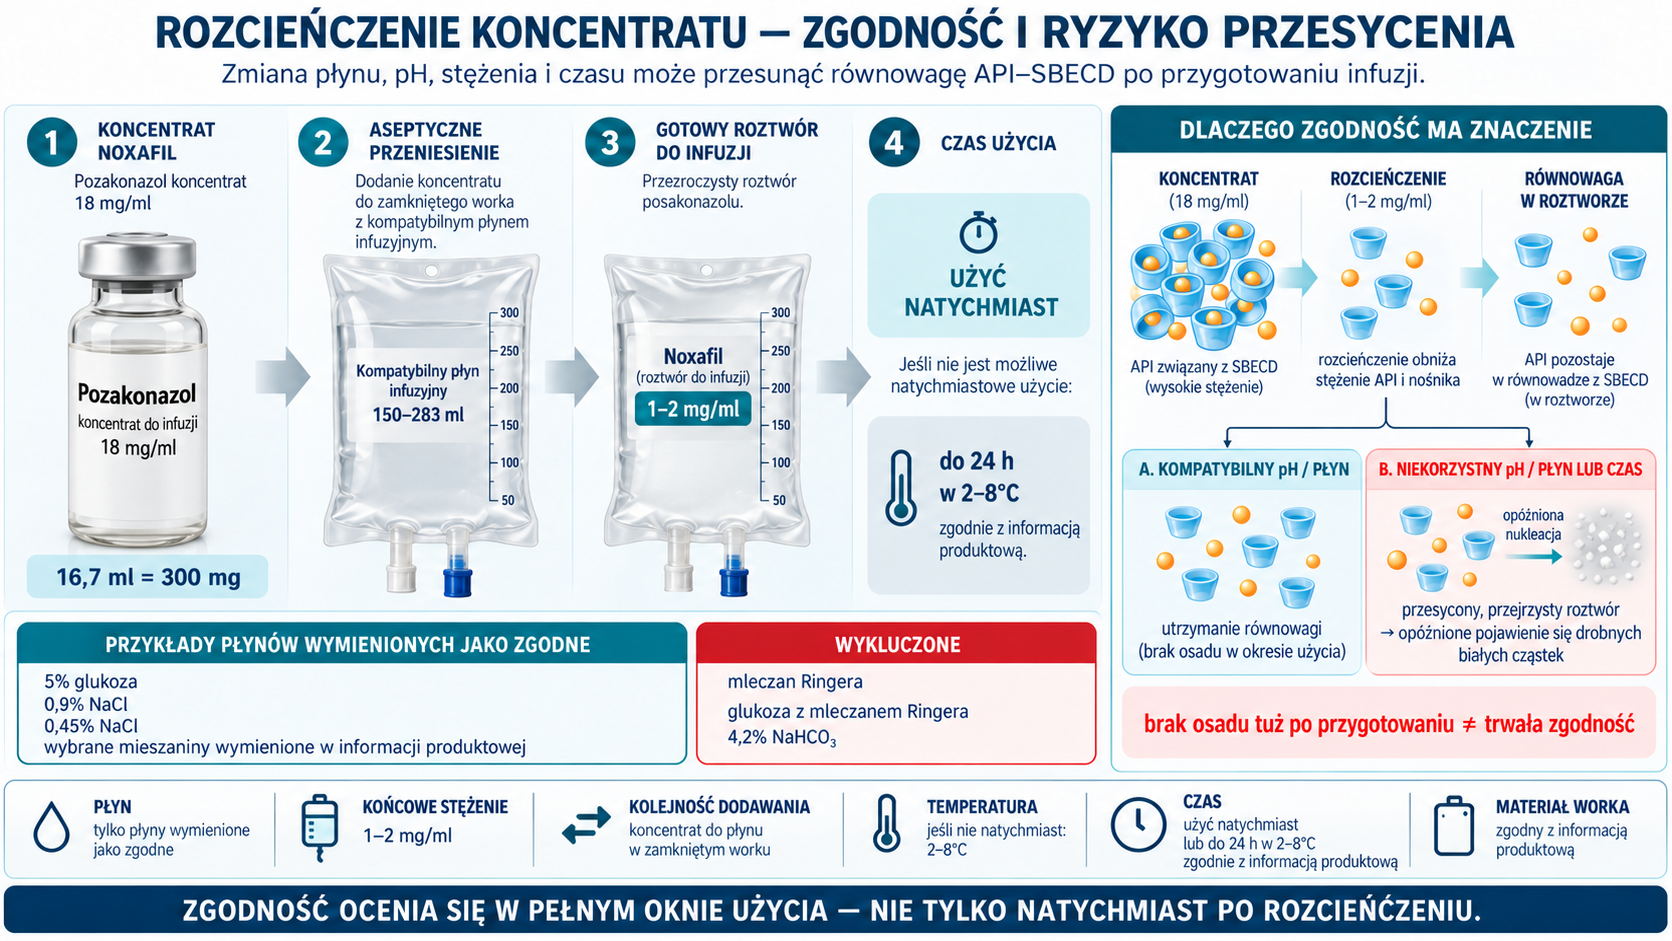
Aseptyczne przeniesienie 16,7 ml koncentratu 18 mg/ml do 150–283 ml zgodnego płynu daje 1–2 mg/ml roztworu do infuzji, przeznaczonego do natychmiastowego użycia lub przechowania do 24 godzin w 2–8°C zgodnie z informacją produktową. Rozcieńczenie obniża równocześnie stężenie API i SBECD, dlatego płyn, pH, stężenie, kolejność dodawania, temperatura, czas i materiał worka decydują, czy równowaga utrzyma się, czy powstanie przesycenie z opóźnioną nukleacją.

Amerykańska etykieta wymaga podczas podania filtra 0,22 µm z polieterosulfonu (PES) albo polifluorku winylidenu (PVDF). Ten filtr nie jest filtrem sterylizującym procesu wytwórczego. Jest końcową ochroną podaniową przed cząstkami, które mogłyby powstać po rozcieńczeniu. Jego kwalifikacja obejmuje adsorpcję API/SBECD, ciśnienie, objętość zatrzymaną i zgodność z przewodem. Brak widocznego osadu nie wyklucza subwidzialnych cząstek ani utraty stężenia na zestawie.
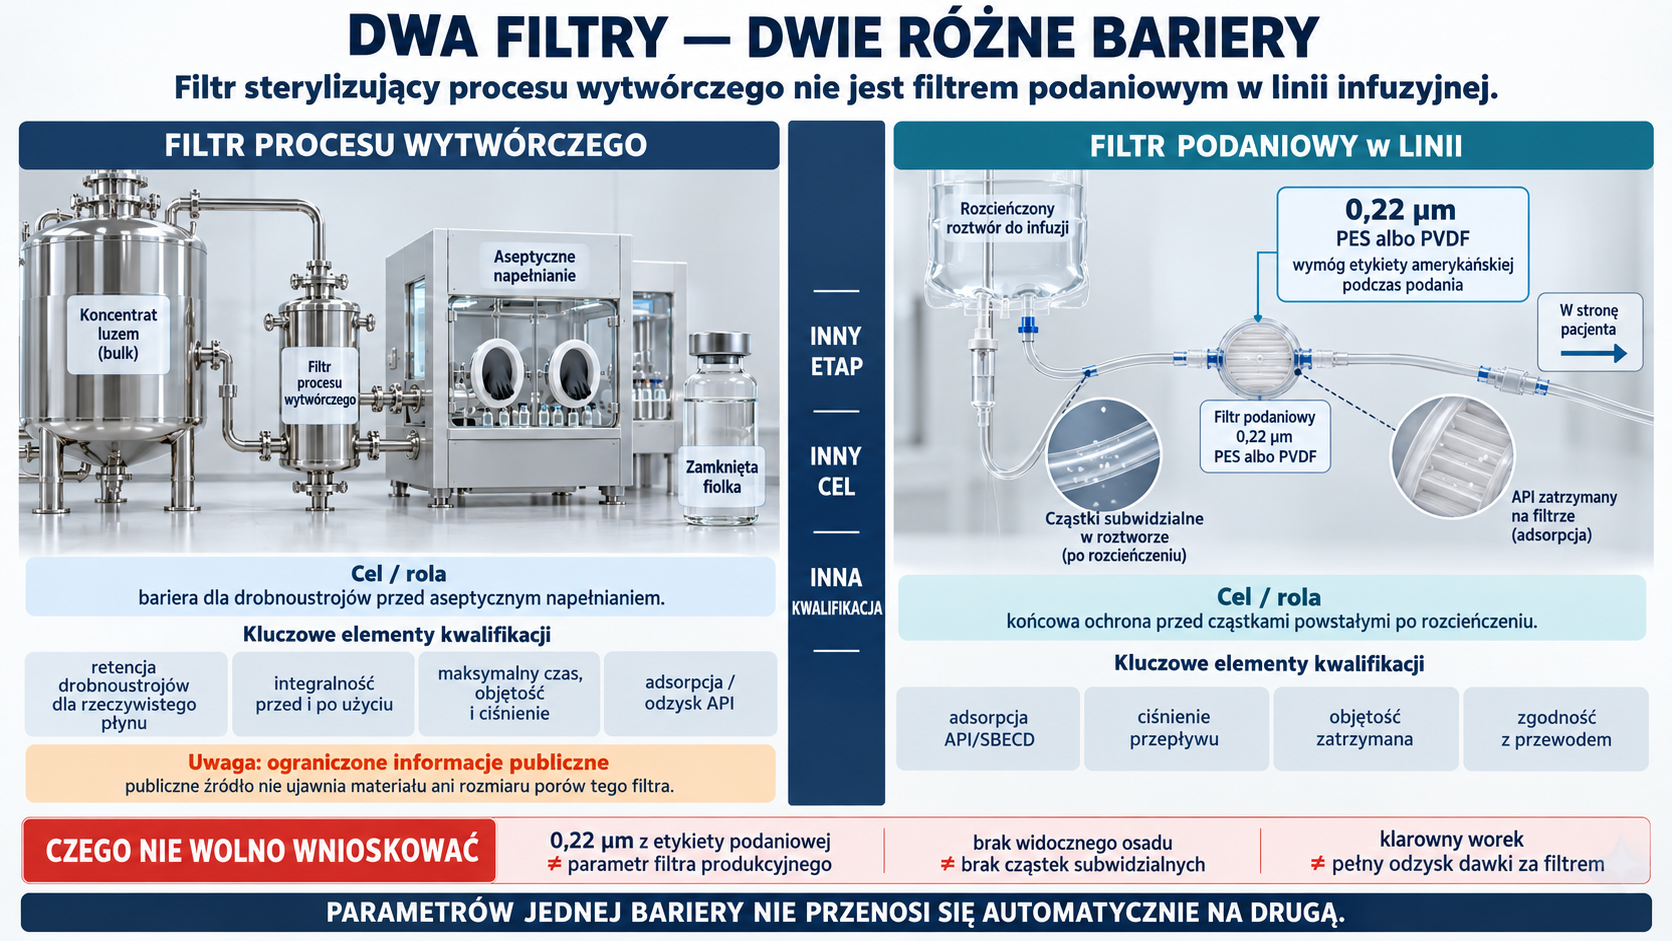
Filtr sterylizujący procesu wytwórczego stanowi barierę dla drobnoustrojów przed aseptycznym napełnianiem i wymaga walidacji z rzeczywistym płynem, lecz publiczne źródło nie ujawnia jego materiału ani porów. Odrębny filtr podaniowy 0,22 µm z PES albo PVDF chroni linię infuzyjną przed cząstkami powstałymi po rozcieńczeniu; kwalifikuje się go pod kątem adsorpcji API i SBECD, ciśnienia, objętości zatrzymanej oraz zgodności z przewodem.

Stabilność po rozcieńczeniu powinna być badana przy skrajnych 1 i 2 mg/ml, w najmniejszej i największej objętości, w dozwolonych workach, przewodach i filtrach oraz przy granicznych temperaturach i czasie. Mierzy się wygląd, mętność, cząstki według właściwych metod farmakopealnych, zawartość, degradanty i pH. Próbki pobrane wyłącznie z worka nie wykryją adsorpcji albo wytrącenia zatrzymanego na filtrze; bilans obejmuje worek, przewód, filtr i roztwór po przejściu.
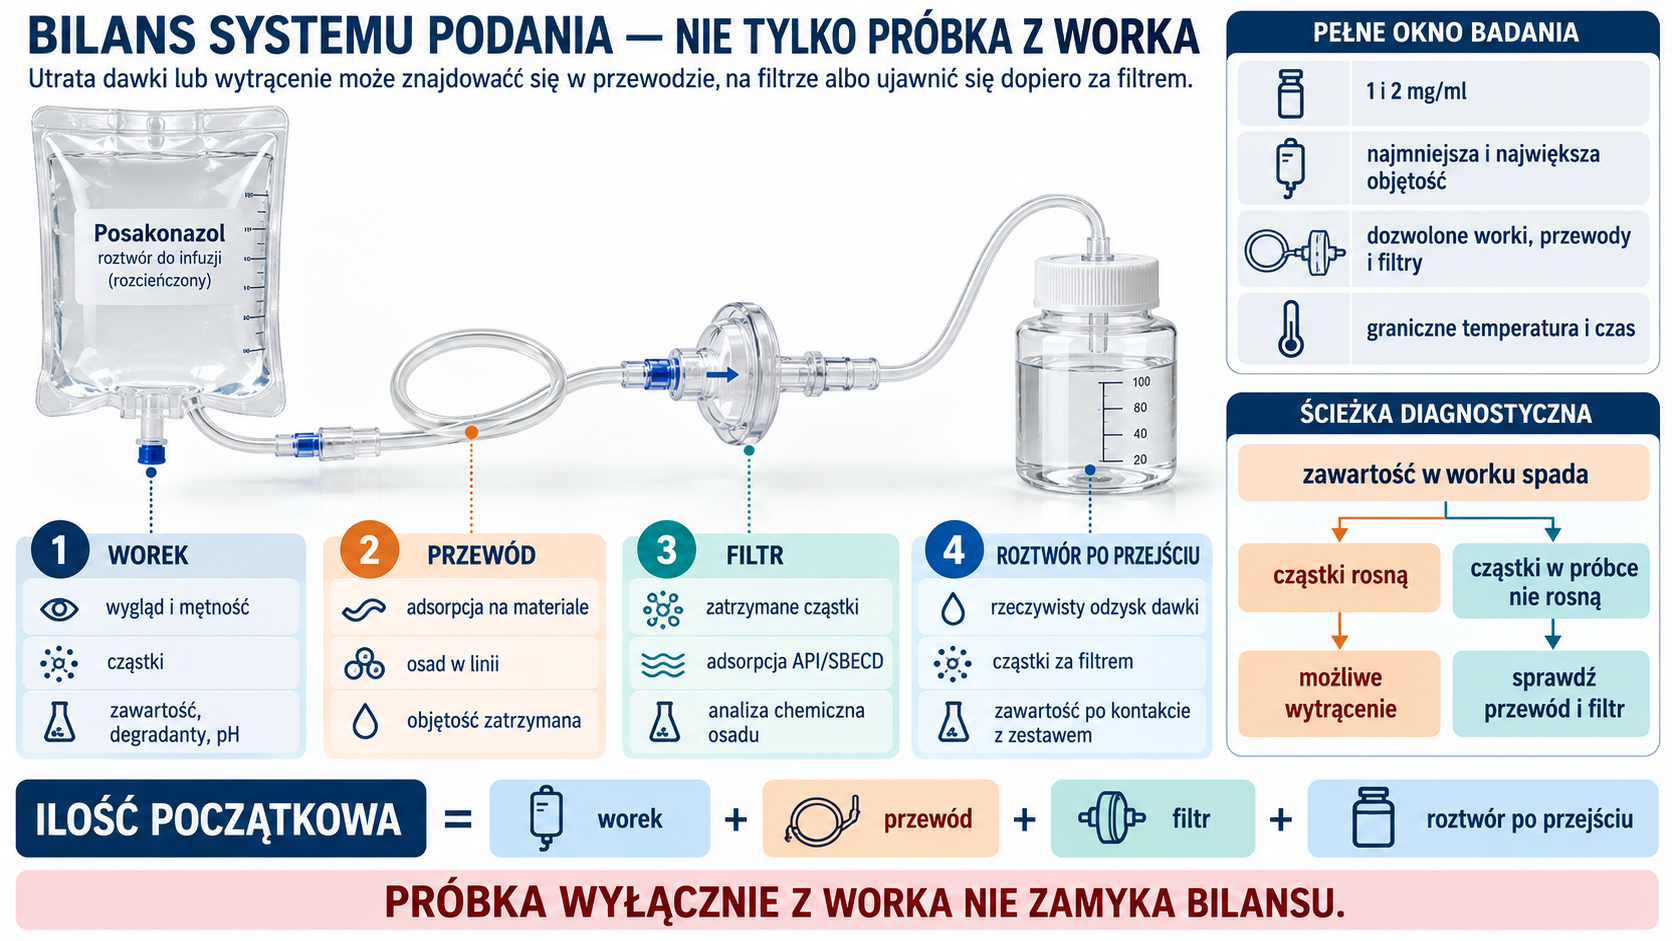
Pełny bilans systemu podania rozdziela ilość początkową między worek, przewód, filtr i roztwór po przejściu, obejmując wygląd, mętność, cząstki, zawartość, degradanty i pH oraz adsorpcję, osad i objętość zatrzymaną. Badanie skrajnych stężeń, objętości, materiałów, temperatury i czasu pozwala odróżnić wytrącenie widoczne w próbce od utraty dawki ukrytej w przewodzie albo na filtrze.

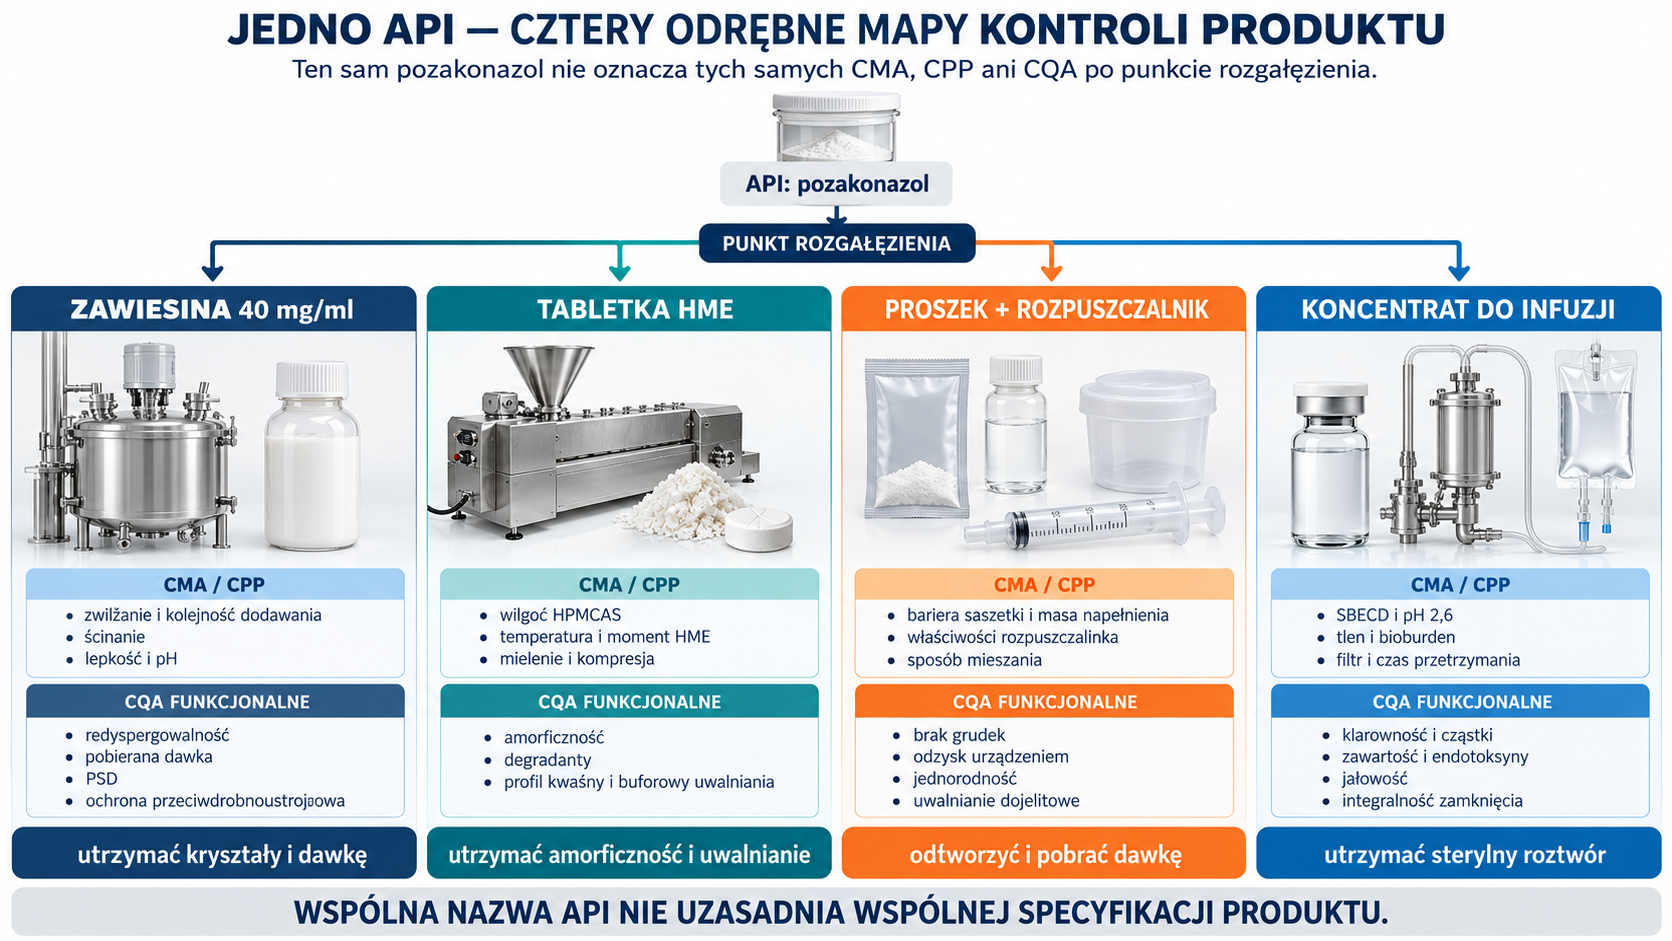
Macierz wspólnego API i odmiennych CQA
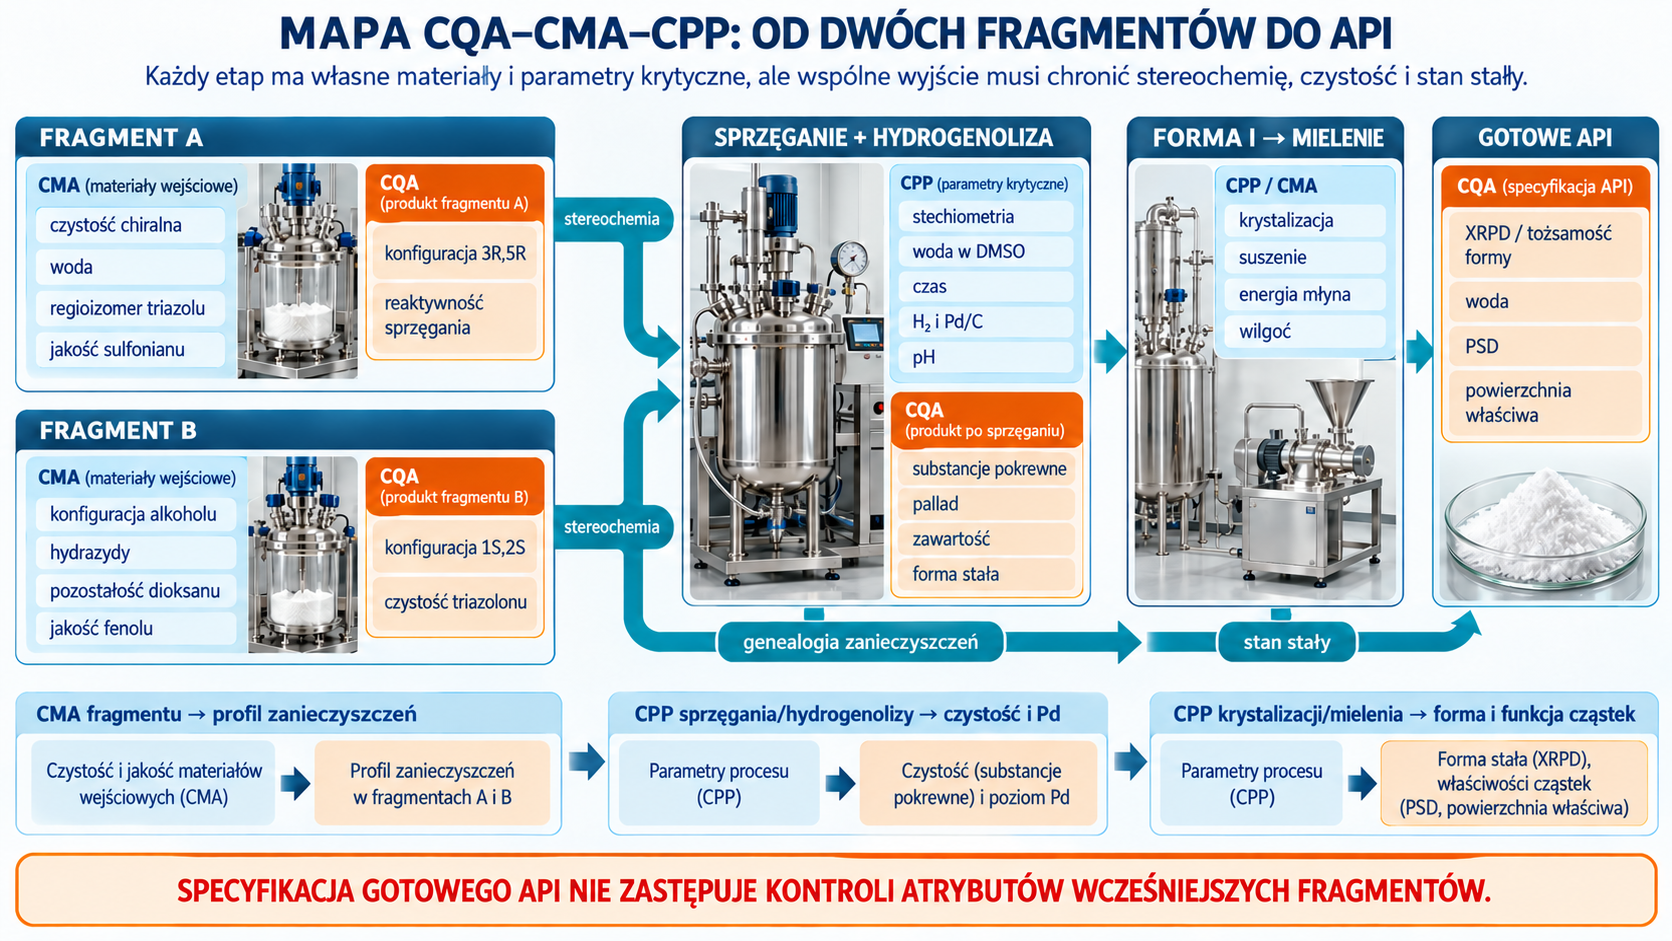
Mapa CQA–CMA–CPP prowadzi dwie chiralne gałęzie fragmentów A i B przez sprzęganie oraz hydrogenolizę do krystalizacji formy I, suszenia i mielenia. Czystość chiralna, woda, regioizomery, hydrazydy i rozpuszczalniki budują genealogię zanieczyszczeń, parametry sprzęgania i hydrogenolizy sterują czystością oraz palladem, a krystalizacja i energia mielenia ustalają formę, wodę, PSD i powierzchnię gotowego API.
Etap lub produkt Główne CMA/CPP CQA rozstrzygające o funkcji
fragment A API czystość chiralna, woda, regioizomer triazolu, sulfonian konfiguracja 3R,5R i reaktywność sprzęgania
fragment B API konfiguracja alkoholu, hydrazydy, dioksan, fenol konfiguracja 1S,2S i czystość triazolonu
sprzęganie/hydrogenoliza stechiometria, woda w DMSO, czas, H₂, Pd/C, pH substancje pokrewne, Pd, zawartość i forma
forma I/mielenie krystalizacja, suszenie, energia młyna, wilgoć XRPD, woda, PSD, powierzchnia
zawiesina 40 mg/ml zwilżanie, kolejność, ścinanie, lepkość, pH redyspergowalność, pobierana dawka, PSD, konserwacja
tabletka wilgoć HPMCAS, temperatura i moment HME, mielenie, kompresja amorficzność, degradanty, kwasowy i buforowy profil uwalniania
proszek + rozpuszczalnik bariera saszetki, masa, właściwości rozpuszczalnika, sposób mieszania brak grudek, odzysk urządzeniem, jednorodność i uwalnianie dojelitowe
koncentrat SBECD, pH 2,6, tlen, obciążenie mikrobiologiczne, filtr i czas przetrzymania klarowność, cząstki, zawartość, endotoksyny, jałowość, integralność systemu zamknięcia (CCI)
koncentrat po rozcieńczeniu płyn, 1–2 mg/ml, czas, worek, przewód i filtr brak wytrącenia, cząstki i odzysk dawki
Po punkcie rozgałęzienia wspólny pozakonazol trafia do czterech odrębnych architektur kontroli: zawiesina wymaga redyspergowalności i pobieranej dawki, tabletka HME amorficzności i dwustopniowego uwalniania, proszek z rozpuszczalnikiem braku grudek, odzysku urządzeniem i funkcji dojelitowej, a koncentrat klarowności, cząstek, jałowości oraz integralności zamknięcia. Te same miligramy API nie uzasadniają wspólnej specyfikacji produktu.

Dochodzenia prowadzone mechanizmem

Rośnie stereoizomer API. Najpierw ustala się, czy pik należy do gałęzi A czy B, porównując fragmenty metodą chiralną. Jeśli pojawia się przed końcowym sprzęganiem, ponowna krystalizacja API może nie być wystarczającą barierą. Dla gałęzi A sprawdza się temperaturę −15 do −10°C, wodę i dozowanie TiCl₄/zasady; dla B redukcję ketonu, temperaturę i jakość soli rozdzielającej. Retest gotowego API bez znalezienia etapu tylko potwierdza objaw.
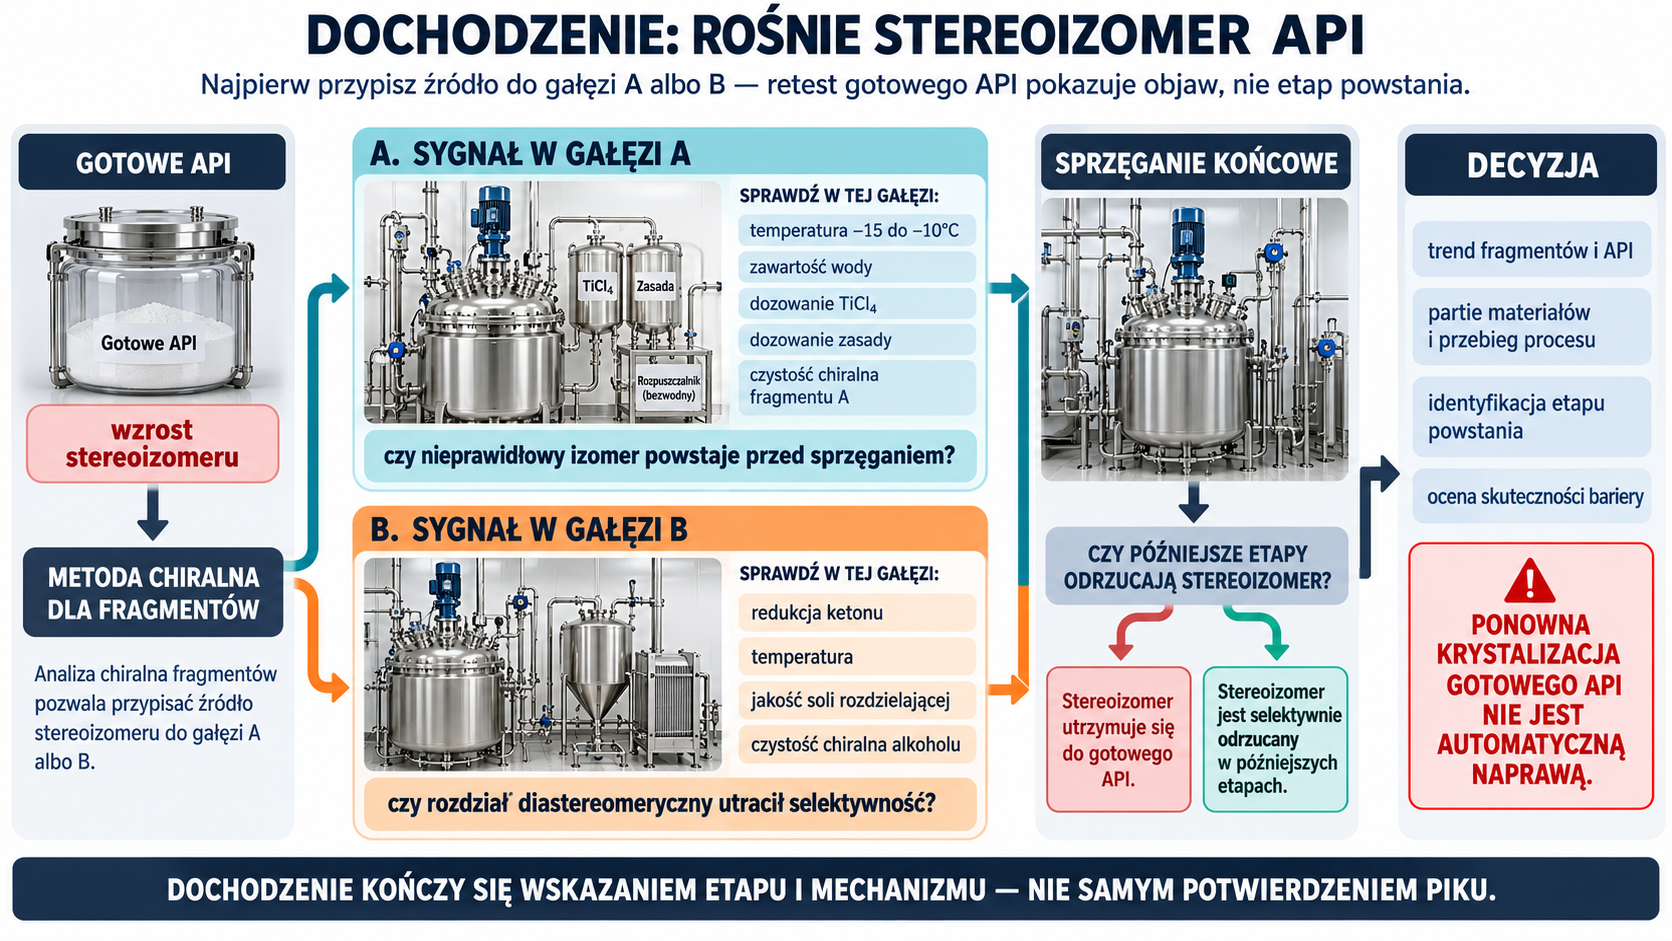
Dochodzenie wzrostu stereoizomeru zaczyna metoda chiralna fragmentów, która przypisuje źródło do gałęzi A albo B. W gałęzi A analizuje się temperaturę od −15 do −10°C, wodę i dozowanie TiCl₄ oraz zasady, w gałęzi B redukcję ketonu, temperaturę i jakość soli rozdzielającej; następnie ocenia się, czy sprzęganie i dalsze etapy odrzucają zanieczyszczenie, zamiast automatycznie powtarzać krystalizację gotowego API.

Pallad przekracza limit. Zestawia się partię katalizatora, pH i czas hydrogenolizy, masę węgla, warstwę pomocniczą, integralność filtra i płukania. Wysoki Pd bez czarnych cząstek może oznaczać rozpuszczone lub koloidalne formy, których filtr cząstkowy nie usuwa. Dodatkowy węgiel może obniżyć odzysk i nie jest automatyczną naprawą procesu.
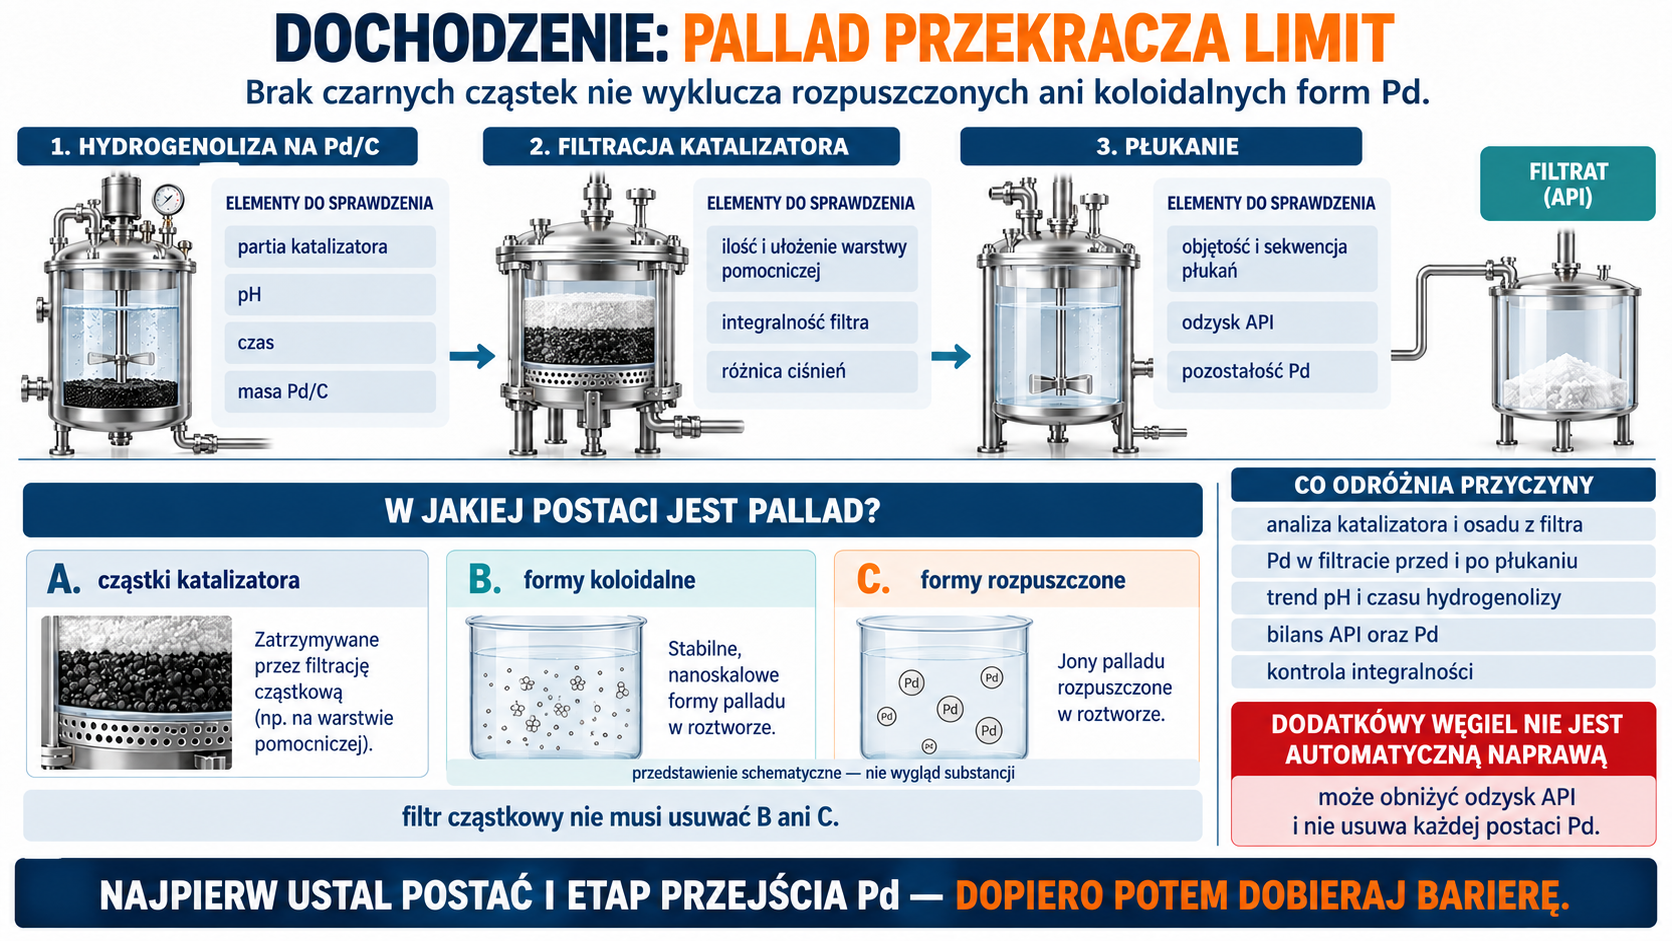
Dochodzenie wysokiego palladu łączy partię i masę Pd/C, pH oraz czas hydrogenolizy z ułożeniem warstwy pomocniczej, integralnością filtra, różnicą ciśnień i sekwencją płukań. Rozdziela cząstki katalizatora od schematycznie pokazanych form koloidalnych i rozpuszczonych, których filtr cząstkowy może nie zatrzymać, oraz wymaga bilansu API i Pd przed dobraniem bariery zamiast automatycznego dodawania węgla.

Zawiesina ma prawidłową zawartość zbiornika, ale niską dawkę z końca butelki. Bada się osad, liczbę ruchów potrzebną do redyspergowania, lepkość w funkcji szybkości ścinania, PSD po cyklach temperatury, zwilżenie szyjki i pozostałość na urządzeniu. Homogenizacja próbki laboratoryjnej przed oznaczeniem może maskować awarię użytkową.
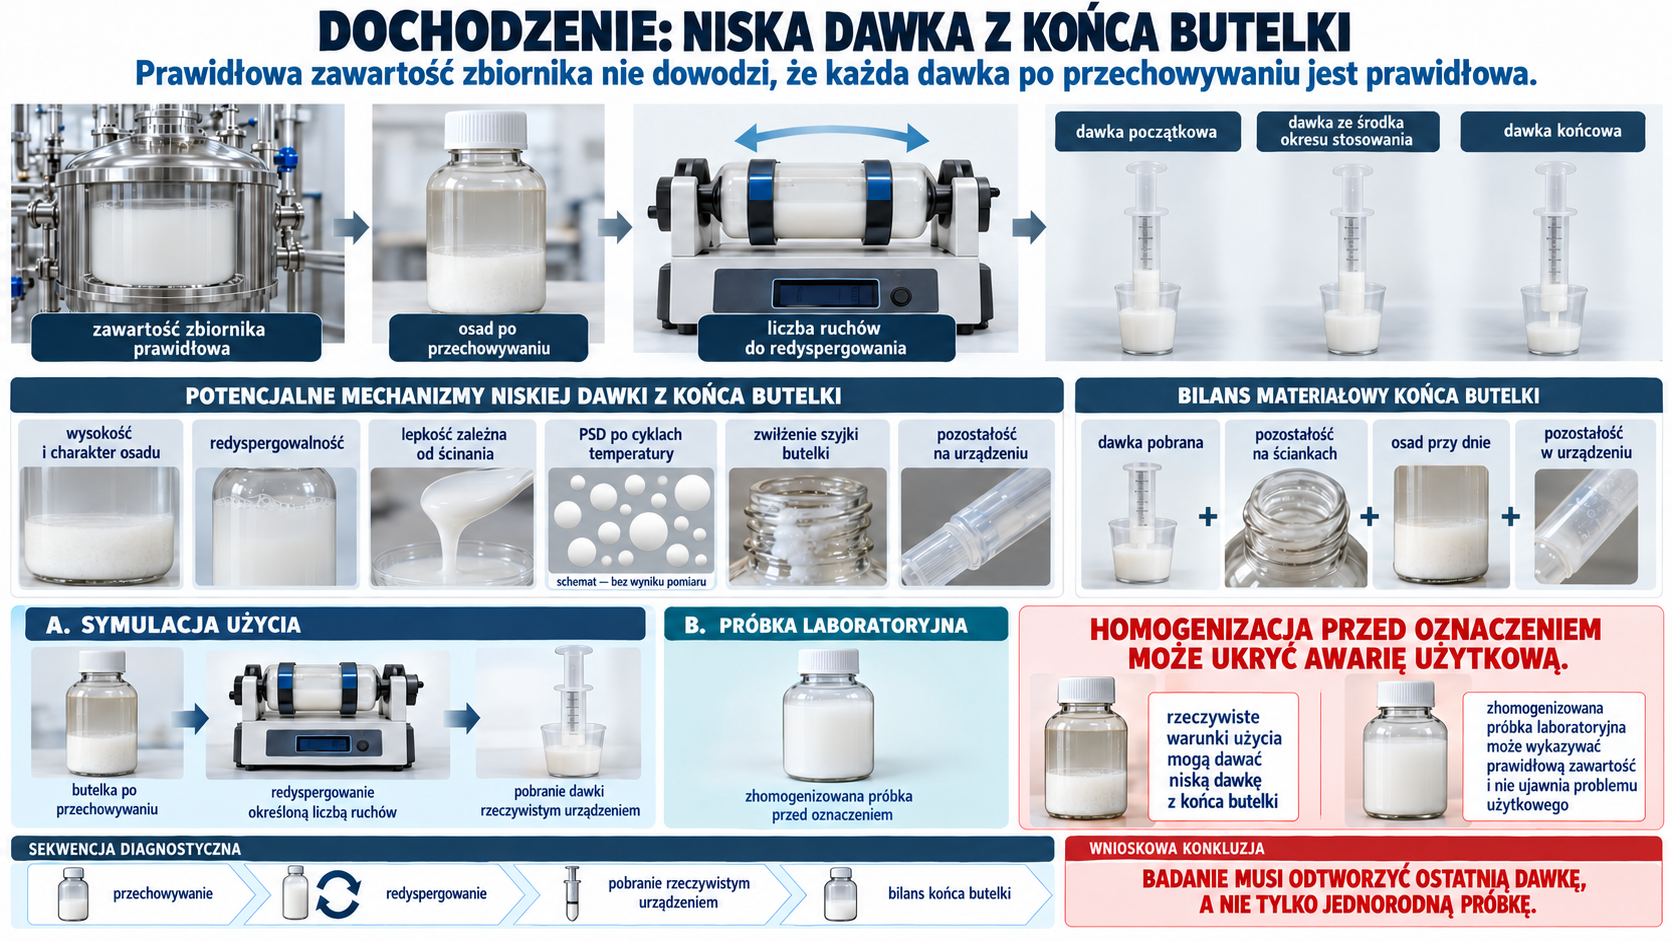
Dochodzenie niskiej dawki z końca butelki odtwarza przechowywanie, osadzanie, określoną liczbę ruchów redyspergujących i pobranie rzeczywistym urządzeniem na początku, w środku i na końcu okresu stosowania. Ocenia charakter osadu, redyspergowalność, lepkość zależną od ścinania, schematycznie przedstawione zmiany PSD, zwilżenie szyjki i pozostałość w urządzeniu, ponieważ homogenizacja próbki przed oznaczeniem może ukryć awarię użytkową.

Tabletka przechodzi oznaczenie, lecz późno uwalnia API w buforze. Rozdziela się rozpad tabletki, rozpuszczenie HPMCAS i rozpuszczanie pozakonazolu. XRPD/DSC wskazuje krystalizację; woda i temperatura zeszklenia — utratę stabilności dyspersji; twardość i smarowanie — problem matrycy; profil kwaśny i przyrost masy filmu — uszkodzenie lub nadmierną barierę. Zwiększenie surfaktantu w metodzie może ukryć przyczynę.
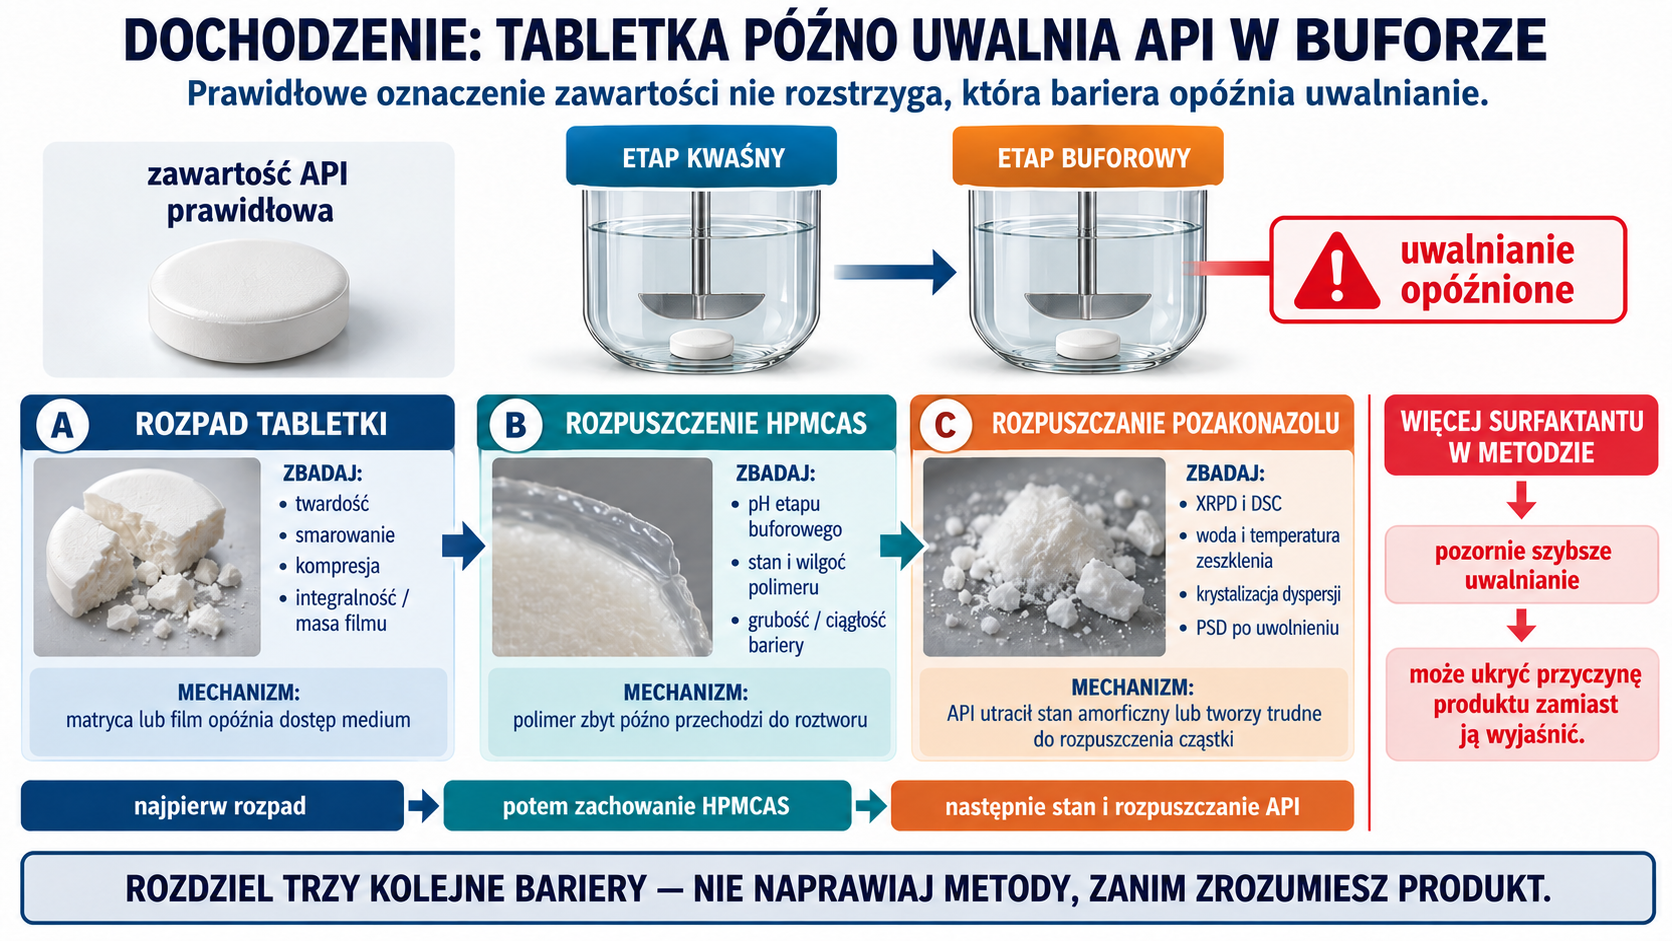
Dochodzenie opóźnionego uwalniania w etapie buforowym rozdziela trzy kolejne bariery: rozpad tabletki zależny od twardości, smarowania, kompresji i filmu, przejście HPMCAS do roztworu zależne od pH, wilgoci i ciągłości bariery oraz rozpuszczanie API zależne od stanu amorficznego, wody, temperatury zeszklenia, krystalizacji i PSD. Zwiększenie surfaktantu może pozornie przyspieszyć metodę i ukryć przyczynę produktu.

Proszek tworzy grudki lub daje zmienną dawkę. Sprawdza się wilgoć saszetki, PSD suchej dyspersji, lepkość oraz wiek rozpuszczalnika, rzeczywiste 9 ml, energię mieszania, czas do pobrania i geometrię strzykawki. Rozbicie grudek sonikatorem przed HPLC dowodzi tylko całkowitej zawartości, nie zdolności produktu do prawidłowego użycia.
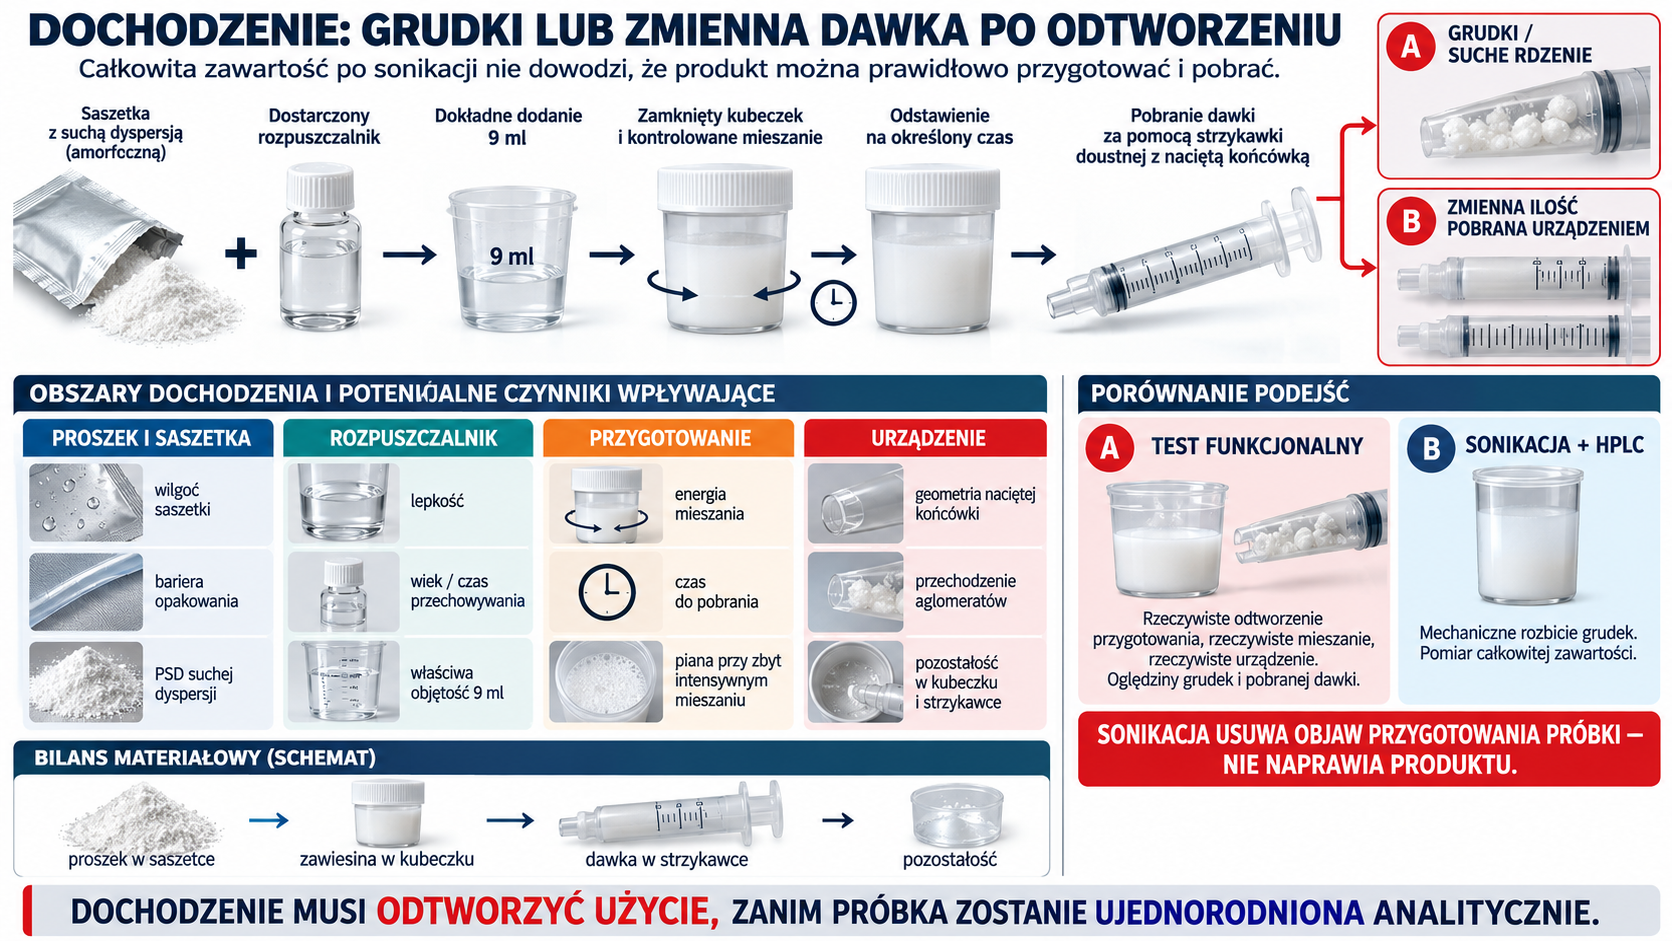
Dochodzenie grudek i zmiennej dawki odtwarza dodanie dokładnych 9 ml dostarczonego rozpuszczalnika, kontrolowane mieszanie w zamkniętym kubeczku, ustalony czas i pobranie strzykawką z naciętą końcówką. Rozdziela wpływ wilgoci i bariery saszetki, PSD suchej dyspersji, lepkości i wieku rozpuszczalnika, energii mieszania, piany, czasu oraz geometrii urządzenia, ponieważ sonikacja przed HPLC rozbija grudki i mierzy całkowitą zawartość, ale nie funkcję użytkową.

Po rozcieńczeniu koncentratu rośnie liczba cząstek. Analiza obejmuje płyn, pH, końcowe stężenie, temperaturę, kolejność dodawania, czas, materiał worka i zgodność leków w tej samej linii. Filtr z osadem analizuje się chemicznie, aby odróżnić pozakonazol od materiału zestawu. Jeżeli zawartość worka spada bez wzrostu cząstek w próbce, produkt mógł zostać zatrzymany w przewodzie lub na filtrze.
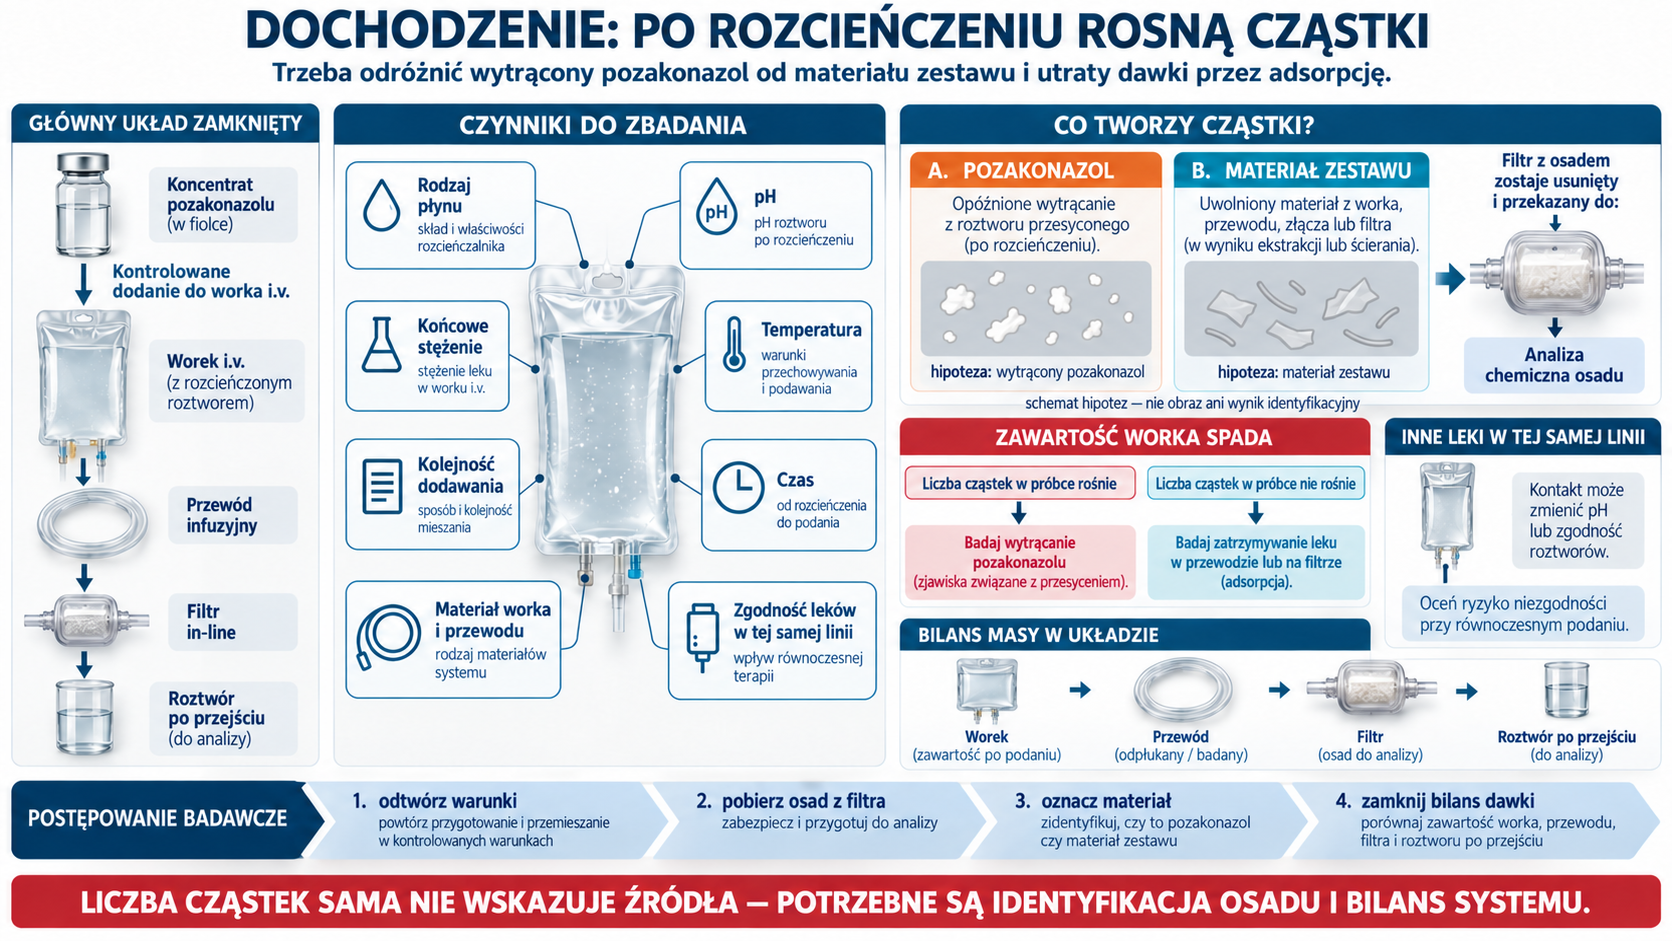
Dochodzenie wzrostu cząstek po rozcieńczeniu odtwarza rodzaj płynu, pH, stężenie, temperaturę, kolejność dodawania, czas, materiały systemu i kontakt z innymi lekami. Dwie schematyczne hipotezy — wytrącony pozakonazol albo materiał uwolniony z zestawu — rozstrzyga analiza chemiczna osadu z filtra, a bilans worka, przewodu, filtra i roztworu po przejściu odróżnia wytrącenie od adsorpcyjnej utraty dawki.

Obciążenie mikrobiologiczne przed filtrem lub ciśnienie rośnie pod koniec napełniania. Trzeba połączyć czas od przygotowania roztworu, temperaturę, wyniki wody i SBECD, płukania instalacji, kolejność filtrów oraz różnicę ciśnień. Filtr sterylizujący jest ostatnią barierą dla drobnoustrojów, ale nie usuwa endotoksyn i nie naprawia niekontrolowanego przetrzymania. Decyzja o serii musi uwzględnić obciążenie zwalidowane dla filtra, wynik integralności i wpływ na cząstki.
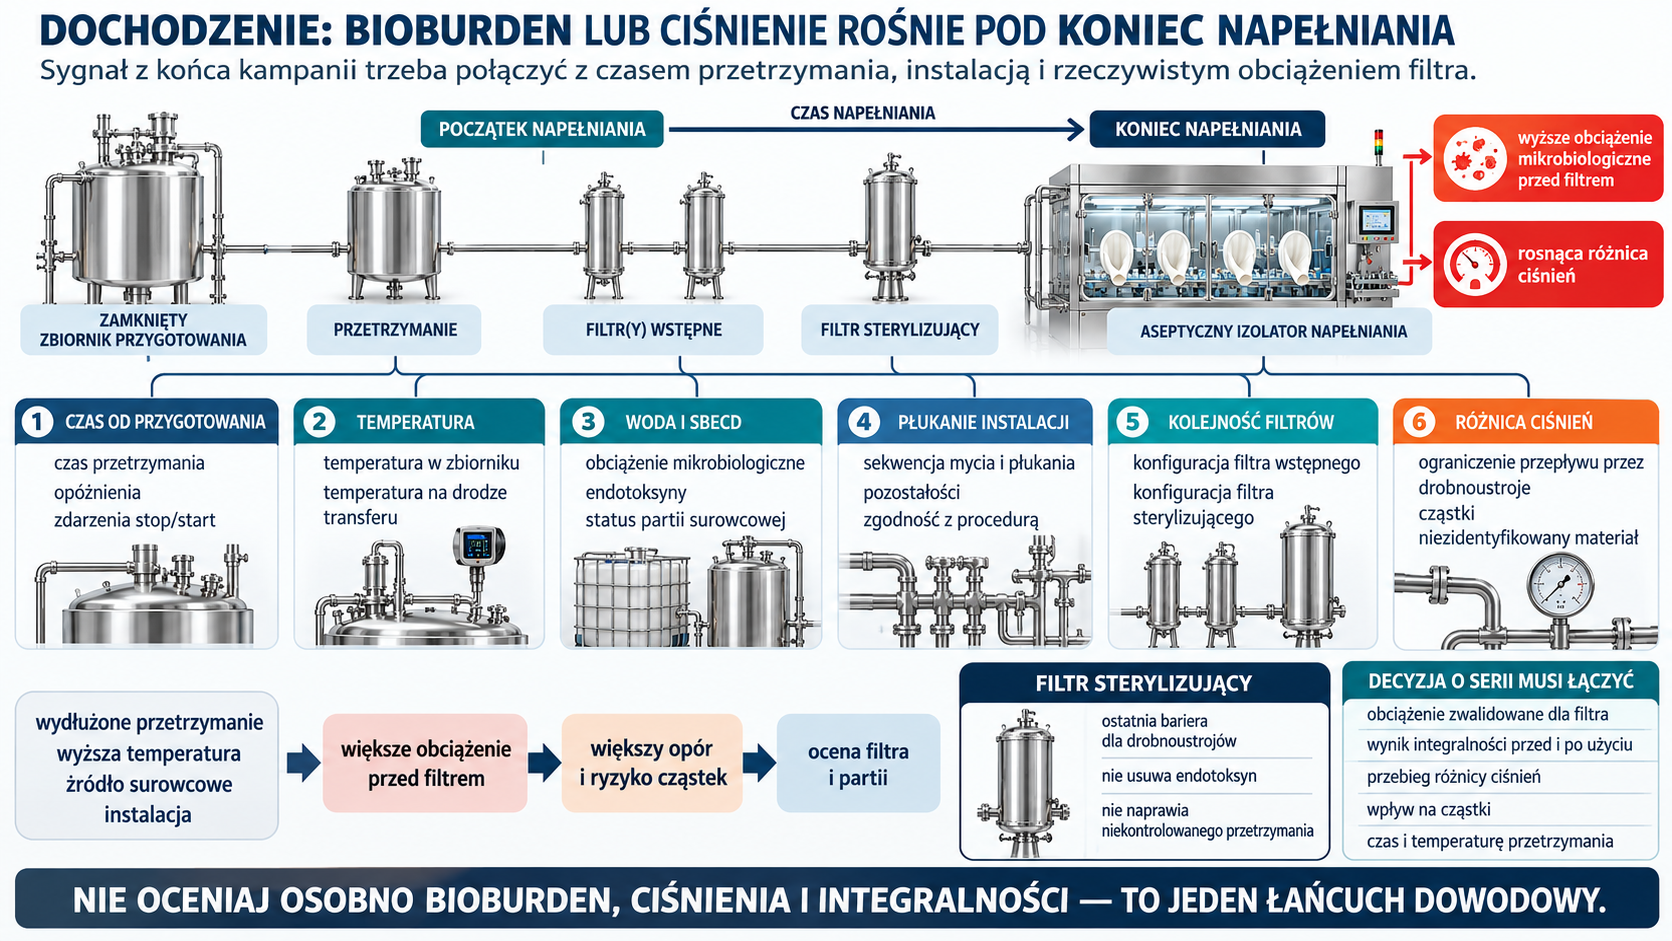
Dochodzenie wzrostu bioburden lub różnicy ciśnień pod koniec napełniania łączy czas od przygotowania, temperaturę, status wody i SBECD, płukanie instalacji, konfigurację filtrów oraz przebieg oporu przepływu. Filtr sterylizujący jest ostatnią barierą dla drobnoustrojów, lecz nie usuwa endotoksyn ani nie naprawia niekontrolowanego przetrzymania, dlatego decyzja o serii musi wspólnie ocenić zwalidowane obciążenie, integralność, ciśnienie, cząstki, czas i temperaturę.

Pozakonazol nie ma jednej „technologii poprawiającej biodostępność”. Ma wspólną, wymagającą stereochemicznie substancję czynną i cztery odrębne architektury produktu. Najlepsza strategia kontroli utrzymuje tę różnicę od specyfikacji materiału, przez proces i metodę analityczną, aż po opakowanie oraz sposób przygotowania. To właśnie dlatego zgodna nazwa API i liczba miligramów nie oznaczają technologicznej zamienności.
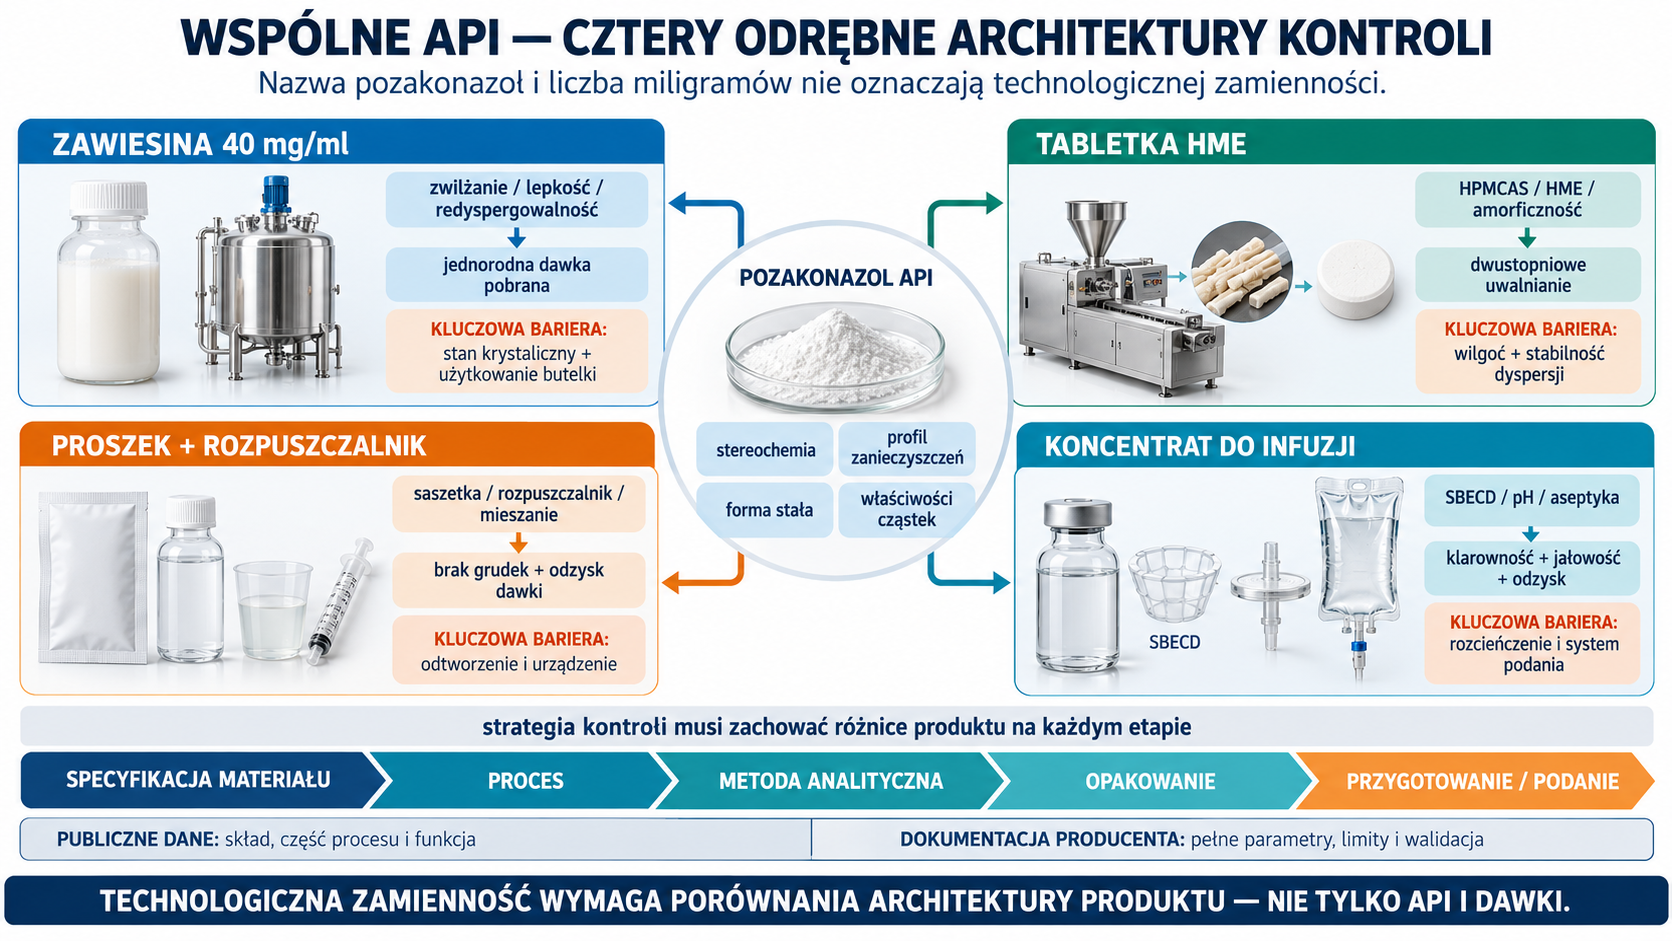
Wspólny pozakonazol o kontrolowanej stereochemii, profilu zanieczyszczeń, formie stałej i właściwościach cząstek rozgałęzia się na cztery odrębne architektury: zawiesinę zależną od redyspergowalności, tabletkę HME zależną od amorficzności, proszek z rozpuszczalnikiem zależny od odtworzenia i urządzenia oraz sterylny koncentrat zależny od SBECD, pH, aseptyki i systemu podania. Różnice muszą pozostać widoczne od specyfikacji materiału przez proces, metodę, opakowanie aż po przygotowanie i podanie.

Źródła