Masa, ilość substancji, objętość, stężenie, zawartość, czystość i aktywność są odrębnymi wielkościami. Liczba bez jednostki, mianownika, podstawy przeliczenia i definicji oznaczanego obiektu jest niepełna. Mol łączy masę materiału z liczbą określonych jednostek chemicznych, ale najpierw trzeba wskazać, czy jednostką jest wolna cząsteczka, sól, hydrat, jon czy jednostka powtarzalna. Podobnie „10%” może oznaczać udział masowy, stężenie masowo-objętościowe albo udział objętościowy.
W produkcji farmaceutycznej obliczenie musi opisywać rzeczywisty materiał. Uwzględnia się zawartość oznaczoną metodą (assay), wodę, rozpuszczalniki, postać soli, gęstość i niepewność pomiaru. Chromatograficzne area% nie jest pełnym bilansem masowym, a większa liczba cyfr po przecinku nie zwiększa dokładności. Ten artykuł buduje język ilościowy potrzebny do czytania receptur, bilansów, wyników analitycznych i wskaźników procesu.
Problem: podobne liczby opisują inne rzeczy
Produkcja operuje kilogramami materiału, molami reagentu, litrami roztworu, procentami zawartości i powierzchniami pików chromatograficznych. Błąd nie musi polegać na złym mnożeniu. Częściej polega na użyciu poprawnej liczby z niewłaściwym mianownikiem.
Masa i ilość substancji
Masa mówi, ile materii waży próbka. Ilość substancji mówi, ile określonych jednostek chemicznych zawiera; jej jednostką SI jest mol. Jeden mol zawiera dokładnie 6,022 140 76 × 10²³ wskazanych obiektów. Trzeba powiedzieć, czy chodzi o cząsteczki wolnej zasady, sól, hydrat czy inną jednostkę, ponieważ mają różne masy molowe.
Zależność jest prosta:
n = m / M
gdzie n jest ilością substancji, m masą, a M masą molową. W procesie przeliczenie komplikuje rzeczywisty assay, zawartość wody lub rozpuszczalnika oraz forma chemiczna. Naważka materiału o assay 98% nie wnosi tyle samo analitu co identyczna masa materiału 100%.
Stężenie zawsze potrzebuje mianownika
„Roztwór 10%” jest niepełnym opisem bez konwencji. Może znaczyć udział masowy m/m, stosunek masy do objętości m/V albo udział objętościowy V/V. Gęstość i temperatura mogą mieć znaczenie przy przechodzeniu między masą a objętością.
| Wielkość | Przykładowy zapis | Pytanie kontrolne |
|---|---|---|
| Stężenie masowe | g/L | Jaka masa składnika przypada na objętość roztworu? |
| Udział masowy | % m/m | Jaka część całkowitej masy należy do składnika? |
| Stężenie molowe | mol/L | Ile moli wskazanej jednostki zawiera objętość? |
| Titer | g/L produktu w hodowli | W jakim momencie i w jakiej fazie zmierzono produkt? |
Rozcieńczenie zachowuje ilość danego składnika tylko wtedy, gdy nic nie zostało utracone, zdegradowane ani zatrzymane na ściankach. W idealnym modelu można użyć c₁V₁ = c₂V₂; w rzeczywistym bilansie trzeba sprawdzić, czy objętości są addytywne i czy definicja stężenia po obu stronach jest identyczna.
Czystość, assay i potency
Assay określa zawartość oznaczanego składnika według konkretnej metody i sposobu przeliczenia. Purity opisuje czystość, lecz sama nazwa nadal nie ustala mianownika. Chromatograficzny udział powierzchni głównego piku nie uwzględnia automatycznie wody, pozostałości nieabsorbujących przy danej długości fali ani substancji niewymywających się w użytej metodzie.
Potency pyta o aktywność biologiczną albo zdolność wywołania określonego efektu w teście. Dwie próbki białka o podobnym assay mogą różnić się potency, jeżeli część cząsteczek jest źle sfałdowana lub nieaktywna.
Z tego powodu specyfikacja może osobno kontrolować assay, related substances, wodę, residual solvents, popiół lub metale. Żadna pojedyncza liczba nie opisuje całego składu.
Bilans i skala
Na małej skali kilka gramów pozostających na filtrze może być widoczną stratą. Na dużej skali istotne stają się również objętości martwe instalacji, holdup w przewodach i błąd pomiaru przepływu. Bilans masy wymaga ustalenia granicy systemu: czy obejmuje reaktor, cały etap, czy kampanię wraz z płukaniami.
Typowe failure modes
- pomylenie formy bezwodnej z hydratem lub wolnej zasady z solą;
- przepisanie
%bezm/m,m/Valbo innej podstawy; - użycie objętości zamiast masy bez uwzględnienia gęstości;
- utożsamienie area% HPLC z całkowitą czystością materiału;
- obliczenie yield z ilości nominalnej zamiast skorygowanej o assay;
- zaokrąglenie na etapach pośrednich, które przy wielu przeliczeniach daje widoczny błąd końcowy.
Pomiar i kontrola
Każdy zapis ilościowy powinien wskazywać wielkość, jednostkę, podstawę przeliczenia, stan próbki i metodę. Dobra tabela bilansu rozdziela wartość zmierzoną, wartość obliczoną i założenie. Niepewność wagi, przepływomierza czy metody assay nie znika dlatego, że wynik trafił do arkusza z wieloma miejscami po przecinku.
Wielkość, wartość, jednostka i wynik
Zdanie „mamy 5” nie przekazuje informacji ilościowej. Trzeba wskazać wielkość oraz jednostkę: 5 kg masy, 5 L objętości, 5 mol ilości substancji albo pH 5. Wynik pomiaru jest wartością przypisaną mierzonej wielkości na podstawie określonej procedury. Nie jest bezpośrednim „odczytem prawdy”. Zależy od przyrządu, kalibracji, próbki, warunków i modelu przeliczenia.
W zapisie m = 12,50 kg symbol m oznacza masę, 12,50 jest wartością liczbową, a kg jednostką. Wartość liczbowa zmienia się po zmianie jednostki: 12,50 kg = 12 500 g, choć masa pozostaje ta sama. Dlatego jednostka musi być przechowywana razem z liczbą także w systemie elektronicznym. Kolumna arkusza nazwana jedynie „wynik” jest podatna na pomylenie gramów z kilogramami albo litrów z mililitrami.
Układ SI rozróżnia siedem wielkości podstawowych. Dla technologii farmaceutycznej szczególnie ważne są masa w kilogramach, ilość substancji w molach, czas w sekundach, temperatura termodynamiczna w kelwinach i długość w metrach. Litr jest jednostką spoza SI dopuszczoną do użycia z SI; 1 L = 1 dm³ = 10⁻³ m³.
Jednostka nie może naprawić źle zdefiniowanej wielkości. mg/L jest poprawnym zapisem stężenia masowego, lecz nadal trzeba wiedzieć, czego masę oznaczono, w jakiej matrycy i jaką metodą. mol/L wymaga zdefiniowania jednostki chemicznej. % jest liczbą bezwymiarową, ale wymaga jawnego mianownika.
Mol i wskazany obiekt elementarny
Mol jest jednostką ilości substancji. Jeden mol zawiera dokładnie 6,022 140 76 × 10²³ określonych obiektów elementarnych. Stała ta, stała Avogadra, ma od 2019 roku dokładnie ustaloną wartość w definicji SI. Nie oznacza to, że praktycznie liczy się pojedyncze cząsteczki. Ilość substancji wyznacza się zwykle z masy, składu i masy molowej albo przez pomiar powiązany z reakcją lub sygnałem analitycznym.
„Obiekt elementarny” musi być nazwany. Dla chlorku sodu może chodzić o jednostki formalne NaCl, jony Na⁺, jony Cl⁻ albo atomy sodu. Jeden mol NaCl zawiera jeden mol jonów sodu i jeden mol jonów chlorkowych po idealnej dysocjacji, ale dwa mole jonów łącznie. Dla kwasu wieloprotonowego liczba moli cząsteczek nie jest automatycznie liczbą moli możliwych do przeniesienia protonów. Z tego powodu dawna „normalność” zależna od reakcji jest mniej jednoznaczna niż jawne użycie moli określonej jednostki i stechiometrii.
W farmacji definicja obiektu jest ważna przy solach i hydratach. Jeden mol soli nie ma tej samej masy co jeden mol wolnej zasady. Jeden mol monohydratu zawiera w sieci krystalicznej jeden mol wody na mol związku, ale rzeczywista partia może dodatkowo zawierać wodę powierzchniową. Informacja „1 mol API” jest niepełna, dopóki nie wskazano formy chemicznej i podstawy oznaczenia.
Masa atomowa, masa cząsteczkowa i masa molowa
Względna masa atomowa i względna masa cząsteczkowa są wielkościami bezwymiarowymi odniesionymi do jednej dwunastej masy atomu węgla-12. Masa molowa M ma wymiar masy podzielonej przez ilość substancji i jest wyrażana na przykład w g/mol albo kg/mol. Wartości liczbowe w g/mol są zbliżone do względnych mas cząsteczkowych, ale wielkości te nie są tym samym.
Masę molową związku oblicza się z wzoru chemicznego oraz przyjętych mas atomowych. Dla soli uwzględnia się przeciwjon, a dla stechiometrycznego hydratu — wodę krystalizacyjną. Jeśli materiał jest mieszaniną homologów, polimerem o rozkładzie mas albo złożonym biologic, pojedyncza dokładna masa molowa może nie opisywać całej populacji. Dla białek modyfikacje potranslacyjne tworzą rozkład wariantów, a wynik spektrometrii mas wymaga właściwego modelu interpretacji.
Zależności podstawowe są trzy:
n = m / M
m = n × M
M = m / n
Analiza jednostek pozwala wychwycić część błędów. Jeżeli m podano w gramach, a M w gramach na mol, iloraz ma jednostkę mola. Użycie masy w kilogramach bez zmiany jednostki masy molowej daje błąd tysiąckrotny, nawet gdy działania arytmetyczne są poprawne.
Równoważnik aktywnej części: sól, wolna postać i hydrat
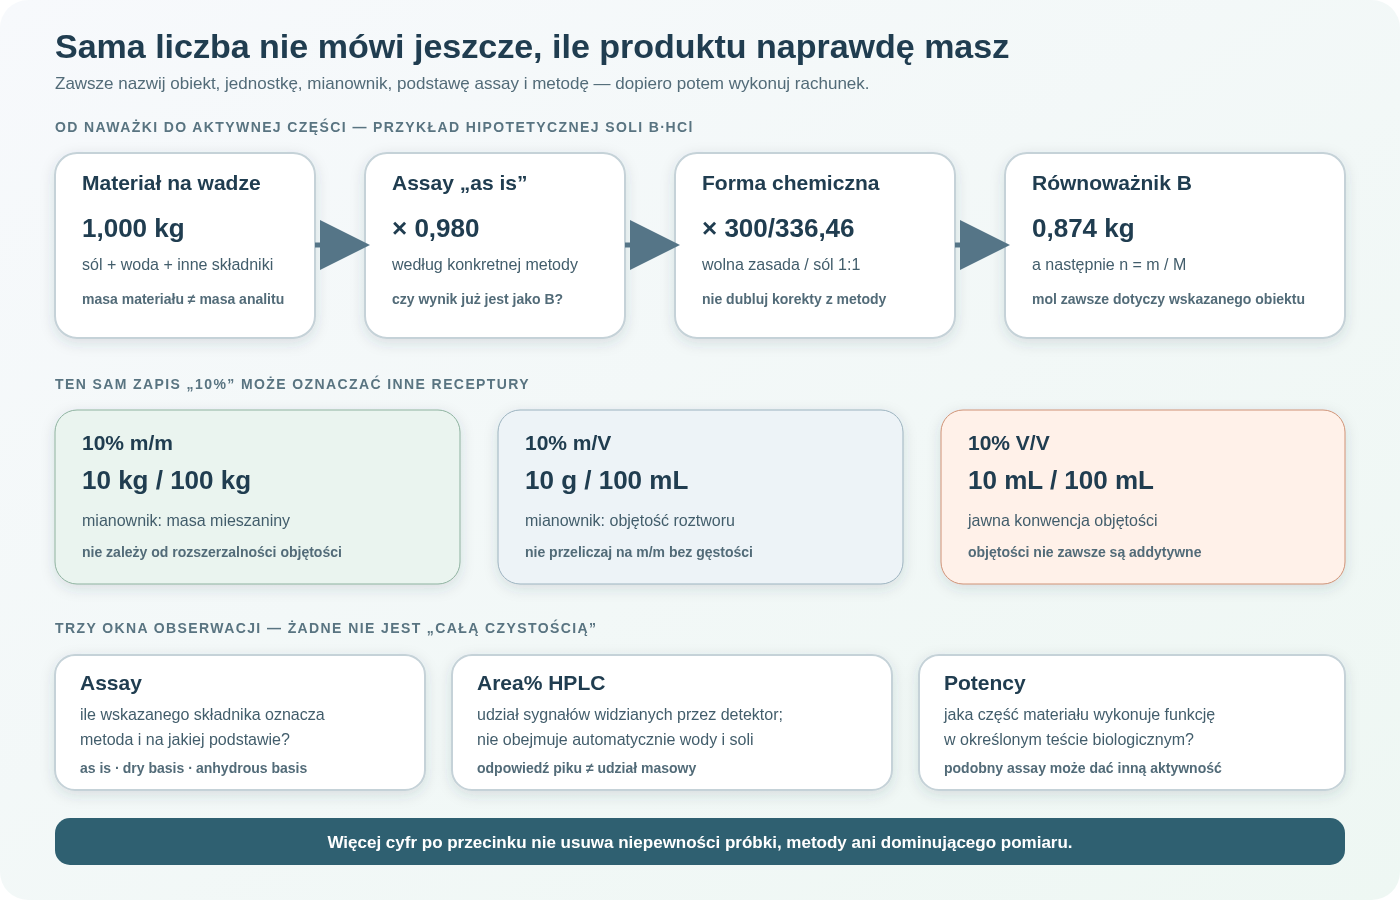
Załóżmy hipotetyczną substancję B o masie molowej wolnej zasady 300,00 g/mol, wytwarzaną jako sól B·HCl o masie molowej 336,46 g/mol. Jeden mol soli zawiera jeden mol B, więc teoretyczny udział wolnej zasady w czystej soli wynosi:
300,00 / 336,46 = 0,8916, czyli 89,16% m/m.
Jeżeli certyfikat podaje assay soli jako 98,0% na podstawie „as is”, rzeczywisty równoważnik wolnej zasady w jednym kilogramie materiału, przy tak zdefiniowanym oznaczeniu, wynosi ilustracyjnie:
1,000 kg × 0,980 × 0,8916 = 0,874 kg B
Nie wolno automatycznie mnożyć wszystkich procentów widocznych na certyfikacie. Metoda assay może już raportować wynik jako równoważnik wolnej zasady albo na podstawie bezwodnej. Wtedy ponowne zastosowanie współczynnika dublowałoby korektę. Najpierw czyta się definicję wyniku i wzór obliczeniowy metody.
Hydrat dodaje podobny problem. Masa wody stechiometrycznej może być częścią zdefiniowanej formy API, podczas gdy wilgoć powierzchniowa albo woda w postaci innej niż zadeklarowana może mieć inne znaczenie jakościowe. Suszenie „do zera” nie zawsze jest celem; może zmienić hydrat w inną postać stałą.
Stechiometria i liczba równoważników
Równanie reakcji opisuje stosunki liczby jednostek chemicznych. Jeżeli reakcja idealna wymaga dwóch moli reagenta R na jeden mol substratu S, stosunek mas zależy od obu mas molowych. Dodanie równych mas nie oznacza równych ilości molowych.
W technologii ilość reagenta często podaje się jako równoważniki molowe (molar equivalents) względem wybranego substratu. 1,10 eq oznacza 10% nadmiaru molowego w stosunku do stechiometrycznej wartości przyjętej za 1,00 eq, a nie 10% masy. Trzeba określić, względem którego składnika liczony jest ekwiwalent i jak uwzględniono assay reagentu.
Reagent ograniczający jest składnikiem, którego ilość wyznacza teoretyczny maksymalny zakres reakcji przy danej stechiometrii. Nadmiar innego reagenta może przesuwać konwersję, ale zwiększa obciążenie workup i może tworzyć nowe zanieczyszczenia. Największa teoretyczna ilość produktu nie jest przewidywanym wynikiem produkcyjnym, ponieważ konwersja, selektywność i odzysk są mniejsze od ideału.
Trzy wielkości należy rozdzielić:
- konwersja — jaka część wskazanego substratu została zużyta;
- selektywność — jaka część przereagowanego materiału utworzyła pożądany produkt zamiast produktów ubocznych;
- wydajność (yield) — ile pożądanego produktu uzyskano względem przyjętej podstawy teoretycznej.
Wysoka konwersja przy niskiej selektywności może dać dużo produktów ubocznych. Wysoka zawartość produktu w mieszaninie reakcyjnej nie gwarantuje wysokiego odzysku po izolacji. Podstawa procentu znów decyduje o znaczeniu.
Masa, objętość i gęstość
Gęstość ρ łączy masę m z objętością V:
ρ = m / V
m = ρV
Objętość cieczy zależy od temperatury i ciśnienia, choć w typowych warunkach wpływ ciśnienia jest dla cieczy niewielki. Masa tego samego zamkniętego materiału nie zmienia się przy rozszerzalności cieplnej, ale jego objętość i gęstość tak. Dlatego precyzyjne dozowanie dużej ilości cieczy na podstawie objętości może wymagać kompensacji temperatury albo pomiaru masowego.
Gęstość roztworu nie musi być równa gęstości rozpuszczalnika. Nie wolno zakładać 1 kg = 1 L, chyba że uzasadnia to gęstość w określonych warunkach. Nawet dla wody relacja jest przybliżeniem zależnym od temperatury, a dla stężonych roztworów błąd może być duży.
Objętości po zmieszaniu nie zawsze są addytywne. Zmieszanie V₁ i V₂ nie musi dać dokładnie V₁ + V₂, ponieważ oddziaływania cząsteczek zmieniają upakowanie. Z tego powodu roztwór o określonej objętości przygotowuje się przez uzupełnienie do objętości końcowej w zdefiniowanych warunkach, a nie przez bezrefleksyjne dodanie obliczonych objętości.
Rodziny stężeń i udziałów
Słowo „stężenie” obejmuje kilka wielkości. Ich wzory mają różne mianowniki.
| Wielkość | Definicja | Typowa jednostka | Wrażliwość na temperaturę |
|---|---|---|---|
| Stężenie masowe | masa składnika / objętość roztworu | g/L, mg/mL | tak, przez objętość |
| Stężenie molowe | ilość składnika / objętość roztworu | mol/L | tak, przez objętość |
| Molalność | ilość składnika / masa rozpuszczalnika | mol/kg | zasadniczo nie przez rozszerzalność objętości |
| Udział masowy | masa składnika / masa mieszaniny | kg/kg, % m/m | nie jako stosunek mas |
| Udział molowy | ilość składnika / całkowita ilość składników | mol/mol | nie |
| Udział objętościowy | objętość składnika / objętość mieszaniny według konwencji | L/L, % V/V | zależy od warunków i definicji |
10% m/m oznacza 10 jednostek masy składnika w 100 jednostkach masy mieszaniny. Dla 100 kg roztworu jest to 10 kg składnika i 90 kg pozostałych składników. 10% m/V bywa rozumiane jako 10 g w 100 mL roztworu. Te wartości nie są równoważne bez gęstości.
Zapis mg% jest podatny na nieporozumienia i powinien zostać zastąpiony jednoznaczną jednostką. Podobnie ppm i ppb są stosunkami bezwymiarowymi tylko wtedy, gdy jasno określono podstawę. W praktyce ppm bywa używane jako mg/kg, µL/L albo przybliżone mg/L w rozcieńczonej wodzie. W kontrolowanej dokumentacji lepiej zapisać bezpośrednio wielkość i jednostkę.
Rozcieńczenie jako bilans składnika
Równanie c₁V₁ = c₂V₂ jest skróconym bilansem ilości składnika. Działa, gdy c jest stężeniem opartym na objętości, ilość składnika jest zachowana, a definicja stężenia po obu stronach jest ta sama. Nie jest prawem dotyczącym dowolnego mieszania.
Pełniejszy zapis brzmi:
ilość składnika przed = ilość składnika po + straty + reakcja + próbki
Jeżeli składnik degraduje podczas przygotowania, adsorbuje się na filtrze albo pozostaje w niewykorzystanym hold-up, proste równanie przeszacuje stężenie końcowe. Jeżeli objętość końcowa nie jest sumą objętości, trzeba ją zmierzyć albo zdefiniować przez sposób przygotowania.
Przykład modelowy: aby otrzymać 50 L roztworu o stężeniu 2,0 g/L z koncentratu 25,0 g/L, idealna objętość koncentratu wynosi:
V₁ = (2,0 g/L × 50 L) / 25,0 g/L = 4,0 L
Następnie mieszaninę doprowadza się do zdefiniowanej objętości końcowej, zamiast automatycznie dodawać 46 L rozpuszczalnika. Przykład nie uwzględnia assay koncentratu, niepewności objętości ani strat i służy wyłącznie pokazaniu modelu.
Rozcieńczenia szeregowe i propagacja błędu
Rozcieńczenie 1:10 wykonane trzy razy daje nominalnie 1:1000, ale każde pobranie i uzupełnienie wnosi niepewność. Błąd systematyczny pipety przechodzi przez wszystkie etapy, a przypadkowe składowe się propagują. Wybór wielu małych kroków może być gorszy od jednego większego rozcieńczenia, jeśli zakres przyrządów na to pozwala; z drugiej strony pojedyncze ekstremalne rozcieńczenie może być niewykonalne z odpowiednią dokładnością.
Adsorpcja przy bardzo małych stężeniach, niewystarczające mieszanie i granica oznaczalności metody mogą zdominować rachunek. Matematyczna możliwość zapisania liczby nie dowodzi, że da się ją wiarygodnie przygotować i zmierzyć.
„Na mokro”, „po wysuszeniu” i „bezwodnie”
Wynik assay wymaga podstawy. Trzy częste sposoby raportowania to:
- as is — względem masy materiału w stanie otrzymanym;
- dried basis — po korekcie według zdefiniowanej straty podczas suszenia;
- anhydrous basis — po korekcie o oznaczoną wodę zgodnie z metodą.
Loss on drying i oznaczenie wody nie muszą dawać tego samego wyniku. Suszenie może usuwać wodę oraz lotne rozpuszczalniki, a metoda Karla Fischera jest ukierunkowana na wodę. Jeżeli materiał degraduje albo zmienia formę podczas suszenia, interpretacja wymaga dodatkowej ostrożności.
Załóżmy próbkę o assay 97,0% as is i zawartości wody 2,0% m/m. Przy uproszczonym założeniu, że korekta dotyczy wyłącznie tej wody, wynik na podstawie bezwodnej wynosi:
97,0% / (1 - 0,020) = 98,98%
Nie należy odejmować 2 punktów procentowych ani dodawać ich do wyniku. Zmienia się mianownik. Rzeczywista metoda musi określać, czy i jak wykonuje korektę.
Czystość chemiczna ma wiele okien obserwacji
„Czystość 99%” jest niewystarczającym stwierdzeniem bez metody. HPLC z detekcją UV widzi związki rozdzielone i absorbujące w użytych warunkach. GC jest przydatna dla składników lotnych. Oznaczenie wody odpowiada na inne pytanie. ICP-MS może wykrywać pierwiastki na poziomach niewidocznych w chromatografii organicznej. NMR, miareczkowanie albo bilans masy również mają własne zakresy selektywności.
Normalizacja powierzchni pików do 100% zakłada, że uwzględnione sygnały reprezentują skład w sposób wystarczający. Różne związki mogą mieć różne współczynniki odpowiedzi. Zanieczyszczenie bez chromoforu może dać słaby sygnał UV. Materiał niewymywający się z kolumny nie pojawi się jako pik. Dlatego metody ilościowe stosują wzorce, współczynniki odpowiedzi lub inne uzasadnione modele.
Specyfikacja może osobno wymieniać pojedyncze znane zanieczyszczenia, każde nieokreślone zanieczyszczenie i sumę zanieczyszczeń. Sumowanie wartości poniżej granicy raportowania wymaga określonych reguł. Wynik not detected nie oznacza absolutnego braku; oznacza brak sygnału spełniającego kryterium detekcji w danej metodzie i próbce.
Assay, purity i potency odpowiadają na inne pytania
Assay określa ilość wskazanego składnika według zdefiniowanej procedury. Purity opisuje obecność głównego składnika względem obserwowanych zanieczyszczeń w określonym oknie metody. Potency jest miarą aktywności wyznaczoną w systemie biologicznym albo funkcjonalnym.
Dla małej cząsteczki assay może opierać się na HPLC względem wzorca. Dla antybiotyku lub białka istotna może być aktywność wyrażona w jednostkach biologicznych. Masa wszystkich cząsteczek białka nie mówi, jaka ich część jest prawidłowo sfałdowana i zdolna do wykonania funkcji. Z kolei assay oparty wyłącznie na bioaktywności może nie opisać całkowitej masy produktu ani profilu wariantów.
Stosunek aktywności do masy, czyli aktywność właściwa, bywa użytecznym wskaźnikiem. Spadek aktywności właściwej przy niezmienionej koncentracji może wskazywać wzrost frakcji nieaktywnej. Interpretacja wymaga jednak uwzględnienia zmienności testu biologicznego.
Próbka i reprezentatywność
Najdokładniejszy aparat nie naprawi niereprezentatywnej próbki. Proszek może segregować według wielkości cząstek lub gęstości. Zawiesina może sedymentować. W zbiorniku mogą istnieć gradienty stężenia i temperatury. Próbka pobrana z łatwo dostępnego punktu może nie opisywać całej partii.
Wynik laboratoryjny dotyczy materiału dostarczonego do metody. Wnioskowanie o partii wymaga planu próbkowania: liczby i położenia próbek, czasu pobrania, sposobu łączenia, przygotowania oraz ochrony przed zmianą. Zbyt duże rozdrobnienie próbki może zmienić wilgotność lub postać stałą; zbyt długie oczekiwanie może pozwolić na degradację.
Niepewność próbkowania bywa większa niż niepewność samego oznaczenia. Powtarzanie iniekcji z jednej fiolki ocenia precyzję aparatu, a nie jednorodność zbiornika. Trzeba rozdzielić zmienność procesu, próbkowania, przygotowania próbki i pomiaru.
Niepewność, dokładność, precyzja i błąd
Precyzja opisuje zgodność powtarzanych wyników. Dokładność w języku walidacji analitycznej opisuje bliskość wyniku do wartości przyjętej jako prawdziwa lub odniesienia. Błąd jest różnicą między wynikiem a wartością odniesienia, jeśli ta jest znana. Niepewność pomiaru opisuje rozrzut wartości, które można rozsądnie przypisać wielkości mierzonej.
Metoda może być precyzyjna i obciążona: wyniki skupiają się blisko siebie, ale wszystkie są przesunięte. Kalibracja może ujawnić takie przesunięcie. Metoda mało precyzyjna daje szeroki rozrzut, nawet jeśli średnia przypadkowo leży blisko wartości odniesienia.
W prostych obliczeniach niepewności składników przenoszą się do wyniku. Przy mnożeniu i dzieleniu istotne są zwykle niepewności względne; przy dodawaniu i odejmowaniu — bezwzględne. Dokładny model zależy od korelacji i rozkładów. W rutynowym procesie ważne jest co najmniej rozpoznanie, które pomiary dominują w niepewności wyniku.
Jeżeli masa ma niepewność 0,1%, a oznaczenie stężenia 3%, dodatkowe cyfry z wagi nie sprawią, że ilość produktu będzie znana z niepewnością 0,1%. Metoda stężenia dominuje.
Cyfry znaczące i zaokrąglanie
Kalkulator zwraca wiele cyfr, ale wynik powinien odzwierciedlać jakość danych wejściowych i reguły metody. Zapis 12,345678 kg sugeruje rozdzielczość, której waga lub proces mogą nie zapewniać. Z drugiej strony przedwczesne zaokrąglanie wartości pośrednich może narastać w wieloetapowym obliczeniu.
Dobrą praktyką obliczeniową jest zachowanie wystarczającej liczby cyfr w krokach pośrednich i zaokrąglenie wyniku końcowego według zatwierdzonej reguły. Reguła obejmuje także postępowanie z wartościami dokładnie w połowie przedziału oraz format przechowywany w systemie. Wyświetlenie dwóch miejsc po przecinku nie oznacza, że system nie użył ukrytej pełnej wartości.
Kryterium specyfikacji i reguła zaokrąglania muszą być spójne. Wynik surowy 99,46 może zostać wyświetlony jako 99,5, ale decyzja względem limitu zależy od określonej procedury. Nie można zmieniać liczby miejsc po przecinku zależnie od tego, czy wynik znajduje się blisko granicy.
Aparatura pomiarowa i zakres pracy
Waga ma maksymalne obciążenie, działkę odczytową i minimalną masę użytkową wynikającą z wymaganej niepewności. Fakt, że wyświetlacz pokazuje wartość, nie dowodzi, że naważka jest wystarczająco duża do wiarygodnego użycia. Ważenie przez różnicę może ograniczyć wpływ strat materiału podczas transferu, ale wymaga odpowiednio stabilnych pomiarów obu mas.
Kolba miarowa, pipeta i cylinder mają różne przeznaczenie oraz tolerancje. Naczynie oznaczone TC (to contain) jest kalibrowane na zawieranie objętości, a TD (to deliver) na jej dostarczanie według określonego sposobu opróżnienia. Lepka ciecz może pozostawać na ściankach inaczej niż woda użyta do kalibracji.
Przepływomierze masowe i objętościowe mierzą inne wielkości. Sygnał wymaga właściwego zakresu, zerowania, kalibracji i interpretacji warunków procesowych. Czujnik umieszczony w złym miejscu może być sprawny metrologicznie i jednocześnie nie reprezentować procesu.
Identyfikowalność metrologiczna
Wynik jest metrologicznie identyfikowalny, gdy można go powiązać z odniesieniem przez udokumentowany, nieprzerwany łańcuch kalibracji, z których każda wnosi do niepewności. Nie oznacza to po prostu, że przyrząd ma naklejkę „skalibrowano”. Trzeba znać zakres, punkty kalibracji, kryteria, wzorce i ważność dla rzeczywistych warunków użycia.
Wzorzec chemiczny ma przypisaną wartość, podstawę tej wartości, warunki przechowywania i okres użycia. Wzorzec roboczy może być kwalifikowany względem wzorca pierwotnego. Błąd w potency wzorca przesuwa wszystkie wyniki próbek w tę samą stronę, dlatego zarządzanie wzorcami jest częścią wyniku ilościowego.
Jeśli przyrząd okaże się poza tolerancją, nie wystarcza go wyregulować. Trzeba ocenić wpływ na wcześniejsze wyniki od ostatniego potwierdzonego stanu zgodności. Zakres oceny zależy od wielkości i kierunku odchylenia, rodzaju pomiarów i dostępnych kontroli niezależnych.
Bilans masy w procesie z akumulacją
Dla systemu w ustalonym przedziale czasu ogólny bilans składnika można zapisać:
wejście + powstawanie = wyjście + zużycie + akumulacja
W procesie ciągłym stan ustalony oznacza, że akumulacja w rozpatrywanej objętości kontrolnej jest w przybliżeniu zerowa. Nie oznacza, że wszystkie stężenia są równe ani że nie zachodzą reakcje. W batchu akumulacja jest istotą procesu: skład zbiornika zmienia się w czasie.
Granica bilansu decyduje, co jest wejściem i wyjściem. Dla filtra produkt może znajdować się w filtracie, placku, cieczy przemywającej i objętości zatrzymanej w obudowie. Dla kolumny chromatograficznej występują frakcje przepływu, płukania, elucji, regeneracji oraz materiał związany ze złożem. Pominięty strumień pojawi się jako pozorna strata.
Closure bilansu można wyrazić jako stosunek sumy zmierzonych wyjść do zmierzonego wejścia. Wynik 100% nie dowodzi automatycznie poprawności: błędy o przeciwnych znakach mogą się skompensować. Closure powyżej 100% może wynikać z niepewności metod, niewłaściwego mianownika, zmiany objętości albo interferencji w assay.
Przeliczenia na danych rzeczywistych: przykład etapowy
Rozważmy hipotetyczny strumień zawierający produkt P. Do etapu wchodzi 800 L roztworu o stężeniu 2,50 g/L. Nominalna masa P na wejściu wynosi:
800 L × 2,50 g/L = 2000 g = 2,00 kg
Po operacji uzyskano 95 L koncentratu o stężeniu 19,0 g/L, czyli:
95 L × 19,0 g/L = 1805 g
Nominalny recovery wynosi:
1805 g / 2000 g × 100% = 90,25%
Stężenie wzrosło 7,6 raza, objętość zmalała ponad ośmiokrotnie, a około 195 g produktu nie znajduje się w głównym strumieniu według nominalnych danych. Nie wiadomo jeszcze, czy jest w permeacie, próbkach, holdup, czy różnica wynika z niepewności oznaczeń. Obliczenie wskazuje pytanie do zbadania; nie identyfikuje mechanizmu straty.
Jeśli niepewność obu oznaczeń stężenia jest rzędu kilku procent, raportowanie recovery jako 90,2500% jest pozorną precyzją. Ocena trendu wymaga spójnej metody i oszacowania typowej zmienności.
Kontrola obliczeń w praktyce
Obliczenie krytyczne powinno mieć zdefiniowane dane wejściowe, wersję wzoru, jednostki, regułę zaokrąglania i sposób niezależnej weryfikacji. Niezależna kontrola nie polega na ponownym naciśnięciu tych samych klawiszy przez tę samą osobę. Może obejmować drugi rachunek, sprawdzenie wymiarów, oszacowanie rzędu wielkości albo walidowany system.
Pomocne pytania kontrolne to:
- czy jednostki skracają się do oczekiwanej jednostki wyniku;
- czy wynik ma rozsądny rząd wielkości;
- czy procent ma jawny licznik i mianownik;
- czy użyto wyniku as is, dry basis czy anhydrous basis;
- czy assay już uwzględnia równoważnik soli;
- czy objętość dotyczy składnika, rozpuszczalnika czy mieszaniny końcowej;
- czy strata, próbka albo holdup zostały ujęte;
- czy wersja danych wejściowych i wzorca jest właściwa;
- czy wynik ma sens przy wartości granicznej, na przykład 0% lub 100%.
Aktywność chemiczna, pH i miary logarytmiczne
Stężenie jest często użytecznym przybliżeniem, lecz równowaga i szybkość procesu zależą od efektywnego zachowania składnika w danym środowisku. Aktywność chemiczna uwzględnia odejście roztworu od zachowania idealnego. W bardzo rozcieńczonych roztworach aktywność bywa zbliżona do odpowiednio znormalizowanego stężenia; przy większej sile jonowej oddziaływania między jonami powodują rozbieżność.
pH jest związane z ujemnym logarytmem aktywności jonów wodorowych, a nie prostą masą kwasu przypadającą na litr. Zmiana pH o jedną jednostkę odpowiada dziesięciokrotnej zmianie aktywności w idealizowanym porównaniu. Nie wolno więc uśredniać pH tak jak temperatury lub stężenia. Średnia arytmetyczna pH 4 i pH 6 wynosi 5, ale mieszanina dwóch roztworów nie musi mieć pH 5; decydują ilości, pojemność buforowa, równowagi i objętości.
Elektroda pH mierzy różnicę potencjału, z której przyrząd oblicza pH po kalibracji. Wynik zależy od temperatury, stanu elektrody, buforów, czasu stabilizacji i matrycy. Kompensacja temperatury przyrządu nie zawsze koryguje rzeczywistą zależność równowagi chemicznej od temperatury. Zapis pH bez temperatury i warunków może być niewystarczający dla krytycznej operacji.
Bufor nie „utrzymuje pH bez ograniczeń”. Ma skończoną pojemność zależną od składu i stężenia. Dodanie kwasu, zasady albo silnie zasolonego strumienia może tę pojemność przekroczyć. W procesie biologicznym powstawanie metabolitów, wymiana gazowa i temperatura dodatkowo zmieniają układ. Dlatego receptura buforu, jego rzeczywisty skład i objętość należą do bilansu, a końcowy pomiar pH nie zastępuje kontroli dozowania.
Stężenie osmotyczne i liczba cząstek
Dwie substancje o tej samej molarności nie muszą wywoływać tego samego efektu osmotycznego. Znaczenie ma liczba cząstek powstających w roztworze oraz ich nieidealne oddziaływania. Elektrolit dysocjujący na jony wnosi inną liczbę cząstek niż niedysocjująca cząsteczka przy tej samej liczbie moli związku.
Osmolalność odnosi ilość osmotycznie czynnych cząstek do masy rozpuszczalnika, zwykle osmol/kg. Osmolarność odnosi ją do objętości roztworu, zwykle osmol/L. Terminy bywają mylone, ale różnią się mianownikiem i zależnością od temperatury. Przy precyzyjnej pracy należy użyć tej wielkości, którą rzeczywiście mierzy metoda i której dotyczy wymaganie.
Proste mnożenie molarności przez liczbę jonów jest modelem idealnym. Rzeczywisty współczynnik osmotyczny zależy od stężenia i składu. W formulacji produktu biologicznego albo sterylnego pomiar osmolalności może być bardziej informacyjny niż obliczenie z nominalnej receptury, ponieważ obejmuje łączny efekt rozpuszczonych składników. Nadal nie identyfikuje jednak, który składnik jest błędny.
Stężenie makrocząsteczek i współczynnik odpowiedzi
Dla białek, oligonukleotydów i innych makrocząsteczek stężenie może być wyznaczane z absorbancji, sygnału chromatograficznego, analizy aminokwasowej albo testu swoistego dla danej metody. Przeliczenie sygnału na masę wymaga współczynnika odpowiedzi lub wzorca. Jeżeli współczynnik ekstynkcji nie odpowiada rzeczywistemu produktowi, obliczone stężenie będzie systematycznie przesunięte.
Prawo Lamberta-Beera w prostym zakresie zapisuje się:
A = εlc
gdzie A jest absorbancją, ε współczynnikiem ekstynkcji, l długością drogi optycznej, a c stężeniem zdefiniowanym zgodnie z jednostką współczynnika. Równanie wymaga między innymi jednorodnej próbki i zakresu, w którym odpowiedź pozostaje liniowa. Rozpraszanie przez cząstki, agregaty, pęcherzyki albo mętność może zawyżać sygnał.
Próbkę o zbyt wysokiej absorbancji rozcieńcza się do zakresu metody, ale współczynnik rozcieńczenia staje się częścią wyniku. Jeżeli objętości pobrano nieprawidłowo, precyzyjny odczyt spektrofotometru nie naprawi błędu. Wysokie stężenie białka może też powodować nieidealność i zależność sygnału od matrycy.
Stężenie całkowitego białka nie jest równe stężeniu aktywnego monomeru. Agregaty, fragmenty i białka gospodarza mogą współtworzyć sygnał. Do pełnego opisu potrzebne są metody ortogonalne odpowiadające na pytania o ilość, tożsamość, czystość i potency.
Sucha masa, mokra masa i baza składu
W bioprocesie i operacjach proszkowych masa materiału może być raportowana jako mokra, sucha albo skorygowana o określony składnik. Mokry placek filtracyjny zawiera produkt, ciecz macierzystą i rozpuszczone w niej zanieczyszczenia. Jego całkowita masa nie jest masą produktu. Zmiana skuteczności odwadniania może silnie zmienić masę placka bez zmiany ilości kryształów.
Biomasa może być wyrażana jako wet cell weight albo dry cell weight. Relacja między nimi zależy od organizmu, warunków hodowli i sposobu przygotowania próbki. Optical density jest sygnałem pośrednim, który wymaga korelacji i ma ograniczony zakres liniowy. Przeliczanie OD na gramy bez modelu właściwego dla systemu może stworzyć pozornie dokładną, ale nieporównywalną wartość.
Przy suszeniu proszku spadek masy może obejmować wodę, rozpuszczalnik i składniki lotne. Jeśli jednocześnie zachodzi degradacja albo utlenianie, masa może zmieniać się w więcej niż jednym kierunku. Kryterium „stałej masy” opisuje stabilność odczytu w danych warunkach, nie dowodzi automatycznie całkowitego usunięcia określonego rozpuszczalnika.
Dane nominalne, zmierzone i obliczone
Wartość nominalna jest wartością zadeklarowaną lub zaprojektowaną, na przykład objętością zbiornika, mocą produktu albo stężeniem recepturowym. Wartość zadana (setpoint) jest celem układu sterowania. Wartość zmierzona pochodzi z przyrządu. Wartość obliczona wynika z modelu i danych wejściowych. Te cztery liczby mogą być różne bez sprzeczności.
Zbiornik nominalnie 1000 L nie musi mieścić dokładnie 1000 L w każdych warunkach, a jego robocza objętość może być mniejsza. Setpoint temperatury 25,0°C nie oznacza, że cały materiał ma 25,0°C; czujnik pokazuje temperaturę w jednym punkcie i z określoną dynamiką. Nominalne stężenie z receptury może różnić się od stężenia zmierzonego z powodu assay materiału, objętości końcowej i strat.
Dobra dokumentacja oznacza pochodzenie liczby. Wartość przepisana ręcznie, pobrana automatycznie, obliczona przez walidowany system i przyjęta jako stała projektowa mają inne ryzyka. Jeśli arkusz miesza je bez etykiet, przeglądający nie wie, co może niezależnie potwierdzić.
Trend jest czymś więcej niż pojedynczy wynik
Wynik zgodny ze specyfikacją może być nietypowy względem historii procesu. Jeżeli recovery zwykle mieści się blisko 95%, a kolejna partia ma 88% przy limicie 85%, formalnie może być zgodna, ale wymaga zrozumienia. Trend pomaga odróżnić naturalną zmienność od przesunięcia procesu, dryfu przyrządu albo zmiany materiału.
Porównanie wymaga spójnych definicji. Nie wolno zestawiać assay na dry basis z wynikiem as is bez przeliczenia, recovery liczonego względem różnych punktów wejścia ani titer mierzonego w innym czasie hodowli. Zmiana metody może stworzyć pozorny trend; potrzebne są dane pomostowe albo jawne rozdzielenie serii danych.
Wykres procesu nie zastępuje wiedzy o niepewności i granicach metody. Mała zmiana widoczna dzięki bardzo gęstej skali osi może nie być istotna pomiarowo. Z kolei stabilna średnia może ukrywać rosnący rozrzut. Dlatego obserwuje się poziom, zmienność, wzorce czasowe i kontekst zdarzeń procesowych.
Rozwinięta mapa failure modes
| Błąd | Mechanizm | Skutek | Sygnał wykrycia |
|---|---|---|---|
| kg użyto z masą molową w g/mol | niespójne jednostki | błąd ×1000 | analiza wymiarów i rzędu wielkości |
| sól potraktowano jak wolną zasadę | inna masa molowa | systematycznie błędna ilość aktywnej części | przegląd wzoru chemicznego i podstawy assay |
area% uznano za udział masowy |
różne odpowiedzi detektora i niewidoczne składniki | zawyżona ocena czystości | bilans metod ortogonalnych |
m/V odczytano jako m/m |
pominięta gęstość | błędna receptura | jawny zapis mianownika |
| objętości uznano za addytywne | kontrakcja lub ekspansja mieszania | złe stężenie końcowe | pomiar objętości lub masy końcowej |
| wynik dry basis użyto jak as is | podwójna albo brak korekty wilgoci | błąd dozowania | kontrola podstawy na CoA i w metodzie |
| zaokrąglono każdy krok | kumulacja odciętych cyfr | przesunięcie wyniku końcowego | obliczenie pełną precyzją pośrednią |
| próbka była niereprezentatywna | segregacja lub gradient | wynik nie opisuje partii | plan próbkowania i wyniki lokalne |
| pomylono dokładność wyświetlacza z pomiarową | zbyt mała naważka lub zły zakres | pozorna precyzja | minimalna masa i budżet niepewności |
| pominięto strumień odpadowy | źle ustawiona granica bilansu | „niewyjaśniona strata” | mapa wszystkich wyjść i hold-up |
Pytania kontrolne i ćwiczenia
- Materiał ma assay
96,0% as is. Jakie dodatkowe informacje są potrzebne, zanim przeliczysz go na równoważnik bezwodnej wolnej zasady? - Dlaczego
5%bez zapisum/m,m/Valbo innej podstawy nie definiuje składu? - Czy wzrost stężenia z 2 g/L do 10 g/L dowodzi pięciokrotnego wzrostu ilości produktu? Jakich danych brakuje?
- Dlaczego trzy zgodne iniekcje tej samej próbki nie dowodzą jednorodności zbiornika?
- Co oznacza
not detectedi dlaczego nie jest równoznaczne z zerowym stężeniem? - W jaki sposób gęstość łączy dozowanie masowe i objętościowe?
- Dlaczego closure bilansu 100% może wystąpić mimo błędnych pomiarów?
- Kiedy równanie
c₁V₁ = c₂V₂przestaje być wystarczającym modelem? - Jak rozpoznać, czy assay na certyfikacie już uwzględnia postać soli lub wodę?
- Który element zdominuje niepewność ilości produktu: masa zmierzona z 0,1% czy stężenie z 4% niepewności?
Źródła
- BIPM — SI Brochure, aktualizacja 2026
- BIPM — jednostka SI mol
- ICH Q6A — Specifications: Test Procedures and Acceptance Criteria
- ICH Q2(R2) i Q14 — analityka
- ICH Q2(R2) — Validation of Analytical Procedures
- ICH Q14 — Analytical Procedure Development
- JCGM 100:2008 — Evaluation of measurement data, Guide to the expression of uncertainty in measurement
- JCGM 200:2012 — International vocabulary of metrology
- NIST — SI Units: Amount of Substance