Onasemnogen abeparwowek jest substancją czynną terapii genowej opartej na niereplikującym, rekombinowanym wektorze wirusa związanego z adenowirusami serotypu 9 (recombinant adeno-associated virus 9, rAAV9). Dożylny produkt Zolgensma dostarcza do komórek samokomplementarną kasetę ekspresyjną kodującą ludzkie białko SMN. Nie jest to jednak jednorodna cząsteczka podobna do klasycznego API ani pojedyncze oczyszczone białko. Partia jest populacją kapsydów, które mogą różnić się zawartością DNA, integralnością genomu, składem białek kapsydu, stopniem agregacji i zdolnością do wywołania ekspresji SMN.
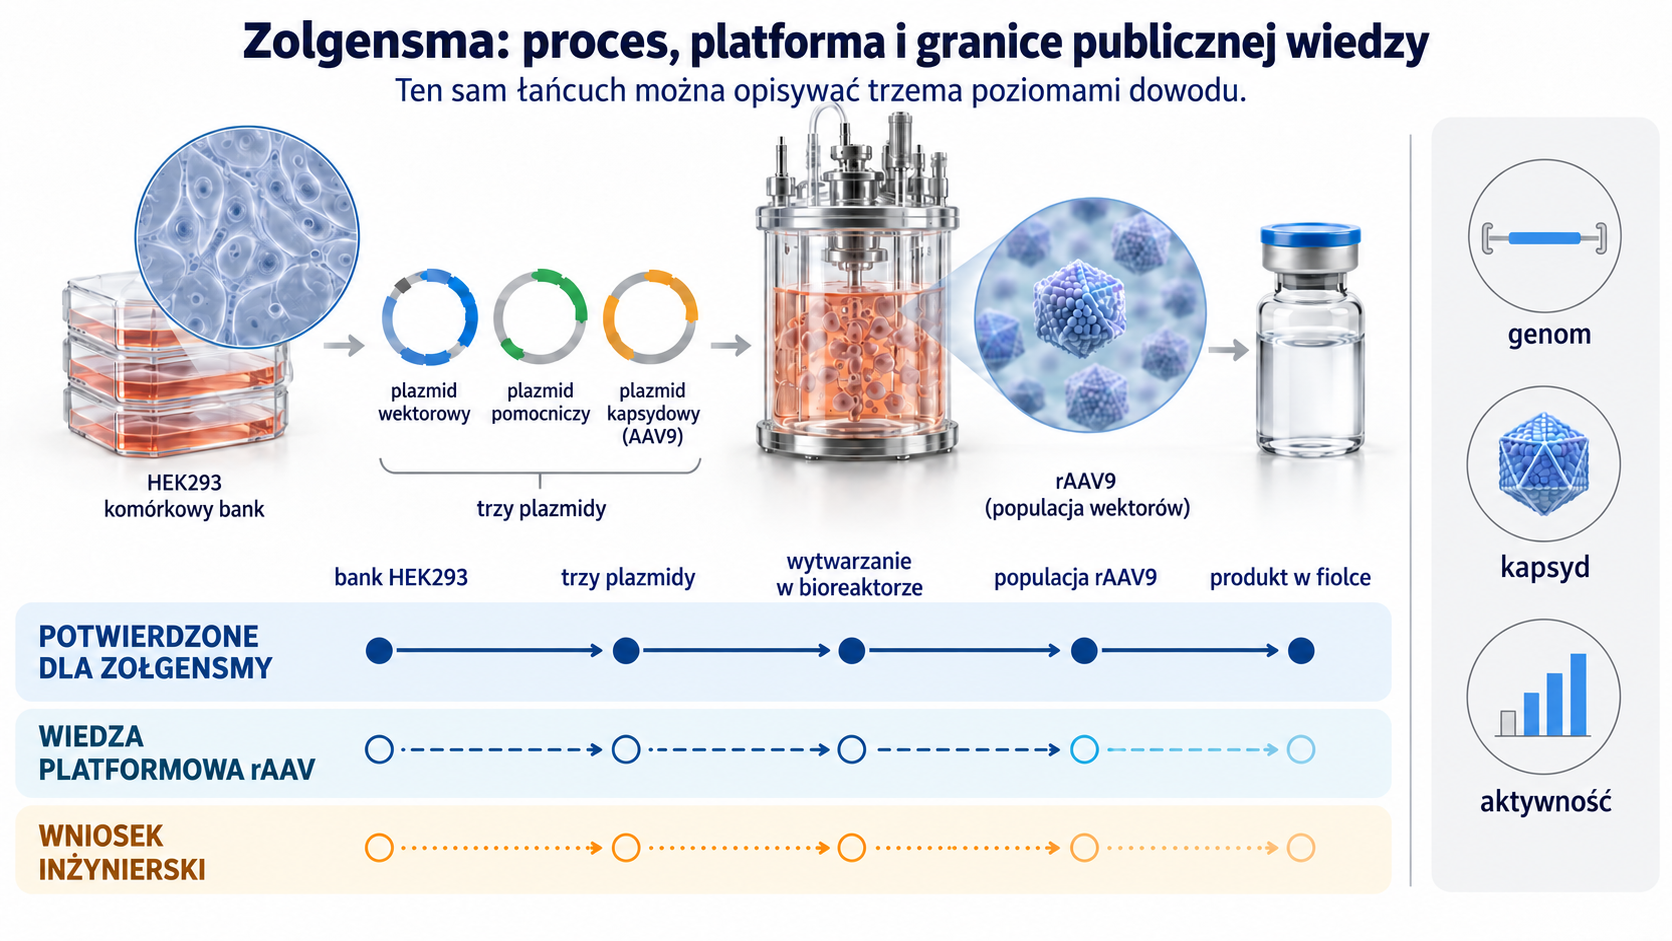
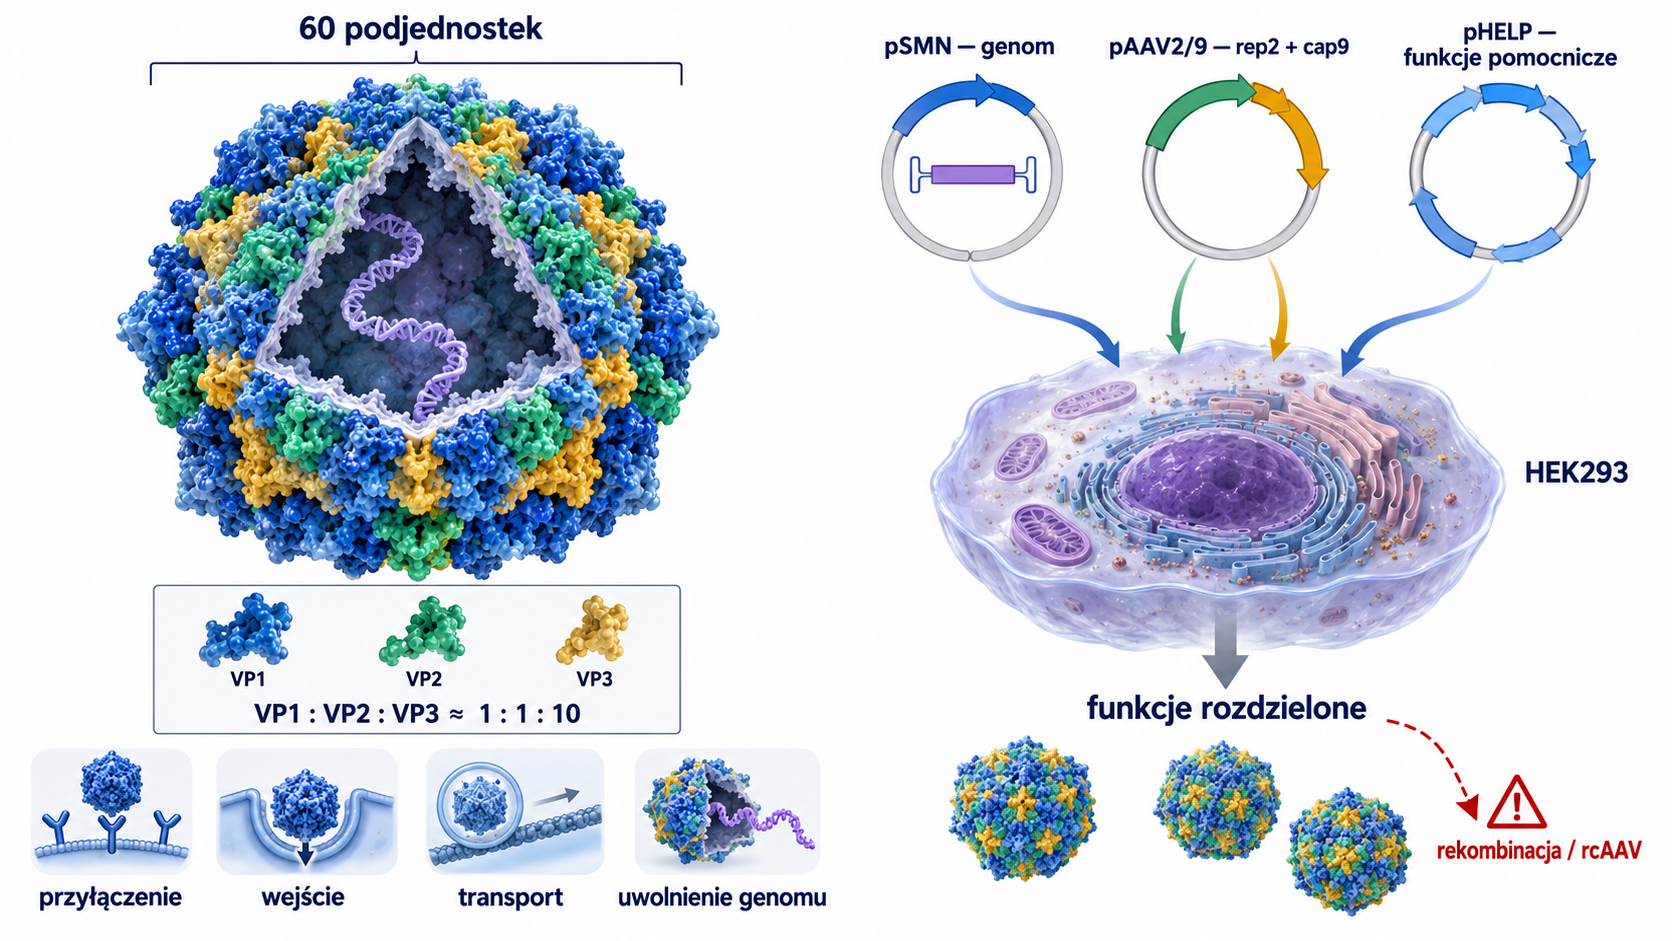
Publiczny raport oceniający EMA pozwala odtworzyć główną architekturę procesu komercyjnego. Komórki HEK293 z roboczego banku komórek są namnażane i wprowadzane do bioreaktora, a następnie kotransfekowane trzema plazmidami: plazmidem genomu wektorowego pSMN, plazmidem pAAV2/9 dostarczającym geny rep2 i cap9 oraz plazmidem pomocniczym pHELP. Po hodowli następują zbiór, klarowanie i wytworzenie zamrażanego produktu pośredniego. Publiczny opis części oczyszczającej obejmuje rozmrożenie i łączenie produktu pośredniego, dalsze klarowanie, oczyszczanie chromatograficzne, filtrację, wirowanie i napełnianie substancji czynnej. Nie ujawnia jednak wszystkich mechanizmów separacji, rodzajów złóż ani parametrów operacyjnych.
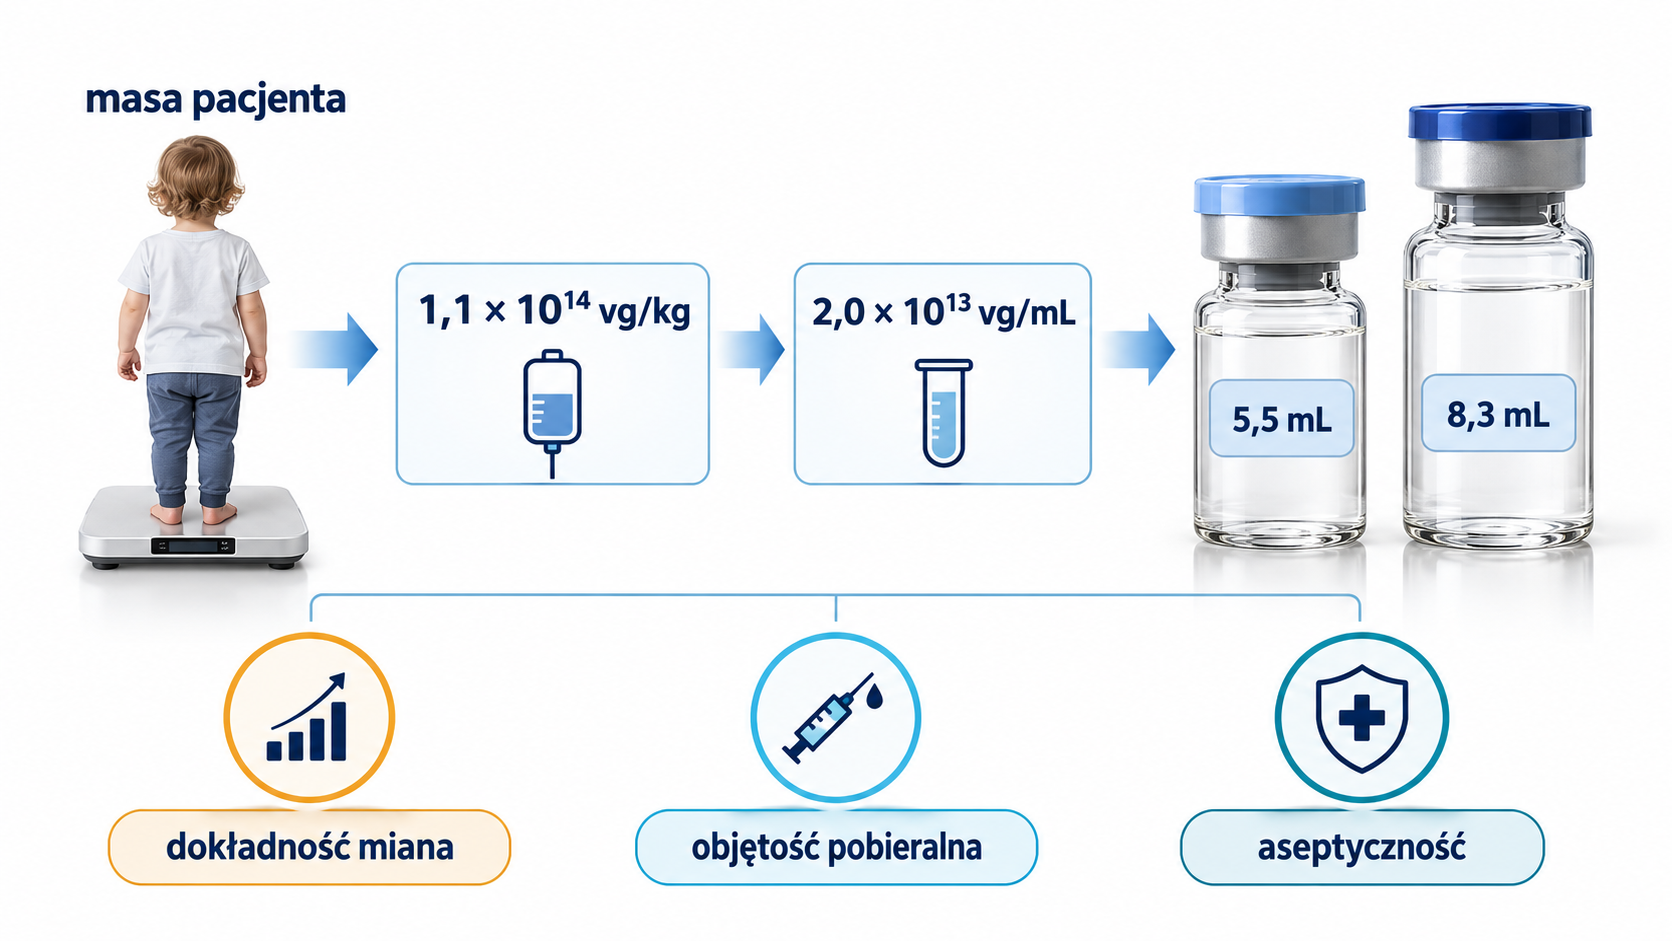
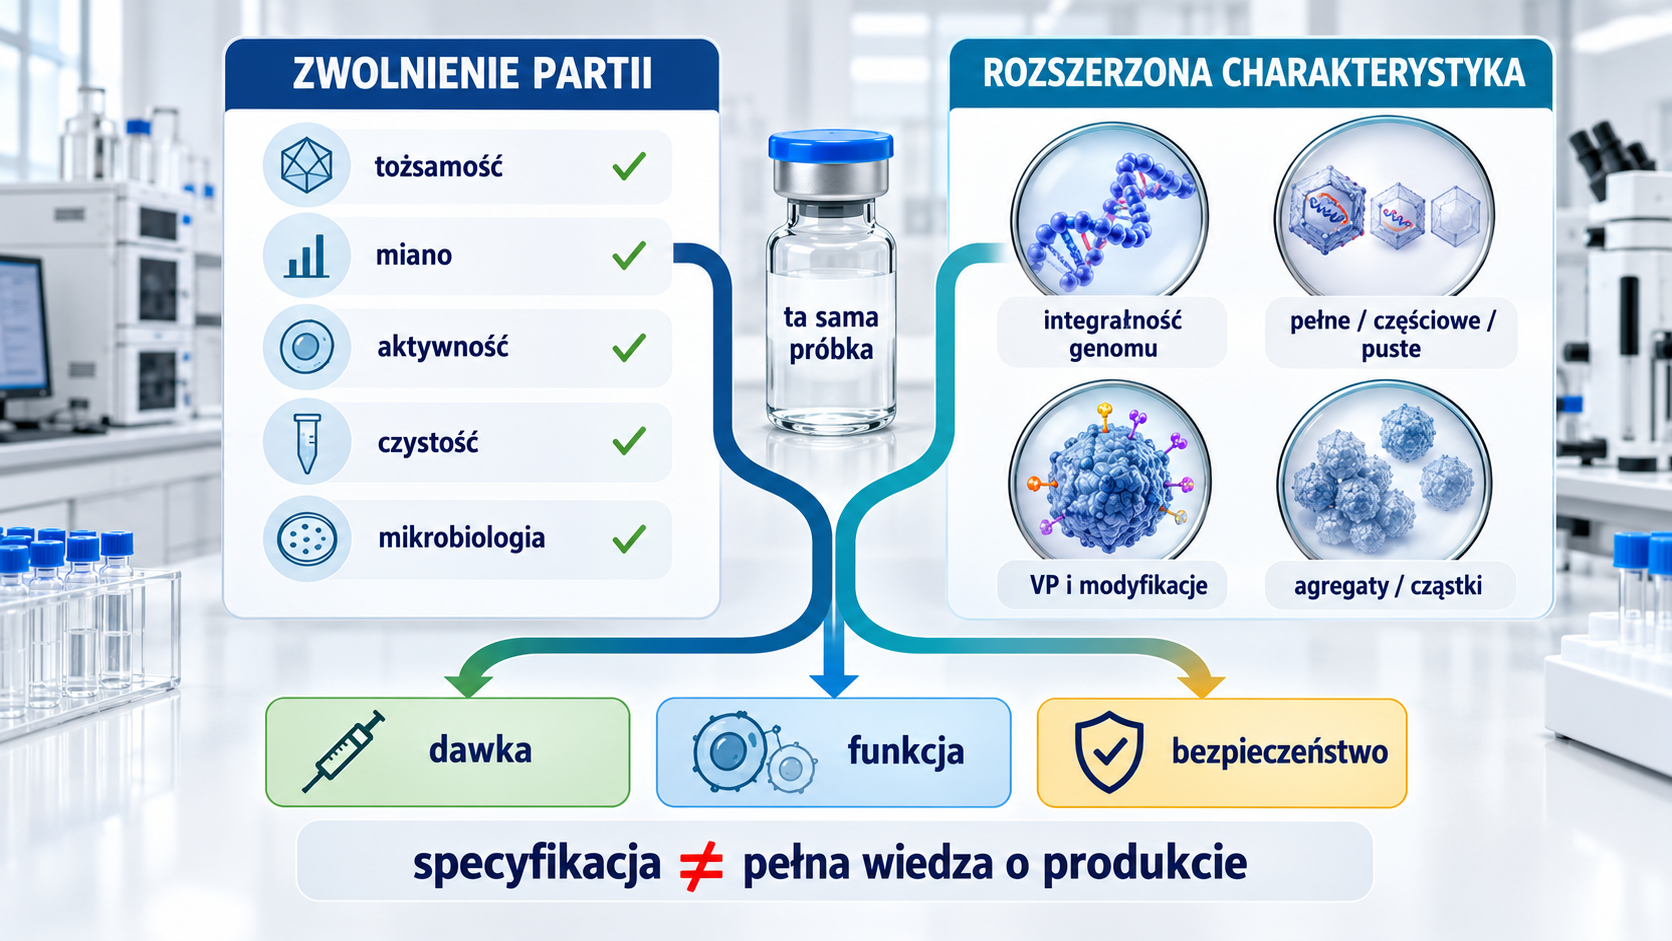
Najważniejszym zagadnieniem jakościowym nie jest samo uzyskanie dużej liczby genomów wektorowych. Dawka Zolgensmy wynosi nominalnie 1,1 × 10¹⁴ genomów wektorowych na kilogram masy ciała, dlatego dokładność oznaczenia miana bezpośrednio wpływa na wielkość podawanej dawki. Liczba genomów nie mówi jednak, ile kapsydów zawiera pełną i prawidłową kasetę, ile jest pustych lub częściowo wypełnionych, ani jaka część populacji zachowuje aktywność biologiczną (potency). Strategia kontroli musi łączyć metody dotyczące genomu, kapsydu, czystości, aktywności i bezpieczeństwa mikrobiologicznego.
Historia produktu pokazuje również, że rozwój procesu i metod analitycznych jest częścią definicji terapii. Materiał wczesnego procesu A wykorzystano w badaniu fazy I, natomiast proces B obejmował zmianę miejsca wytwarzania, wprowadzenie bioreaktora, banków HEK293, zmodyfikowanych plazmidów od dostawcy komercyjnego i szerokie zmiany oczyszczania. Równocześnie udoskonalono metodę oznaczania miana, co doprowadziło do retrospektywnego przeliczenia dawek z badania fazy I. Zolgensma jest zatem studium nie tylko produkcji rAAV, lecz także porównywalności, wzorców odniesienia, stabilności metod i integralności danych.
1. Zakres opisu i poziomy pewności
Publiczne dokumenty regulatorów ujawniają dostatecznie dużo informacji, aby przedstawić logikę procesu Zolgensmy, ale nie stanowią pełnego opisu operacyjnego. Część nazw urządzeń, materiałów, żywic, wartości parametrów i kryteriów akceptacji została utajniona. Artykuł rozdziela dlatego trzy rodzaje informacji.
| Poziom informacji | Znaczenie | Przykład |
|---|---|---|
| Potwierdzone dla Zolgensmy | informacja występuje w publicznym raporcie regulatora albo aktualnej informacji o produkcie | HEK293, trzy plazmidy, bioreaktor, zamrażany produkt pośredni, oczyszczanie chromatograficzne |
| Wiedza platformowa o rAAV | operacja lub ryzyko jest typowe dla wytwarzania rAAV, lecz nie zostało publicznie potwierdzone jako element aktualnego procesu Zolgensmy | trawienie nukleazą, chromatografia powinowactwa, TFF, rozdział anionowymienny pełnych i pustych kapsydów |
| Wniosek inżynierski | zależność wynika z mechanizmu procesu, ale jej znaczenie dla konkretnej instalacji wymaga danych producenta | wpływ czasu mieszania na jednorodność transfekcji albo wpływ lokalnego stężenia na agregację |
To rozróżnienie jest ważne, ponieważ technicznie wiarygodny opis platformy może zostać błędnie odczytany jako ujawniona receptura komercyjna. Dokument patentowy, publikacja rozwojowa albo materiał badawczy z innego etapu programu nie dowodzą automatycznie, że dana operacja występuje w zatwierdzonym procesie. Zasada ta jest szczególnie istotna dla produktu, którego proces był wielokrotnie zmieniany.
Szerszą architekturę różnych platform opisuje artykuł Terapie genowe — architektura wytwarzania. Tutaj punktem odniesienia jest konkretny dożylny produkt Zolgensma i dane dostępne publicznie do października 2026 roku.
Produkt docelowy i jego miejsce w procesie
Zolgensma jest jednorazowym, dożylnym produktem podawanym w infuzji. W Unii Europejskiej ma postać roztworu o nominalnym stężeniu 2,0 × 10¹³ vg/mL, a dawka wynosi 1,1 × 10¹⁴ vg/kg. Produkt jest dostarczany w zestawie fiolek o dwóch objętościach pobieralnych — co najmniej 5,5 albo 8,3 mL — których liczba i kombinacja zależą od masy pacjenta. W ten sposób wymóg kliniczny przechodzi bezpośrednio na docelowe stężenie, objętość napełnienia, liczbę fiolek i dokładność oznaczenia miana.
| Cecha produktu | Publicznie podana wartość | Konsekwencja produkcyjna |
|---|---|---|
| Droga podania | pojedyncza infuzja dożylna | wymagane wytwarzanie aseptyczne i kontrola endotoksyn, cząstek oraz integralności zamknięcia |
| Dawka | 1,1 × 10¹⁴ vg/kg |
miano genomowe jest częścią obliczenia dawki, a nie tylko parametrem opisowym |
| Stężenie produktu gotowego | 2,0 × 10¹³ vg/mL |
po filtracji następuje doprowadzenie do docelowego stężenia |
| Prezentacja | fiolki 10 mL z objętością pobieralną 5,5 lub 8,3 mL | potrzebna jest kontrola objętości pobieralnej i zestawianie fiolek według masy pacjenta |
| Przechowywanie | transport w stanie zamrożonym, następnie 2–8°C po odbiorze | łańcuch temperatury i czas po rozmrożeniu są częścią strategii jakości |
| Powtórne podanie | niewykazane jako bezpieczne i skuteczne | odchylenie jakościowe pojedynczej dawki ma szczególnie duże znaczenie |
Docelowy profil jakości produktu (quality target product profile, QTPP) wynika więc z połączenia biologii wektora, drogi podania i logistyki. Jałowy roztwór musi zawierać odpowiednią liczbę genomów, ale także właściwy kapsyd, prawidłową kasetę, wystarczającą aktywność, ograniczoną liczbę pustych i wadliwych cząstek oraz dopuszczalne poziomy pozostałości procesowych.
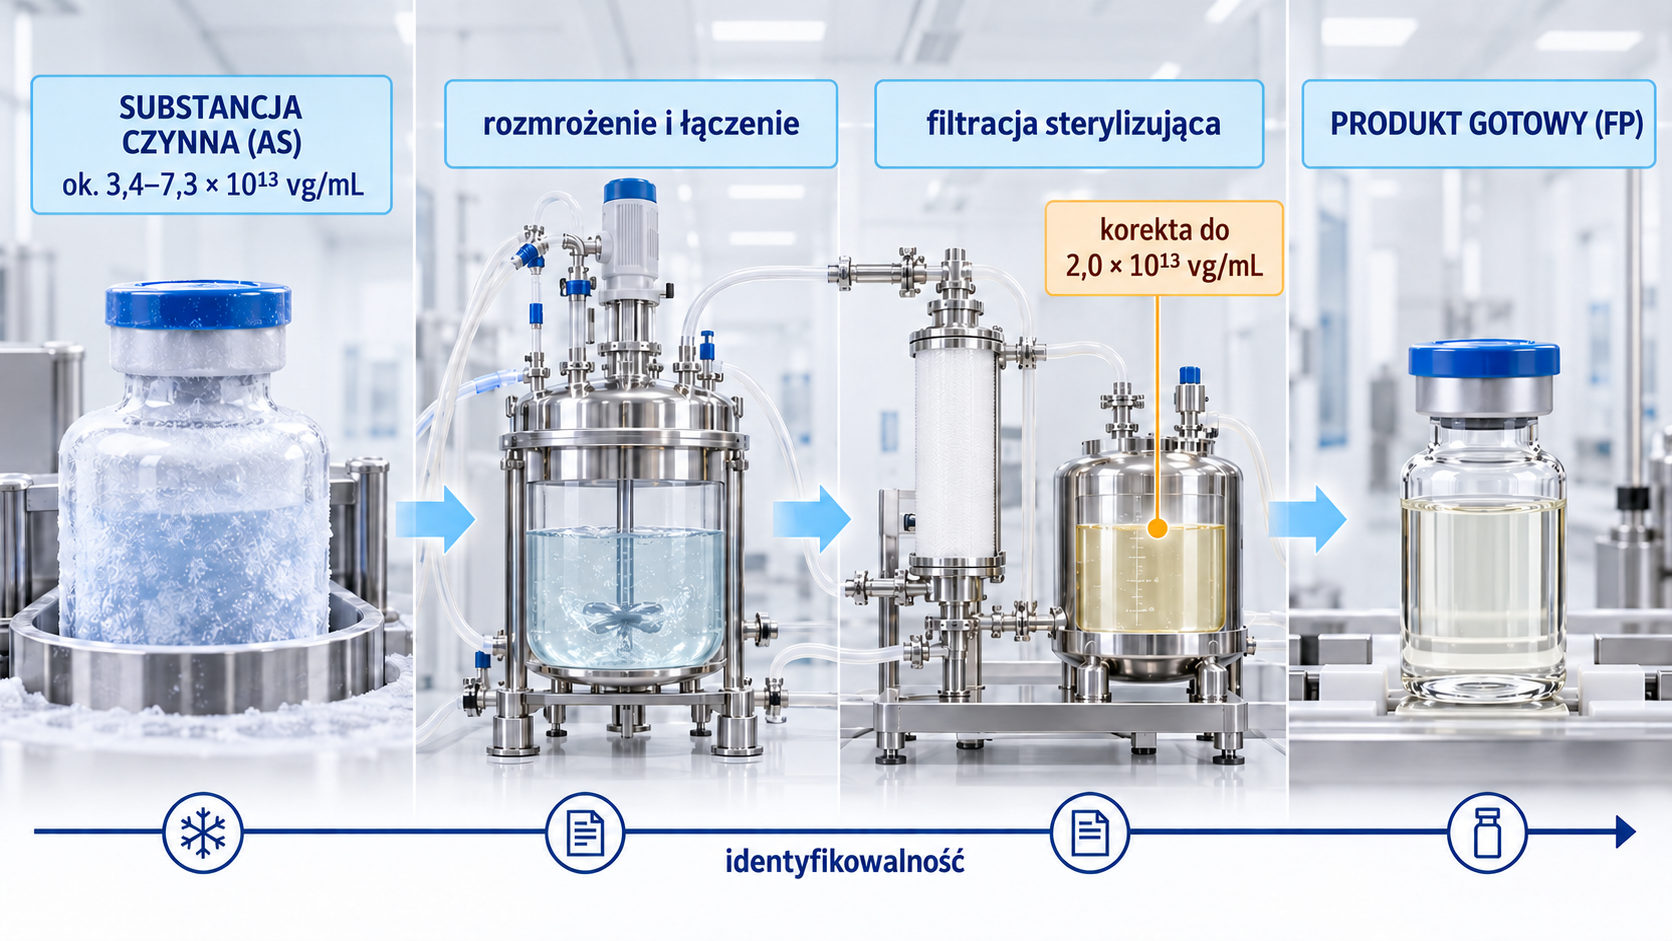
Należy odróżnić substancję czynną (active substance, AS; w terminologii amerykańskiej także drug substance, DS) od produktu gotowego (finished product, FP). Publiczny raport EMA podaje, że substancja czynna miała stężenie około 3,4–7,3 × 10¹³ cząstek zawierających genom wektorowy na mililitr i była przechowywana w zamrożonych butelkach. Produkt gotowy powstaje przez rozmrożenie i łączenie substancji czynnej, sterylną filtrację, doprowadzenie do stężenia 2,0 × 10¹³ vg/mL, aseptyczne napełnianie, kontrolę wzrokową, etykietowanie i pakowanie wtórne.
Architektura wektora scAAV9-CB-SMN
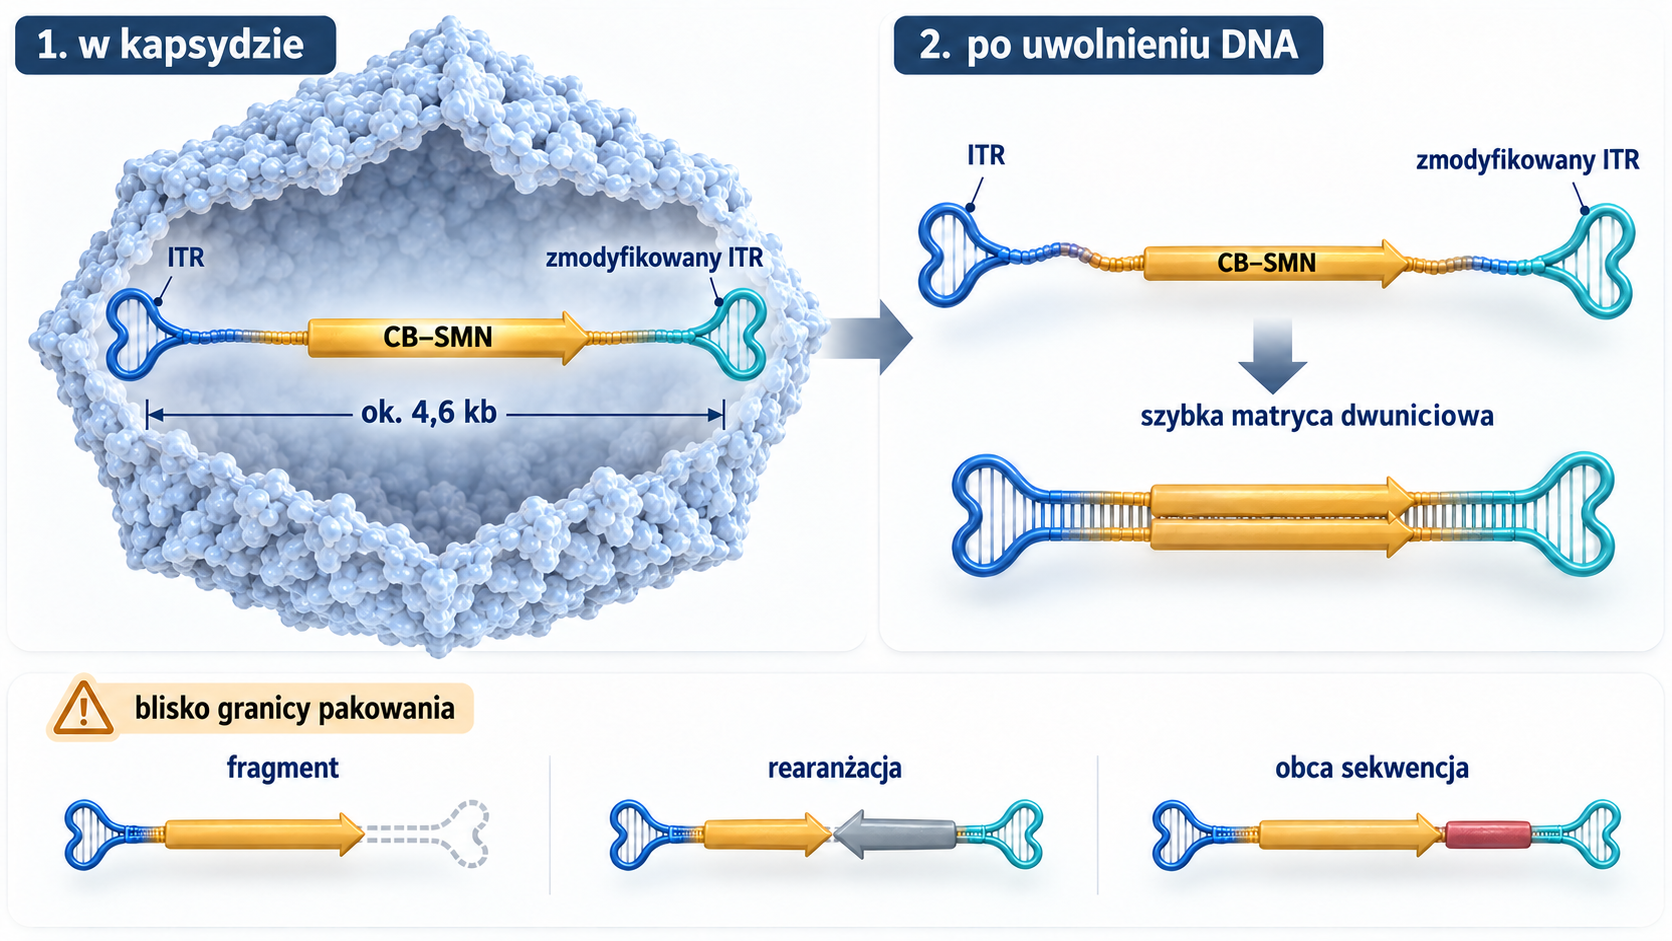
Onasemnogen abeparwowek jest niereplikującym rAAV9 zawierającym samokomplementarny genom wektorowy (self-complementary AAV, scAAV). Kaseta koduje ludzkie białko przeżycia neuronu ruchowego SMN i znajduje się pod kontrolą hybrydowego promotora obejmującego wzmacniacz wirusa cytomegalii oraz promotor β-aktyny kurzej. Publiczny raport EMA określa wielkość pakowanego genomu na około 4,6 kb.
Jeden z dwóch końcowych powtórzeń odwróconych (inverted terminal repeat, ITR) został zmodyfikowany tak, aby po uwolnieniu DNA sprzyjać wewnątrzcząsteczkowemu parowaniu i szybkiemu powstaniu dwuniciowej matrycy transkrypcyjnej. Taki projekt skraca etap zależny od syntezy drugiej nici, ale zbliża kasetę do ograniczenia pojemności pakowania. Fragmenty, rearanżacje i niepożądane sekwencje nie mogą być zatem oceniane wyłącznie przez amplifikację jednego krótkiego locus.
Kapsyd AAV9 składa się z 60 podjednostek VP1, VP2 i VP3 w przybliżonej proporcji 1:1:10. Białka te powstają z tego samego regionu przez alternatywne wykorzystanie miejsc rozpoczęcia i składania. Kapsyd nie jest obojętnym opakowaniem. Uczestniczy w przyłączeniu do komórki, internalizacji, transporcie wewnątrzkomórkowym i uwalnianiu genomu, a jednocześnie stanowi główne obciążenie antygenowe cząstki.
Usunięcie z genomu terapeutycznego genów rep i cap ogranicza zdolność produktu do replikacji. Funkcje te trzeba jednak dostarczyć podczas produkcji w komórce HEK293. Fizyczne rozdzielenie genomu terapeutycznego, funkcji AAV i funkcji adenowirusowych między trzy plazmidy jest jedną z barier przeciw odtworzeniu cząstki zdolnej do replikacji. Nie usuwa całkowicie ryzyka rekombinacji ani współpakowania obcych sekwencji, dlatego produkt bada się pod kątem AAV zdolnego do replikacji (replication-competent AAV, rcAAV) oraz niepożądanego DNA.
2. Publicznie potwierdzona mapa procesu
Publiczny opis EMA dzieli wytwarzanie substancji czynnej na część hodowlaną (upstream) i część odzysku oraz oczyszczania (downstream). Nie udostępnia przepisu wykonawczego, ale ujawnia operacje wystarczające do zbudowania logicznego bilansu wejść, wyjść i punktów kontroli.
| Etap potwierdzony publicznie | Główne wejście | Główne wyjście | Najważniejsze pytanie jakościowe |
|---|---|---|---|
| Rozmrożenie WCB i ekspansja HEK293 | fiolka roboczego banku komórek, pożywki | komórki do zaszczepienia bioreaktora | czy stan i wiek komórek mieszczą się w scharakteryzowanym zakresie? |
| Operacja bioreaktorowa i kotransfekcja | komórki, pSMN, pAAV2/9, pHELP, reagent transfekcyjny | hodowla wytwarzająca rAAV9 | czy dostarczenie trzech plazmidów jest jednorodne i powtarzalne? |
| Zbiór i klarowanie | hodowla po transfekcji | sklarowany zbiór | jaki jest odzysk genomów, kapsydów i aktywnych cząstek przy zmiennym obciążeniu? |
| Wytworzenie produktu pośredniego | sklarowany zbiór | zamrożony półprodukt | czy zamrażanie i czas przetrzymania zachowują jakość? |
| Rozmrożenie i łączenie | partie produktu pośredniego | pula do oczyszczania | czy łączenie nie maskuje zmienności i zachowuje identyfikowalność? |
| Klarowanie i chromatografia | rozmrożona pula | oczyszczony rAAV9 | czy proces ogranicza zanieczyszczenia bez selektywnej utraty funkcji? |
| Filtracja, wirowanie i napełnianie AS | oczyszczona pula | zamrożona substancja czynna | czy osiągnięto czystość, stężenie i stabilność pojemnika? |
| Sterylna filtracja i korekta stężenia FP | rozmrożona substancja czynna, bufor formulacyjny | 2,0 × 10¹³ vg/mL |
czy filtr zachowuje odzysk i czy korekta stężenia jest jednorodna? |
| Aseptyczne napełnianie i pakowanie | końcowa pula | fiolki 5,5 lub 8,3 mL | czy dawka, objętość pobieralna, jałowość i zamknięcie są zgodne? |
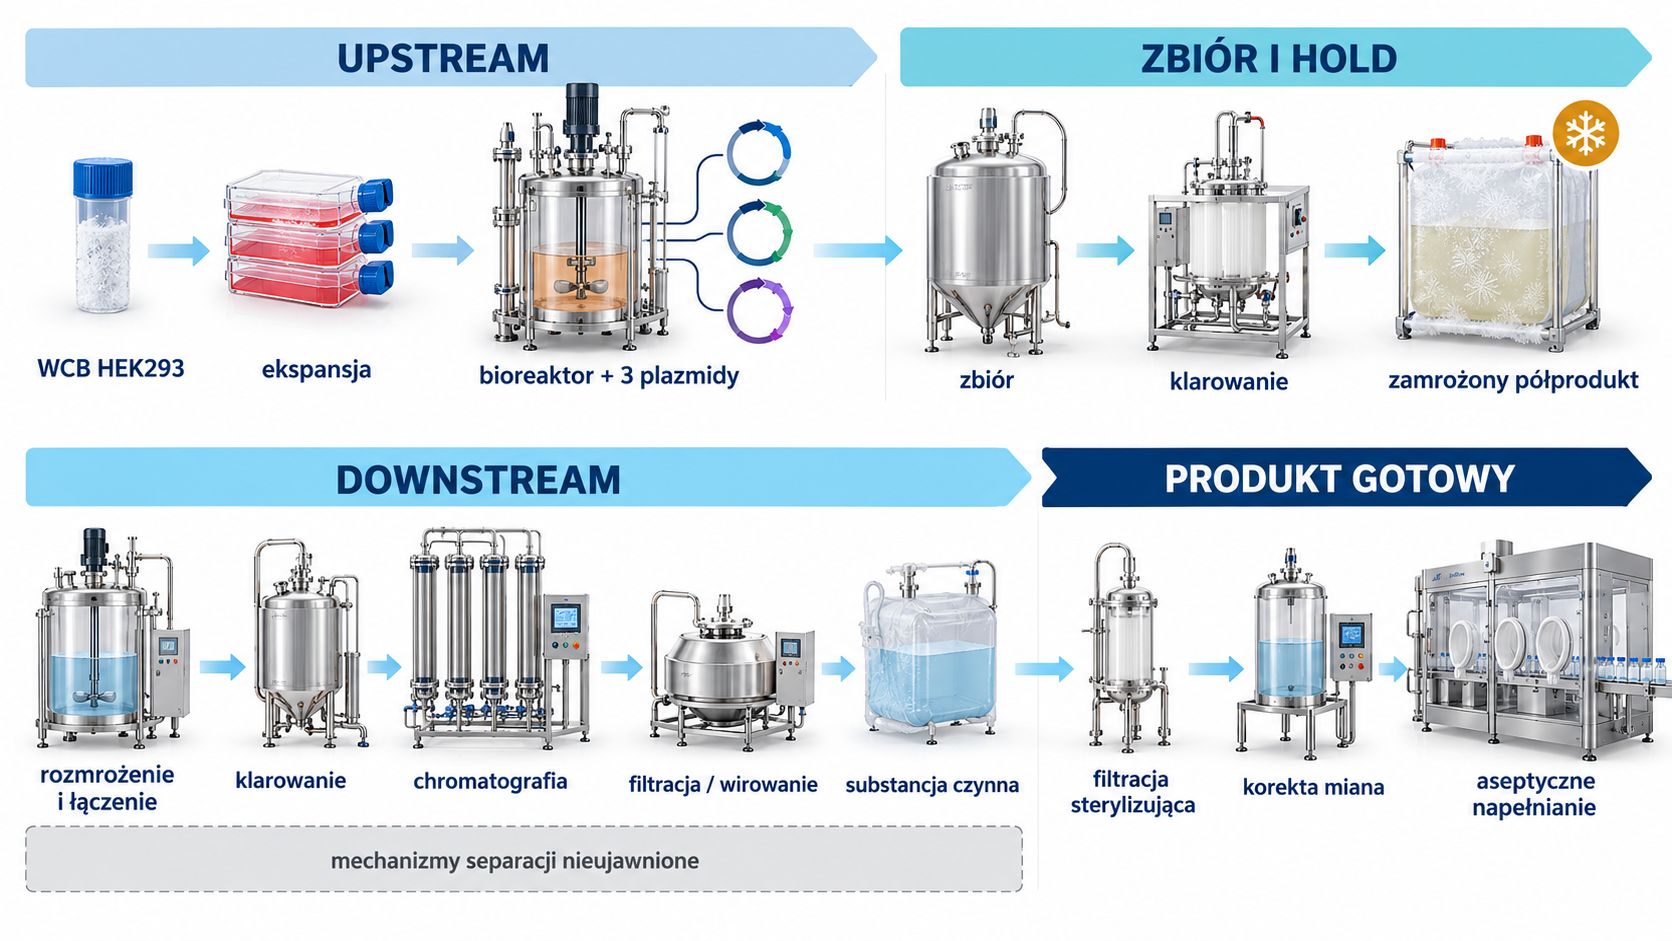
Raport nie nazywa publicznie sposobu uwolnienia cząstek, rodzaju chromatografii ani mechanizmu rozdzielania kapsydów. Z tego powodu liza, nukleaza, chromatografia powinowactwa, chromatografia anionowymienna i filtracja styczna nie mogą być przedstawiane jako pewne elementy aktualnego procesu. Są natomiast użyteczne do wyjaśnienia typowych ryzyk rAAV, jeśli zostaną jednoznacznie opisane jako wiedza platformowa.
Komórki HEK293 i system banków
Proces B wprowadził główny bank komórek (master cell bank, MCB) i trzy robocze banki komórek (working cell bank, WCB) HEK293 wytworzone zgodnie z GMP. Bank wyznacza tożsamość substratu biologicznego, historię pasaży i granicę wieku komórek używanych w produkcji. Kontrola obejmuje co najmniej tożsamość, czystość mikrobiologiczną, mykoplazmy, wirusy i stabilność właściwości istotnych dla procesu.
Publiczna ocena EMA opisuje badania banków zgodne z ICH Q5A oraz testy komórek na końcu okresu produkcyjnego. W bankach odnotowano niski sygnał w bardzo czułym teście aktywności odwrotnej transkryptazy PERT; regulator zażądał wyjaśnienia strategii i zobowiązania do badania zakaźności przy analogicznym wyniku dla następnego MCB. To dobry przykład, że dodatni sygnał metody przesiewowej nie jest automatycznie dowodem obecności zakaźnego wirusa, ale wymaga zrozumienia pochodzenia sygnału, czułości i metody potwierdzającej.
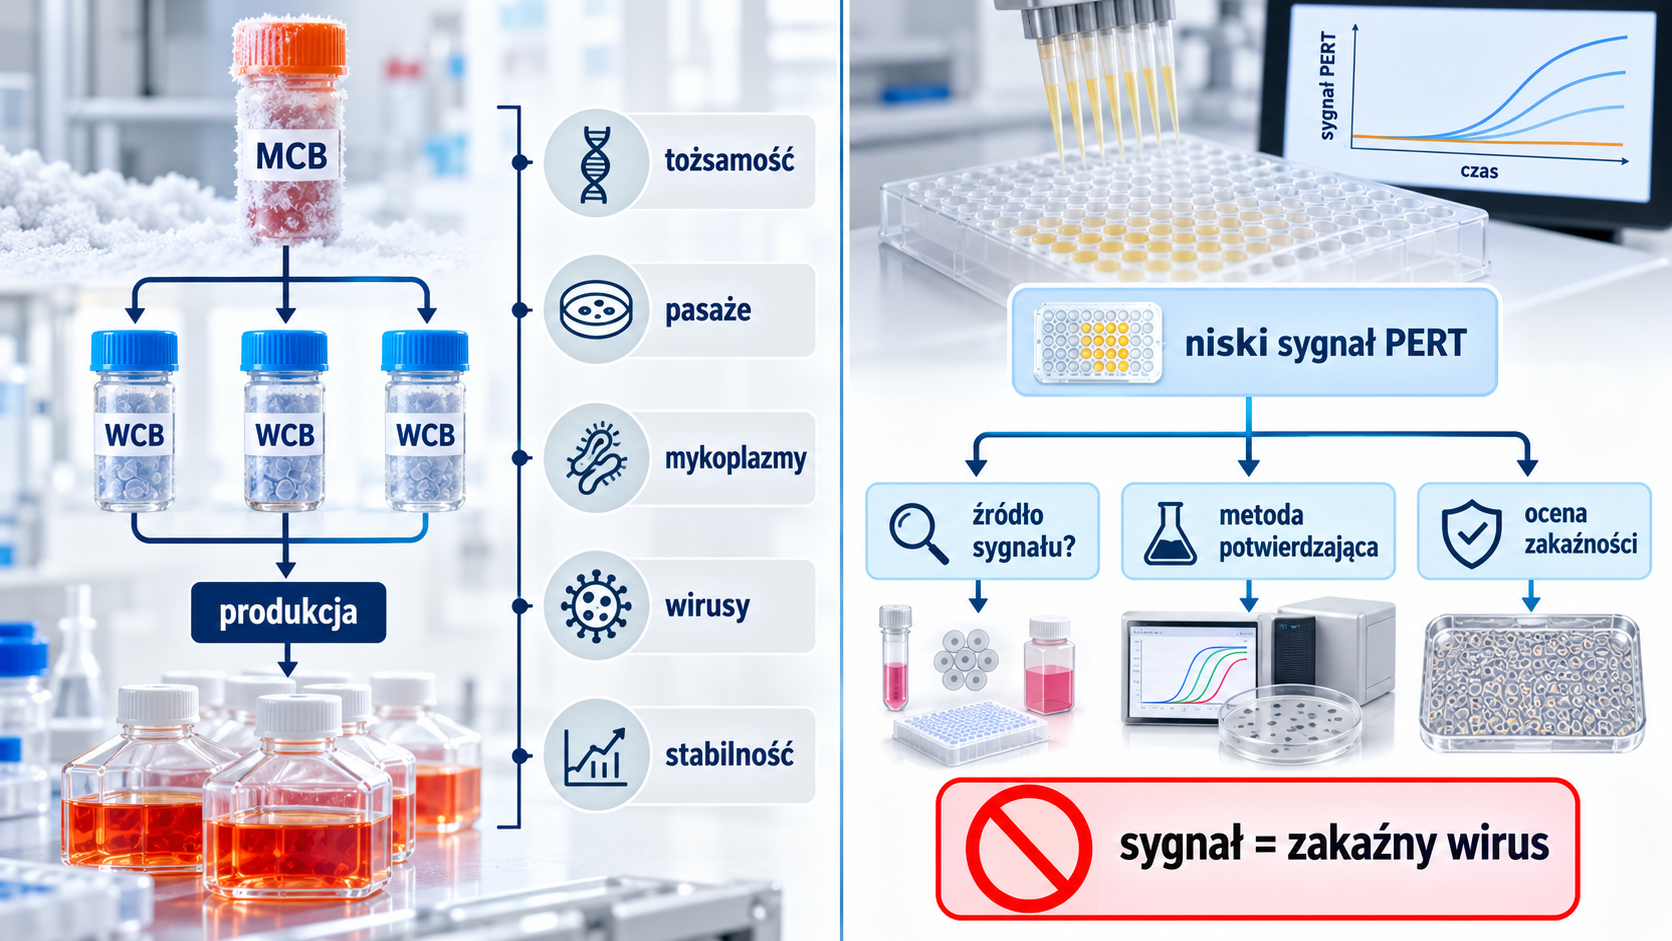
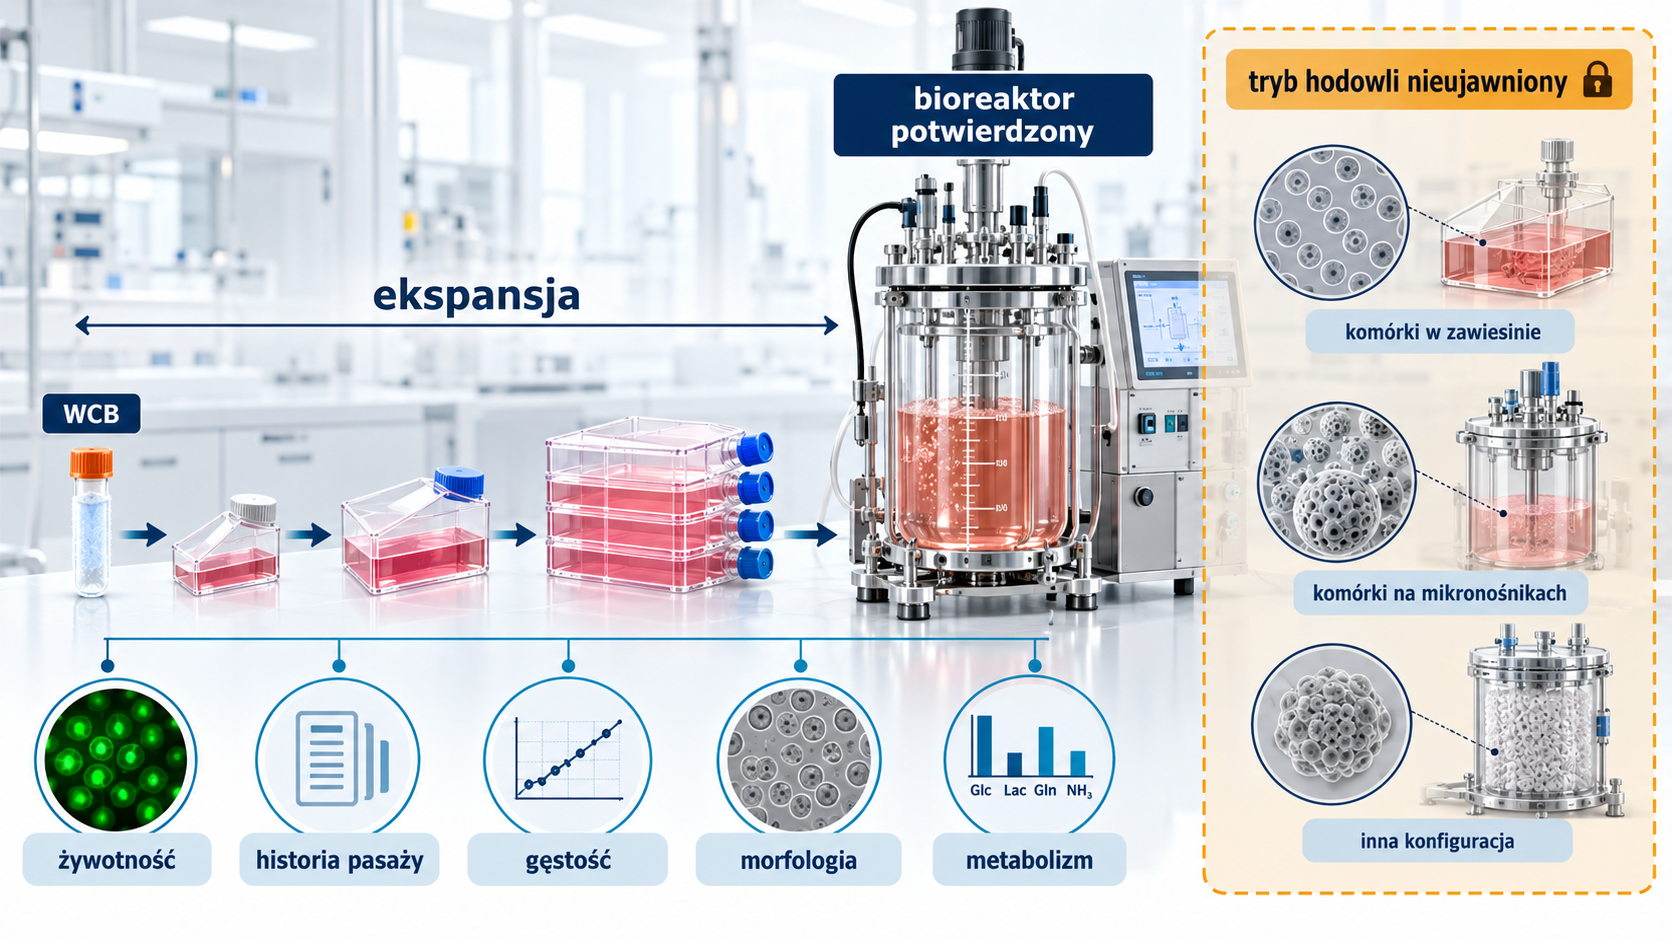
Rozmrożenie pojedynczej fiolki WCB rozpoczyna łańcuch ekspansji. Kryteria przejścia między etapami powinny obejmować więcej niż liczbę komórek: żywotność, historię pasaży, gęstość, morfologię, agregację i wybrane wskaźniki metabolizmu. Wpływ banku i ekspansji na proces rozwija artykuł Bank komórek lub szczepu a powtarzalność kampanii.
Nie należy dopowiadać na podstawie samego użycia bioreaktora, czy komórki są prowadzone w pełnej zawiesinie, na mikronośnikach, czy w innym układzie. Publiczny raport potwierdza bioreaktor i zmianę skali względem wcześniejszego procesu, ale nie ujawnia wszystkich cech trybu hodowli komercyjnej.
Trzy plazmidy jako krytyczne materiały wyjściowe
System produkcyjny rozdziela potrzebne funkcje między trzy rekombinowane plazmidy.
| Plazmid | Ujawniona funkcja | Ryzyko jakościowe |
|---|---|---|
| pSMN | genom terapeutyczny ograniczony ITR | rearanżacja ITR, skrócenie kasety, niewłaściwa sekwencja, pozostałości bakteryjne |
| pAAV2/9 | geny rep2 i dzikiego typu cap9 |
nieprawidłowa ekspresja białek kapsydu, rekombinacja, współpakowanie sekwencji rep lub cap |
| pHELP | funkcje pomocnicze adenowirusa | współpakowanie sekwencji pomocniczych i ryzyko pozostałości DNA |
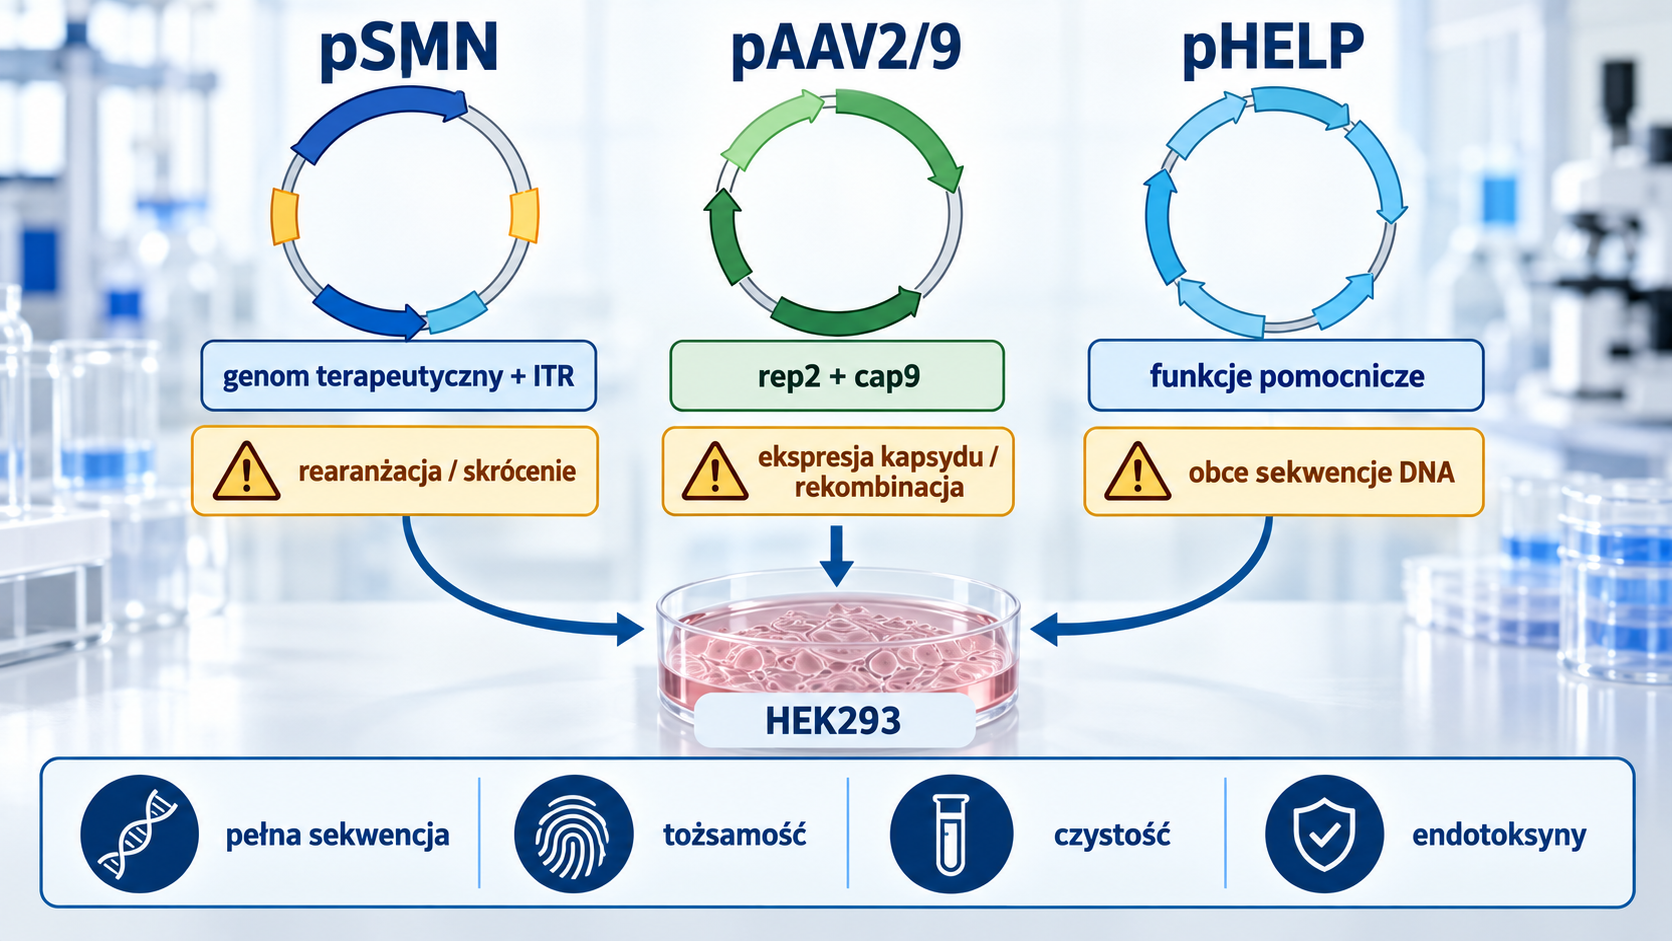
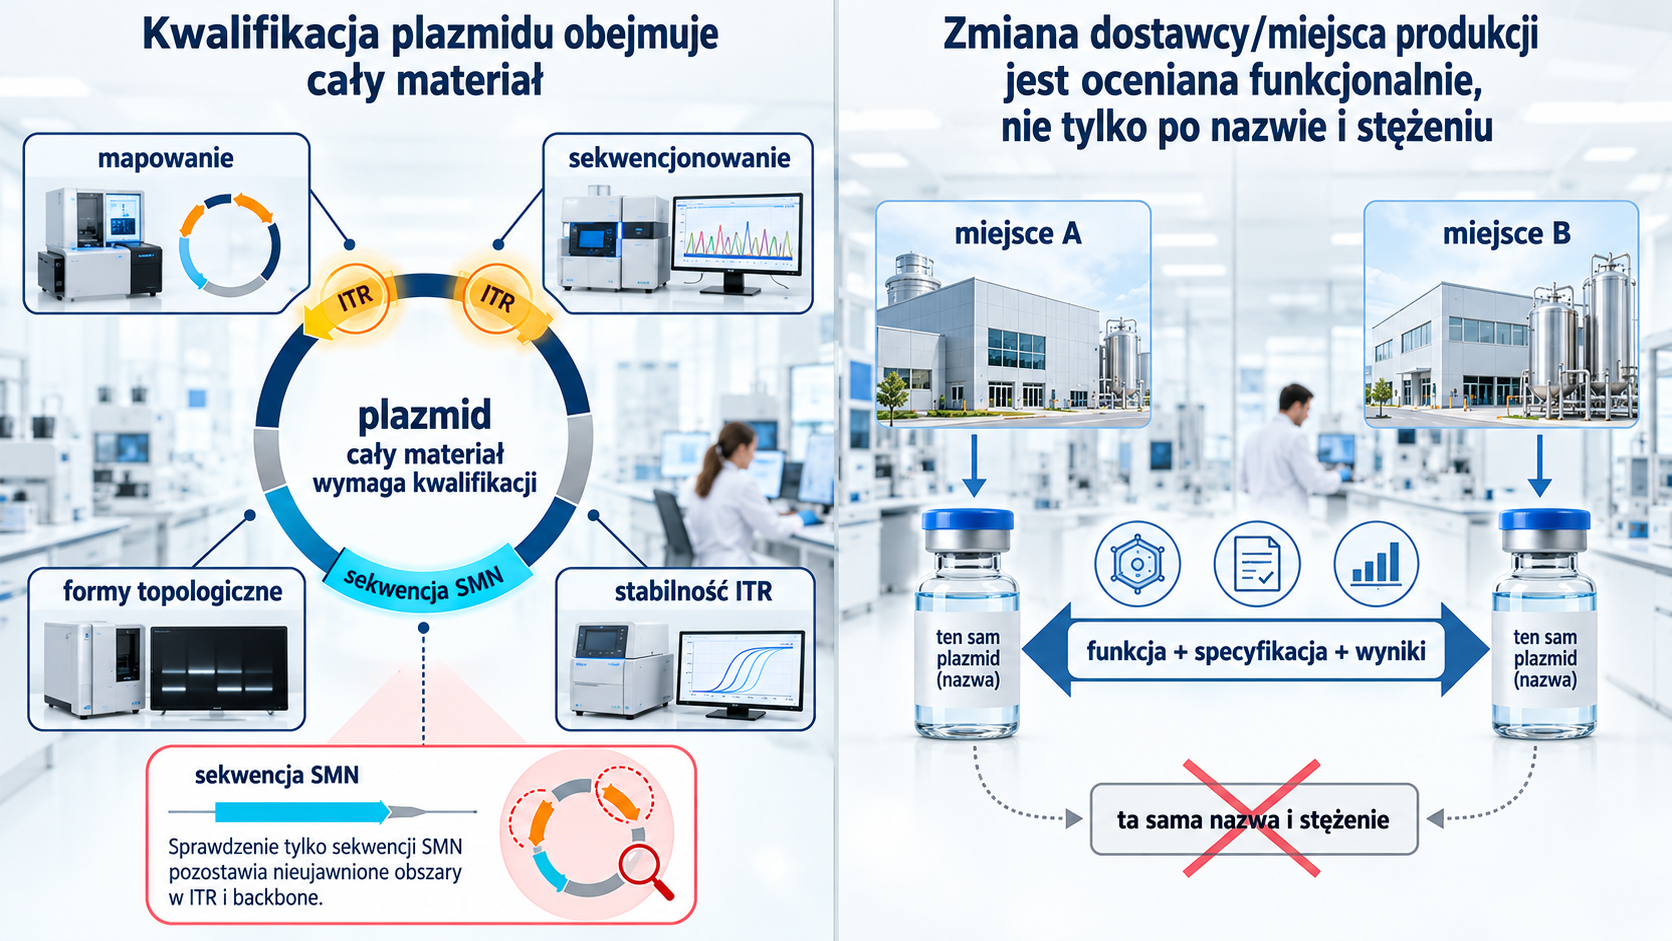
Mapy plazmidów, pochodzenie, miejsca wytwarzania i specyfikacje były oceniane przez regulatora. Plazmid nie jest zwykłym odczynnikiem laboratoryjnym. Jego pełna sekwencja, tożsamość, czystość, udział form topologicznych, endotoksyny, pozostałe DNA, RNA i białka bakteryjne mogą wpływać na transfekcję i późniejszy profil zanieczyszczeń.
Regiony ITR są szczególnie podatne na rearanżacje podczas namnażania w bakteriach. Potwierdzenie sekwencji kodującej SMN nie wystarcza, jeżeli nie ocenia się elementów potrzebnych do replikacji i pakowania kasety. Strategia analityczna powinna łączyć mapowanie, metody sekwencyjne i kontrolę stabilności plazmidu w całym okresie wytwarzania.
EMA odnotowała różnice w testach lub kryteriach akceptacji plazmidów z dwóch miejsc produkcyjnych i uznała przedstawione uzasadnienie. Jest to konkretny przykład oceny zmiany dostawcy według funkcji materiału, a nie wyłącznie według tej samej nazwy i deklarowanego stężenia.
Kotransfekcja i produkcja w bioreaktorze
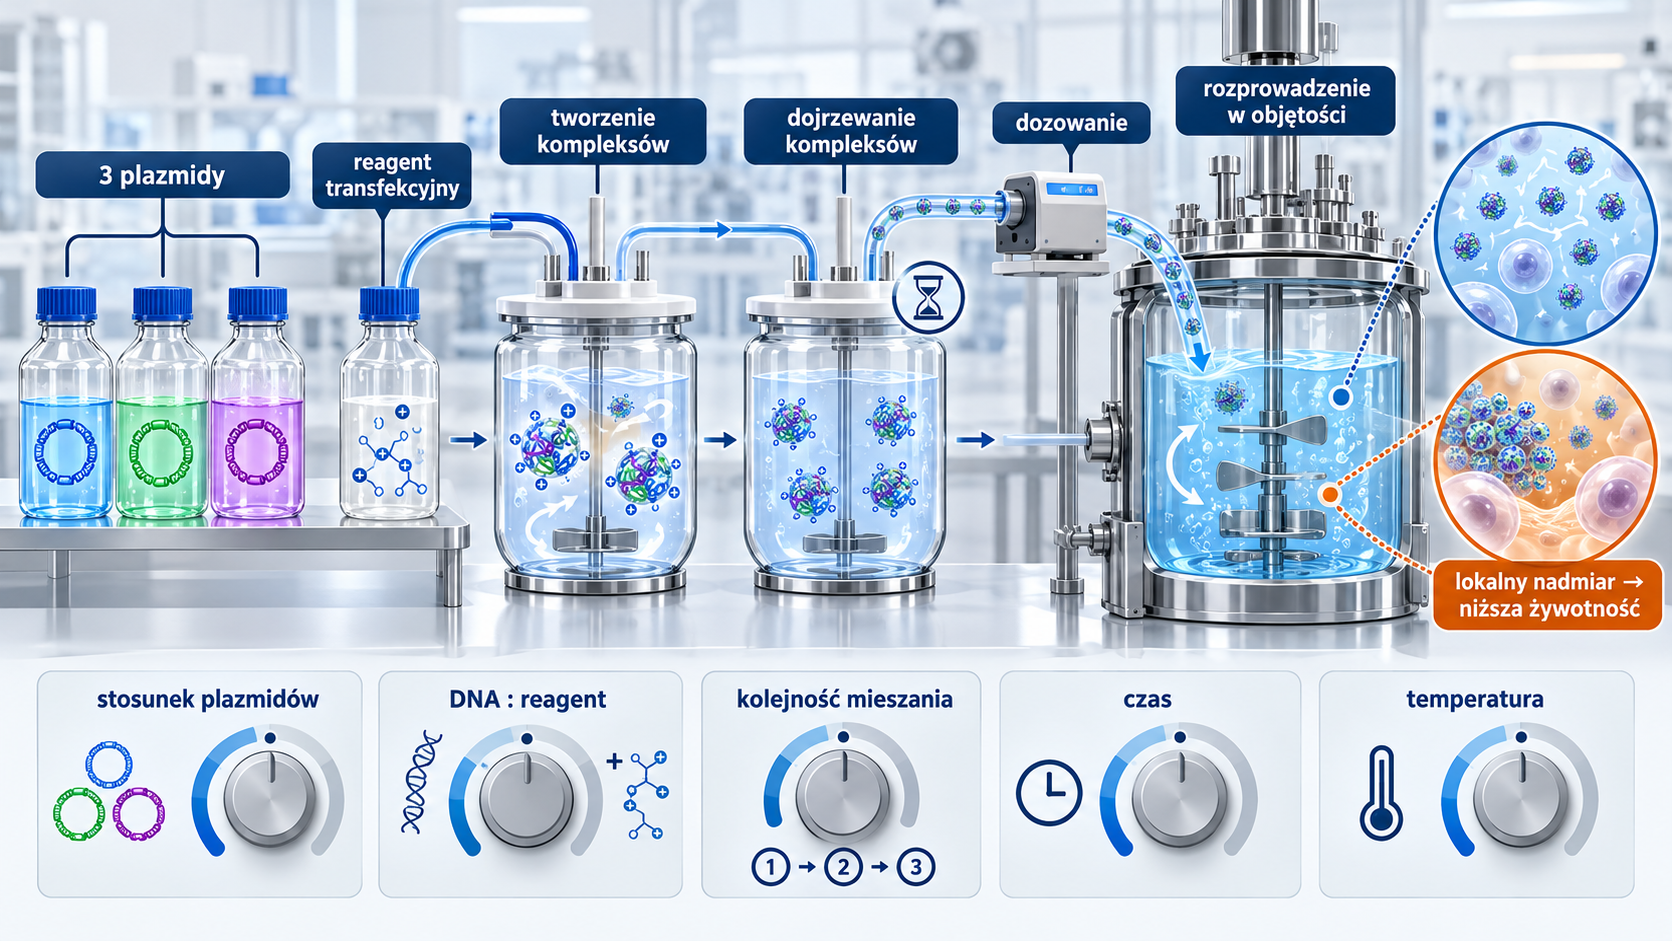
Kotransfekcja ma doprowadzić trzy plazmidy do wystarczającej liczby komórek w odpowiednim stosunku. Z punktu widzenia inżynierii nie jest to pojedyncze „dodanie DNA”, lecz sekwencja przygotowania kompleksów, ich dojrzewania, transportu i rozprowadzenia w bioreaktorze. Istotne mogą być stężenie DNA, stosunek plazmidów, stosunek DNA do reagenta, kolejność mieszania, czas tworzenia kompleksu, temperatura i czas dozowania.
Publiczny EPAR potwierdza transfekcję potrójnym roztworem DNA, ale nie ujawnia wartości tych parametrów. Ich omówienie należy zatem traktować jako wiedzę platformową. W większej skali różnica kilku minut między początkiem a końcem dozowania może tworzyć różne historie ekspozycji, a lokalny nadmiar kompleksu może obniżać żywotność. Kryterium jednorodności powinno być związane z jakością zbioru, nie tylko z mechanicznym potwierdzeniem wykonania dodania.
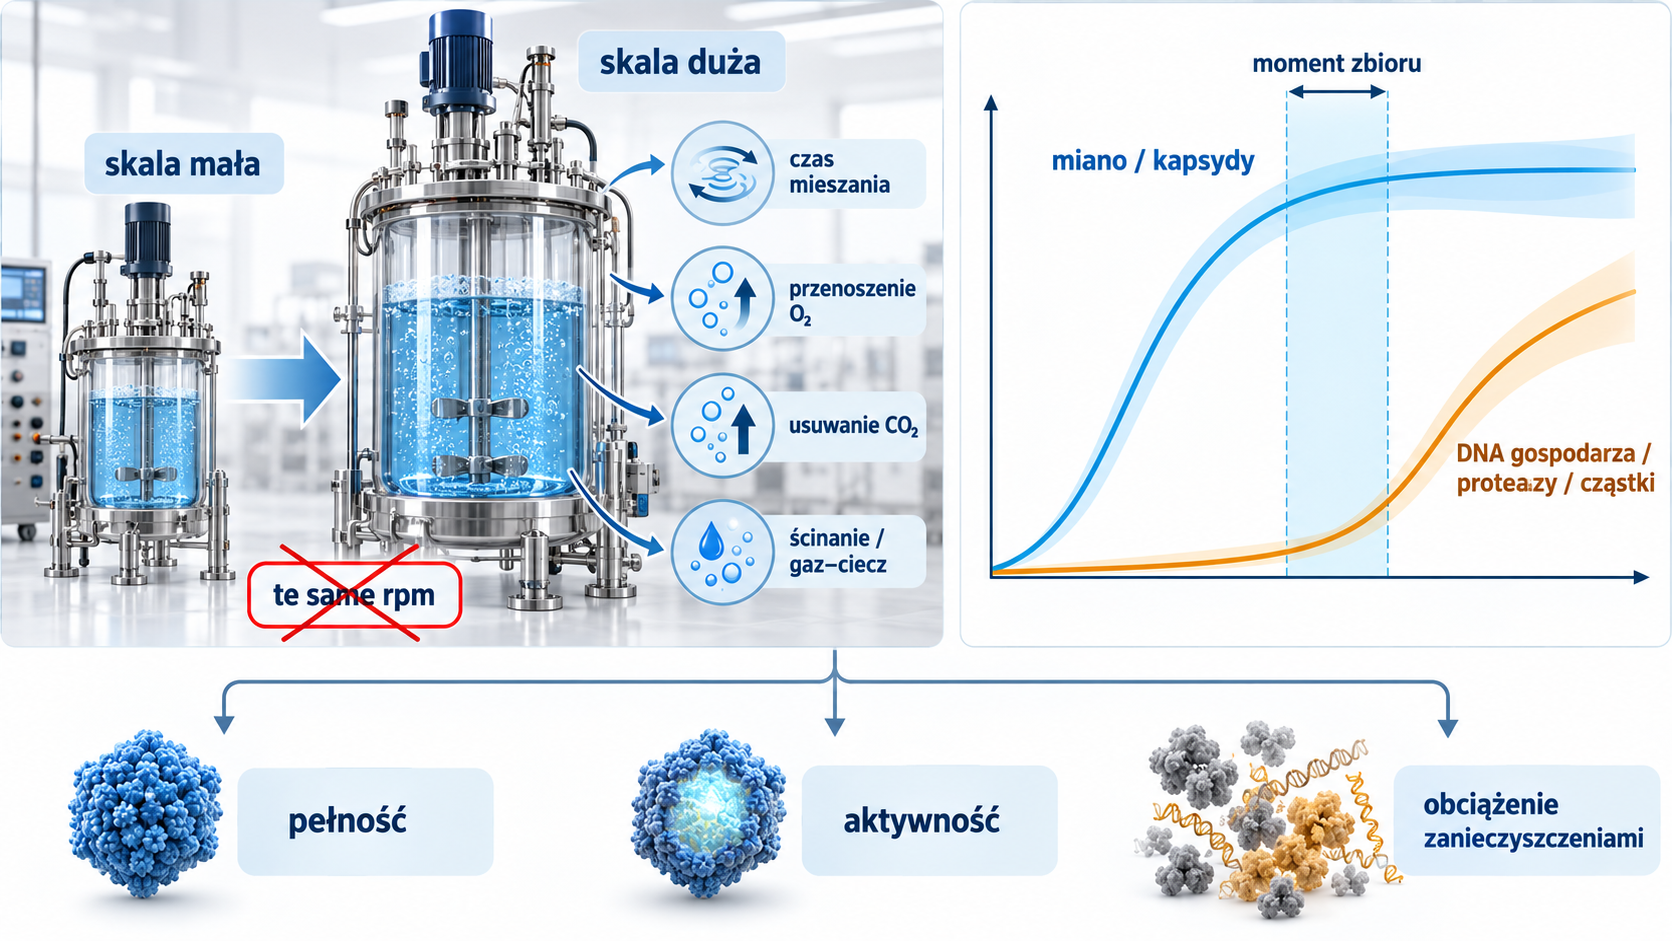
Po transfekcji powstają białka kapsydu i kopie genomu przeznaczone do pakowania. Moment zbioru równoważy narastanie miana z pogorszeniem stanu komórek i wzrostem obciążenia zanieczyszczeniami. Późny zbiór może zwiększać uwalnianie DNA gospodarza, proteaz i cząstek komórkowych, nawet jeżeli całkowity wynik qPCR nadal rośnie.
Skalowanie bioreaktora nie polega na zachowaniu tej samej liczby obrotów. Zmieniają się czas mieszania, przenoszenie tlenu, usuwanie CO₂, ścinanie i kontakt z granicą gaz–ciecz. Jednocześnie nie każdy klasyczny parametr hodowli białka rekombinowanego musi być krytyczny dla rAAV w taki sam sposób. Model procesu powinien wiązać stan komórki z mianem genomowym, liczbą kapsydów, pełnością i aktywnością produktu. Ogólną logikę opisuje Skalowanie bioprocesu i bioreaktora.
Zbiór, klarowanie i zamrożony produkt pośredni
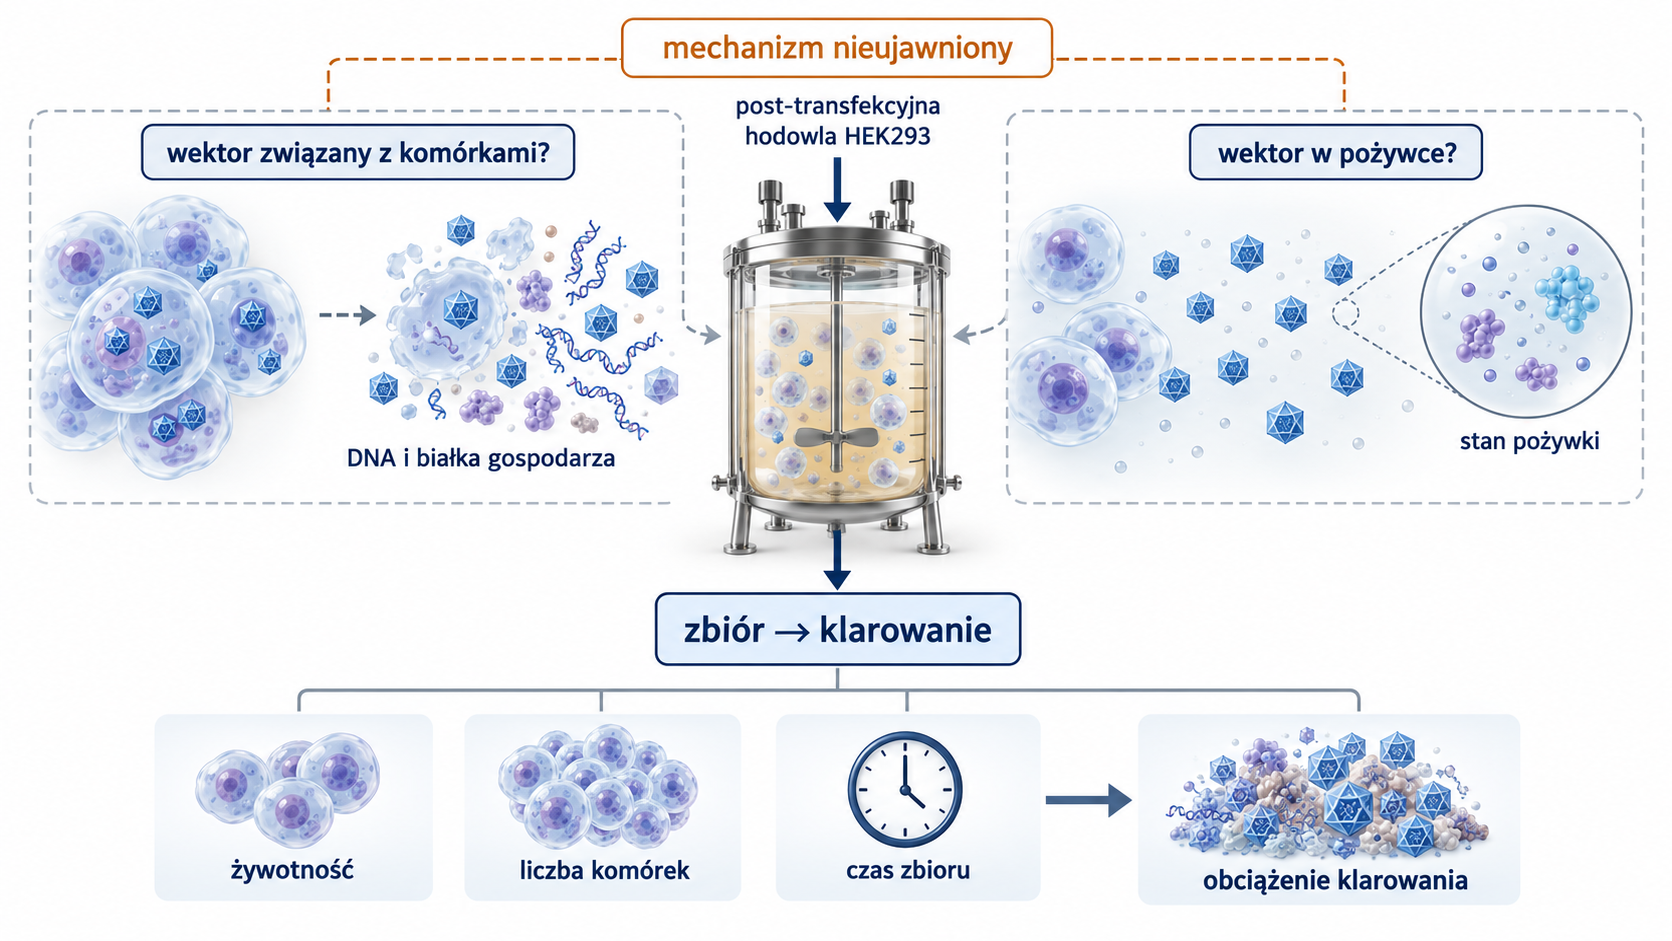
EMA wymienia zbiór bioreaktora, klarowanie i wytworzenie zamrażanego produktu pośredniego. Publiczny dokument nie opisuje jednoznacznie, czy i jak w aktualnym procesie przeprowadza się lizę ani czy dodawana jest nukleaza. Nie należy więc budować opisu Zolgensmy wokół konkretnego mechanizmu uwalniania wektora bez dodatkowego źródła produktowego.
Wiedza platformowa pozwala jednak wskazać pytania, które muszą zostać rozwiązane niezależnie od poufnej realizacji. Jeżeli wektor jest odzyskiwany z komórek, uwolnieniu cząstek towarzyszą białka, lipidy i długie DNA gospodarza. Jeżeli znaczna część wektora znajduje się poza komórkami, istotne są czas zbioru, stan pożywki i rozdzielenie frakcji. W obu wariantach zmienność żywotności i liczby komórek zmienia obciążenie klarowania.
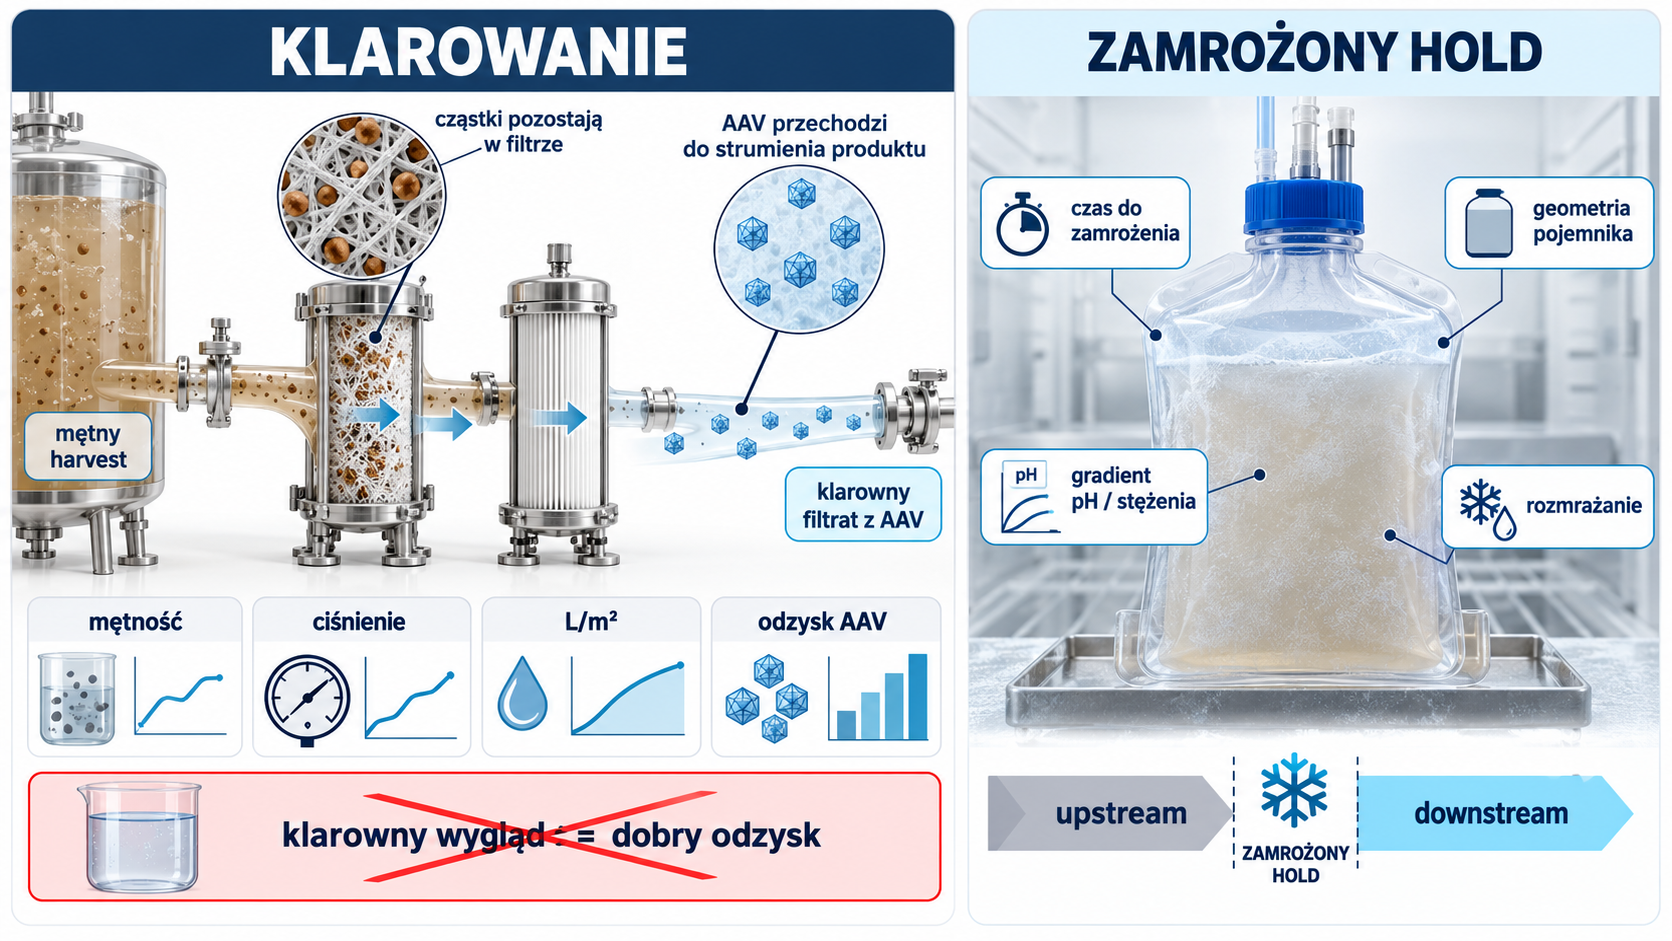
Klarowanie musi ograniczyć cząstki stałe bez nadmiernej adsorpcji AAV. Mętność wyjścia, ciśnienie, objętość przefiltrowana na powierzchnię i odzysk wektora opisują różne aspekty operacji. Sam klarowny wygląd nie dowodzi dobrego odzysku ani braku drobnych cząstek. Mechanizmy filtracji omawia artykuł Filtracja powierzchniowa i wgłębna.
Zamrożenie produktu pośredniego tworzy celowy punkt zatrzymania procesu. Ułatwia harmonogram i rozdziela część hodowlaną od oczyszczania, ale wprowadza ryzyko zmian stężenia w niezamarzniętej fazie, gradientów pH, uszkodzenia pojemnika i niejednorodnego rozmrażania. Czas do zamrożenia, geometria pojemnika i procedura rozmrażania są częścią operacji, nawet jeśli ich wartości nie są publiczne.
Oczyszczanie: co wiadomo, a czego nie ujawniono
Publiczny raport opisuje rozmrożenie i łączenie produktu pośredniego, klarowanie, etap chromatograficzny, filtracje, wirowania i napełnianie substancji czynnej. Nie ujawnia rodzaju złoża, liczby kolumn ani tego, który etap odpowiada za ograniczenie pustych kapsydów. Dlatego artykuł nie może nazywać chromatografii powinowactwa lub anionowymiennej elementem procesu Zolgensmy bez zastrzeżenia.
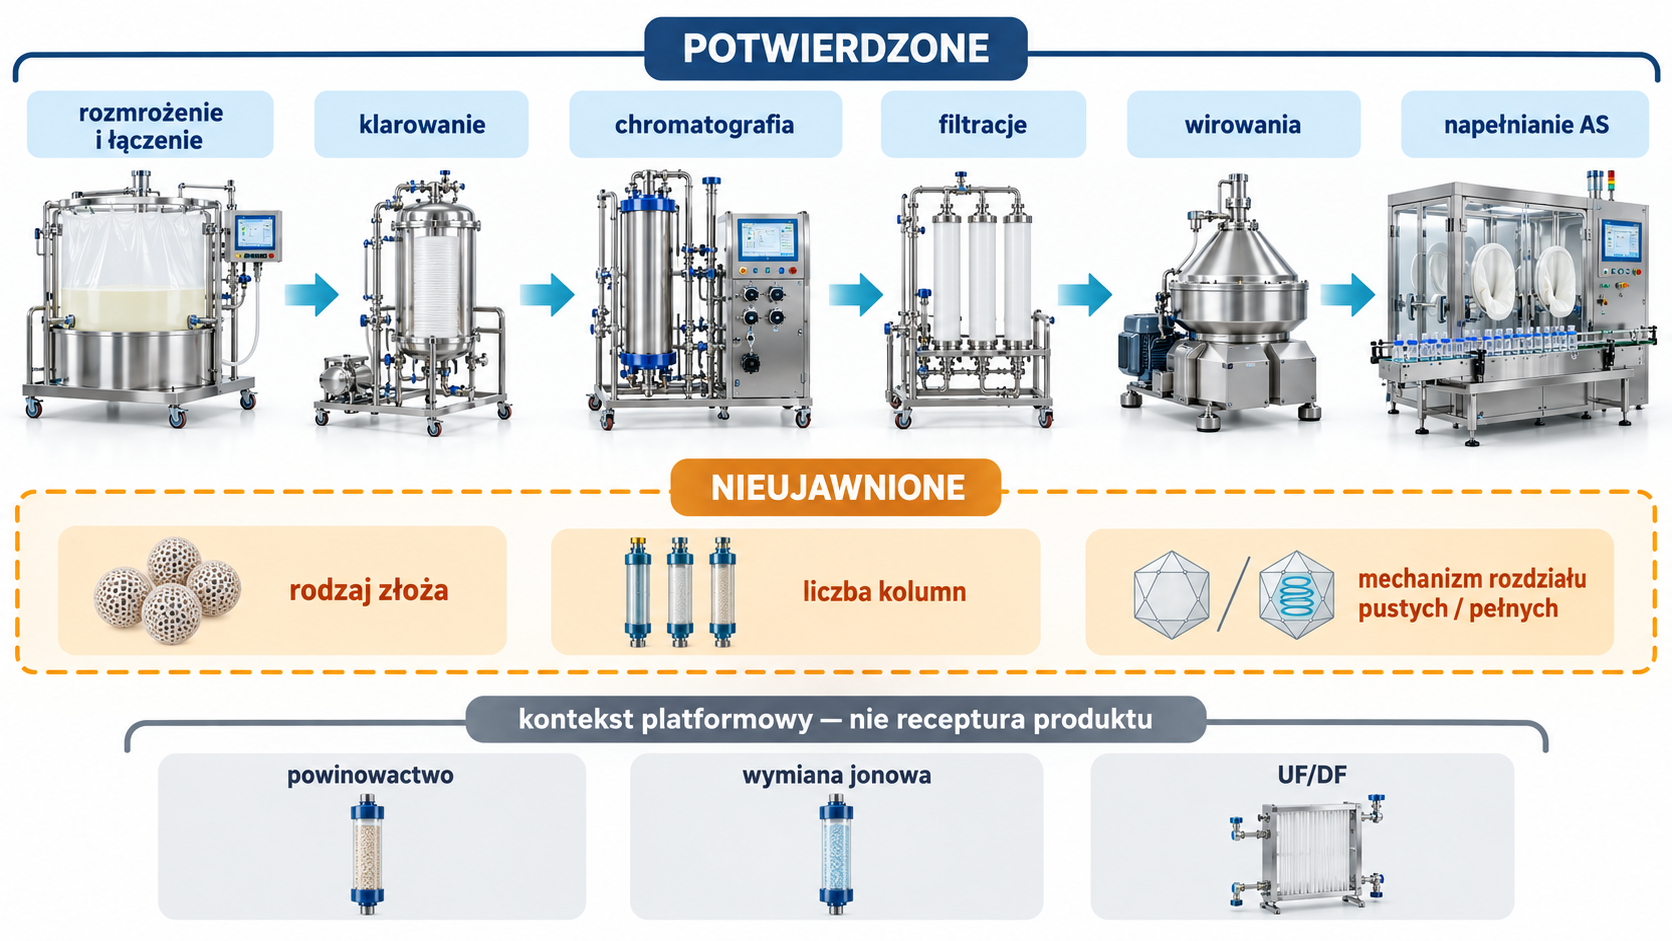
W platformowym procesie rAAV chromatografia powinowactwa do kapsydu może służyć jako wychwyt, a rozdział jonowymienny może wykorzystywać niewielką różnicę ładunku między pustymi i zawierającymi DNA kapsydami. Ultrafiltracja i diafiltracja mogą zatężać produkt oraz wymieniać bufor. Są to wiarygodne rozwiązania branżowe, opisane szerzej w artykułach Chromatografia procesowa, Chromatografia jonowymienna i Filtracja membranowa i TFF, lecz tutaj pełnią rolę kontekstu technologicznego.
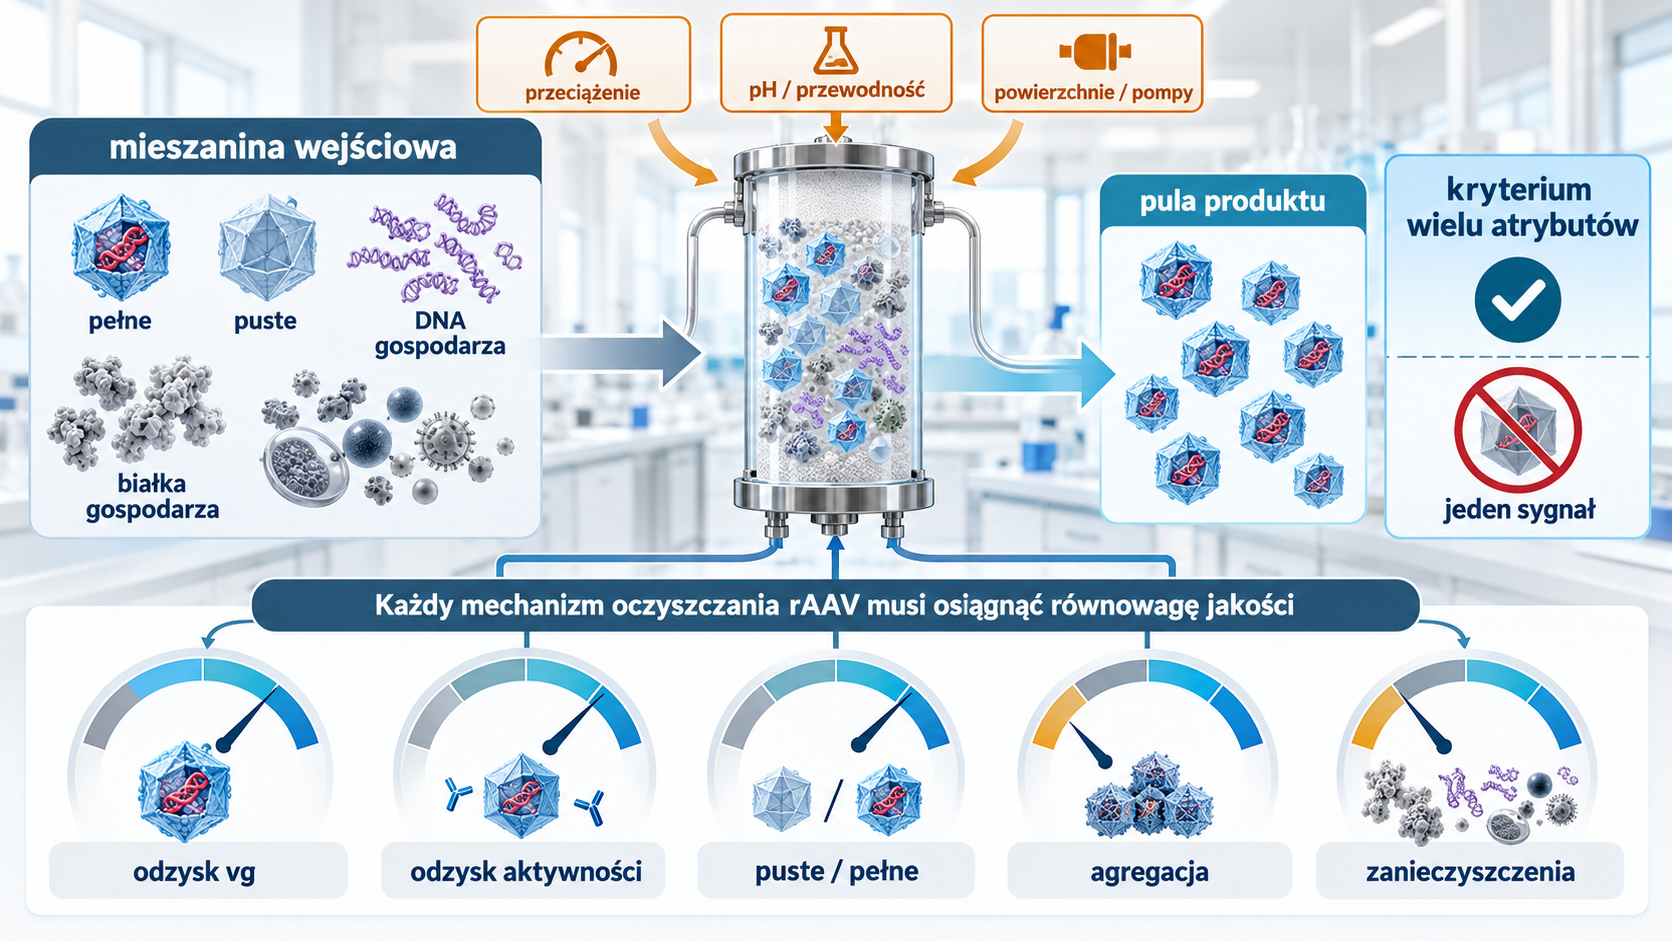
Najważniejsze pytania niezależne od konkretnej technologii to:
- czy etap odrzuca DNA i białka gospodarza, pozostałości plazmidów oraz niepożądane kapsydy;
- czy odzysk liczony jako vg odpowiada odzyskowi aktywności biologicznej;
- czy przeciążenie zmienia selektywność wobec pustych i pełnych cząstek;
- czy powierzchnie, pompy, niskie pH lub wysokie stężenie zwiększają agregację;
- czy łączenie frakcji ma kryterium oparte na kilku atrybutach, a nie pojedynczym sygnale;
- czy metoda pobierania i przygotowania próbki zachowuje rzeczywisty rozkład cząstek.
EMA poinformowała, że proces substancji czynnej nie dopuszczał ponownego przetwarzania. Ten produktowy fakt powinien mieć pierwszeństwo przed ogólną obserwacją, że niektóre procesy biologiczne opracowują wcześniej określone drogi ponownego przetwarzania.
3. Substancja czynna, formulacja i produkt gotowy
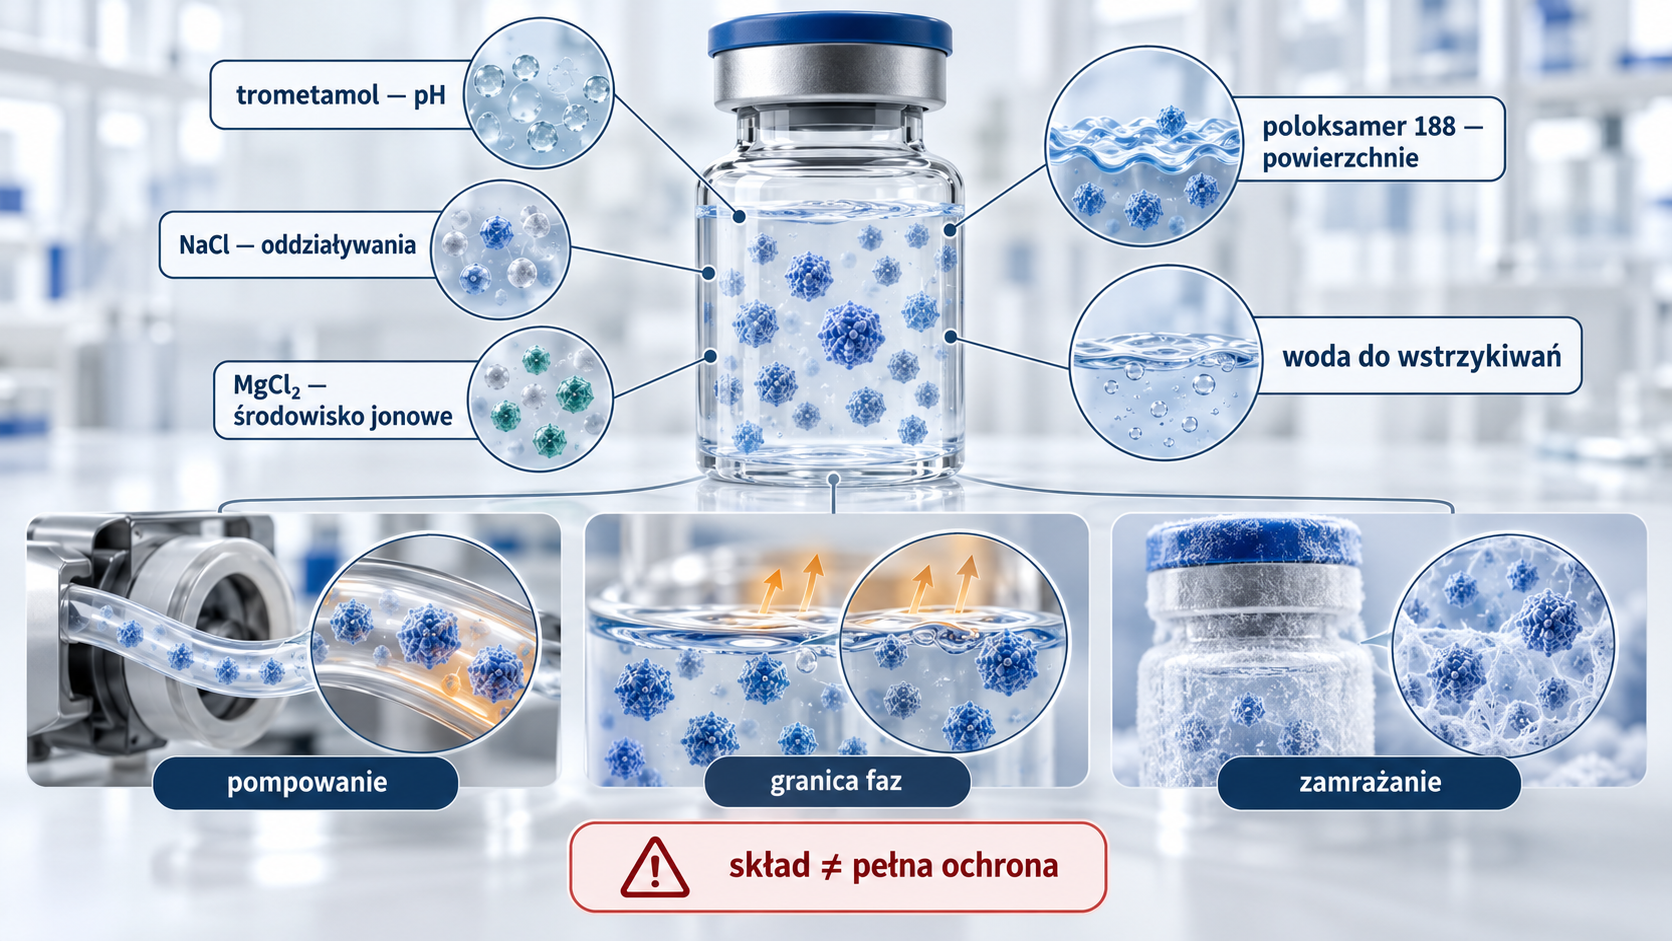
Substancja czynna i produkt gotowy wykorzystują tę samą matrycę substancji pomocniczych, co upraszcza korektę stężenia i ogranicza gwałtowne zmiany środowiska kapsydu. Aktualna informacja EMA wymienia trometamol, chlorek magnezu, chlorek sodu, poloksamer 188, kwas solny do korekty pH i wodę do wstrzykiwań. Publiczna ocena FDA z czasu rejestracji podawała 20 mM Tris przy pH 8,0, 1 mM MgCl₂, 200 mM NaCl i 0,005% poloksameru 188. Są to dane publiczne z konkretnego etapu cyklu życia, a nie zastępstwo aktualnej specyfikacji producenta.
Poloksamer ogranicza straty na granicach faz i powierzchniach, ale jego obecność nie eliminuje wpływu mieszania, pompowania i zamrażania. Sól i pH wpływają na oddziaływania między kapsydami oraz z materiałami układu. Chlorek magnezu może stabilizować określone oddziaływania, lecz pełna funkcja formulacji jest oceniana doświadczalnie w docelowym stężeniu i pojemniku.
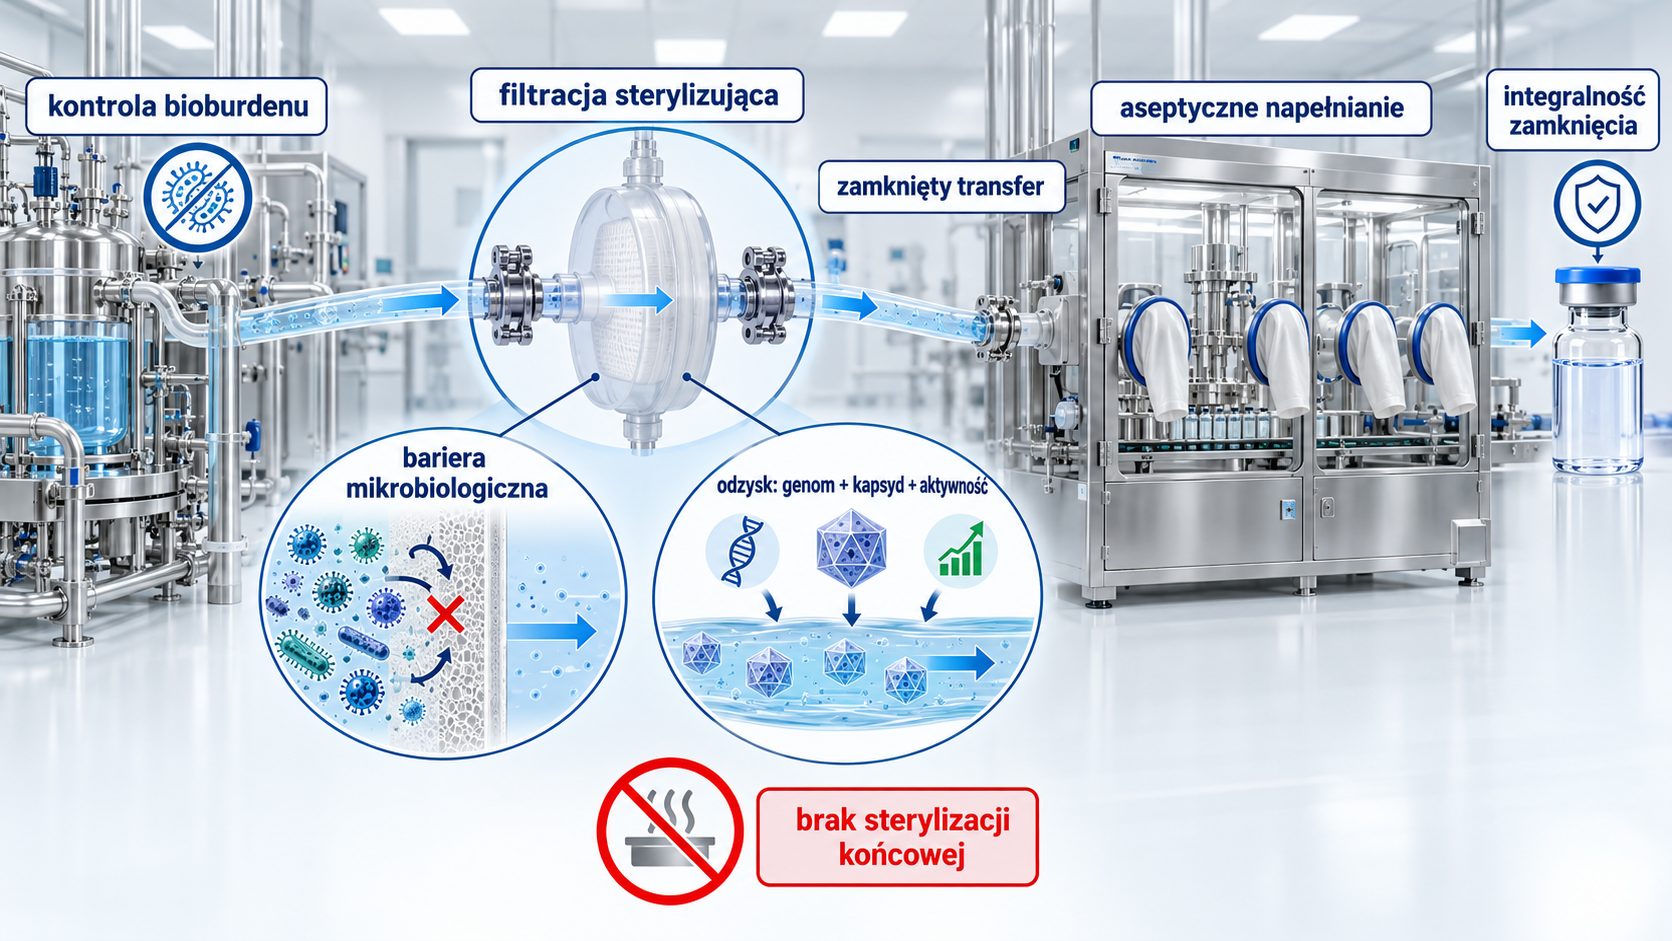
W procesie produktu gotowego substancja czynna jest rozmrażana i łączona, sterylnie filtrowana oraz doprowadzana do docelowego miana. Następnie produkt jest aseptycznie napełniany do fiolek, kontrolowany wzrokowo, etykietowany i pakowany. EMA uznała wszystkie operacje wytwarzania produktu gotowego za krytyczne. Panel zwolnieniowy obejmuje wygląd, pH, osmolalność, miano, zanieczyszczenia, aktywność biologiczną, cząstki oraz atrybuty mikrobiologiczne.
Klasyczna sterylizacja końcowa zniszczyłaby lub istotnie zmieniła produkt biologiczny, dlatego barierę stanowią kontrola obciążenia mikrobiologicznego, filtracja sterylizująca i dalsze operacje aseptyczne. Filtr musi być zwalidowany jednocześnie jako bariera mikrobiologiczna i operacja zachowująca rAAV. Zasady prowadzenia takich operacji rozwija artykuł Produkty sterylne i fill-finish.
4. Krytyczne atrybuty jakości i analityka
Atrybuty jakości i miejsca ich powstawania
Krytyczny atrybut jakości (critical quality attribute, CQA) powinien być powiązany z ryzykiem dla tożsamości, bezpieczeństwa, dawki lub skuteczności. W rAAV ten sam wynik może mieć kilka źródeł, dlatego ważna jest lokalizacja momentu, w którym odchylenie po raz pierwszy staje się widoczne.
| CQA lub grupa atrybutów | Możliwe źródło zmienności | Przykładowe podejście analityczne | Najbardziej informacyjny punkt procesu |
|---|---|---|---|
| Tożsamość genomu | plazmid pSMN, rearanżacja ITR, współpakowanie DNA | PCR kilku loci, mapa, analiza długości, sekwencjonowanie | plazmid, zbiór, AS i FP |
| Miano genomowe | wydajność transfekcji, pakowanie, odzysk, degradacja | qPCR lub cyfrowy PCR po kontrolowanym przygotowaniu próbki | zbiór, kolejne pule, AS i FP |
| Liczba i tożsamość kapsydów | ekspresja cap9, składanie, straty powierzchniowe |
test immunochemiczny, metody białkowe | zbiór, chromatografia, AS |
| Proporcja VP1:VP2:VP3 | ekspresja i składanie kapsydu | elektroforeza, chromatografia białkowa, spektrometria mas | charakterystyka AS i FP |
| Pełne, częściowe i puste kapsydy | stosunek plazmidów, stan komórek, pakowanie, selektywność oczyszczania | AUC, metody masowe, obrazowanie, chromatografia | przed i po etapie rozdzielającym, AS |
| Integralność kapsydu i agregaty | pH, utlenienie, pompy, filtracja, zatężanie, zamrażanie | AUC, SEC, rozpraszanie światła, metody masowe i cząstkowe | po operacjach stresujących i w stabilności |
| Aktywność biologiczna | kapsyd, integralność genomu, transdukcja, ekspresja SMN | test komórkowy ekspresji lub funkcji, metody powiązane | AS, FP i stabilność |
| rcAAV | projekt plazmidów, rekombinacja, proces komórkowy | test amplifikacji biologicznej i detekcji | AS i reprezentatywne etapy procesu |
| DNA gospodarza i plazmidów | stan komórek, uwolnienie DNA, skuteczność oczyszczania | ilościowy PCR dla swoistych sekwencji, analiza długości | zbiór, po oczyszczaniu, AS |
| Białka gospodarza | stan i liza komórek, selektywność oczyszczania | odpowiednio pokrywający test immunochemiczny i metody ortogonalne | po oczyszczaniu i AS |
| Jałowość, mykoplazmy, endotoksyny | surowce, długi proces biologiczny, operacje otwarte | metody farmakopealne i zwalidowane metody szybkie | materiały, proces i FP |
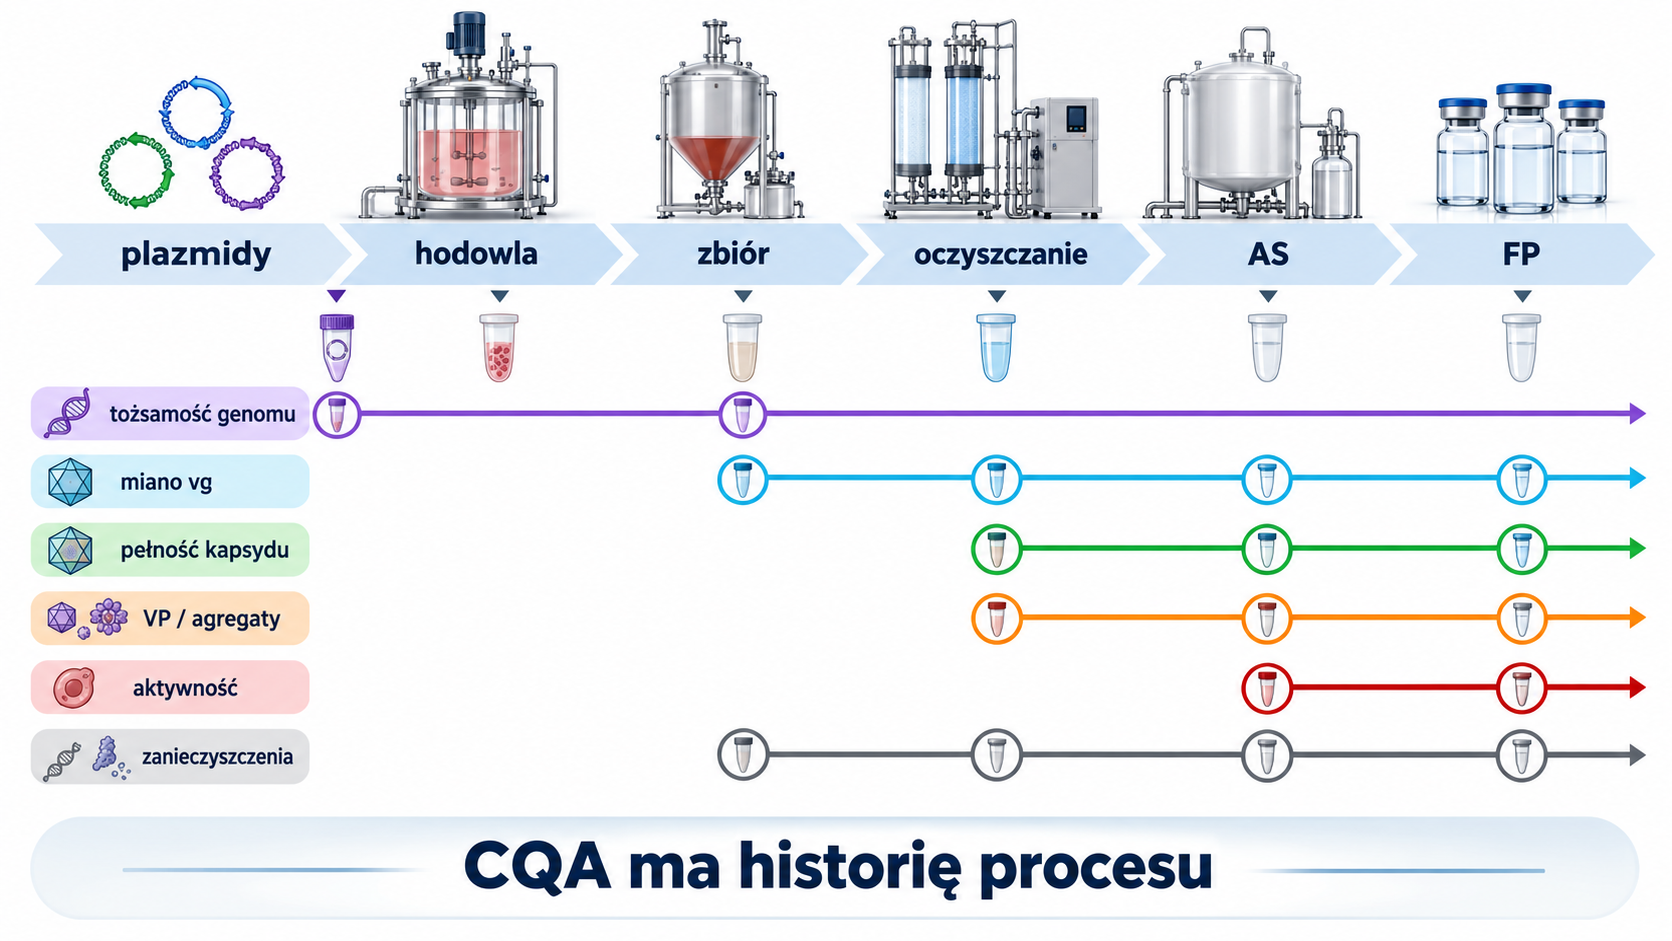
Tabela nie oznacza, że każda wymieniona metoda jest zarejestrowanym testem zwalniającym Zolgensmę. Część służy rozszerzonej charakterystyce, porównywalności albo badaniom mechanizmu. Specyfikacja rutynowa i panel charakterystyki mają inne zadania.
Miano genomowe nie jest liczbą funkcjonalnych cząstek
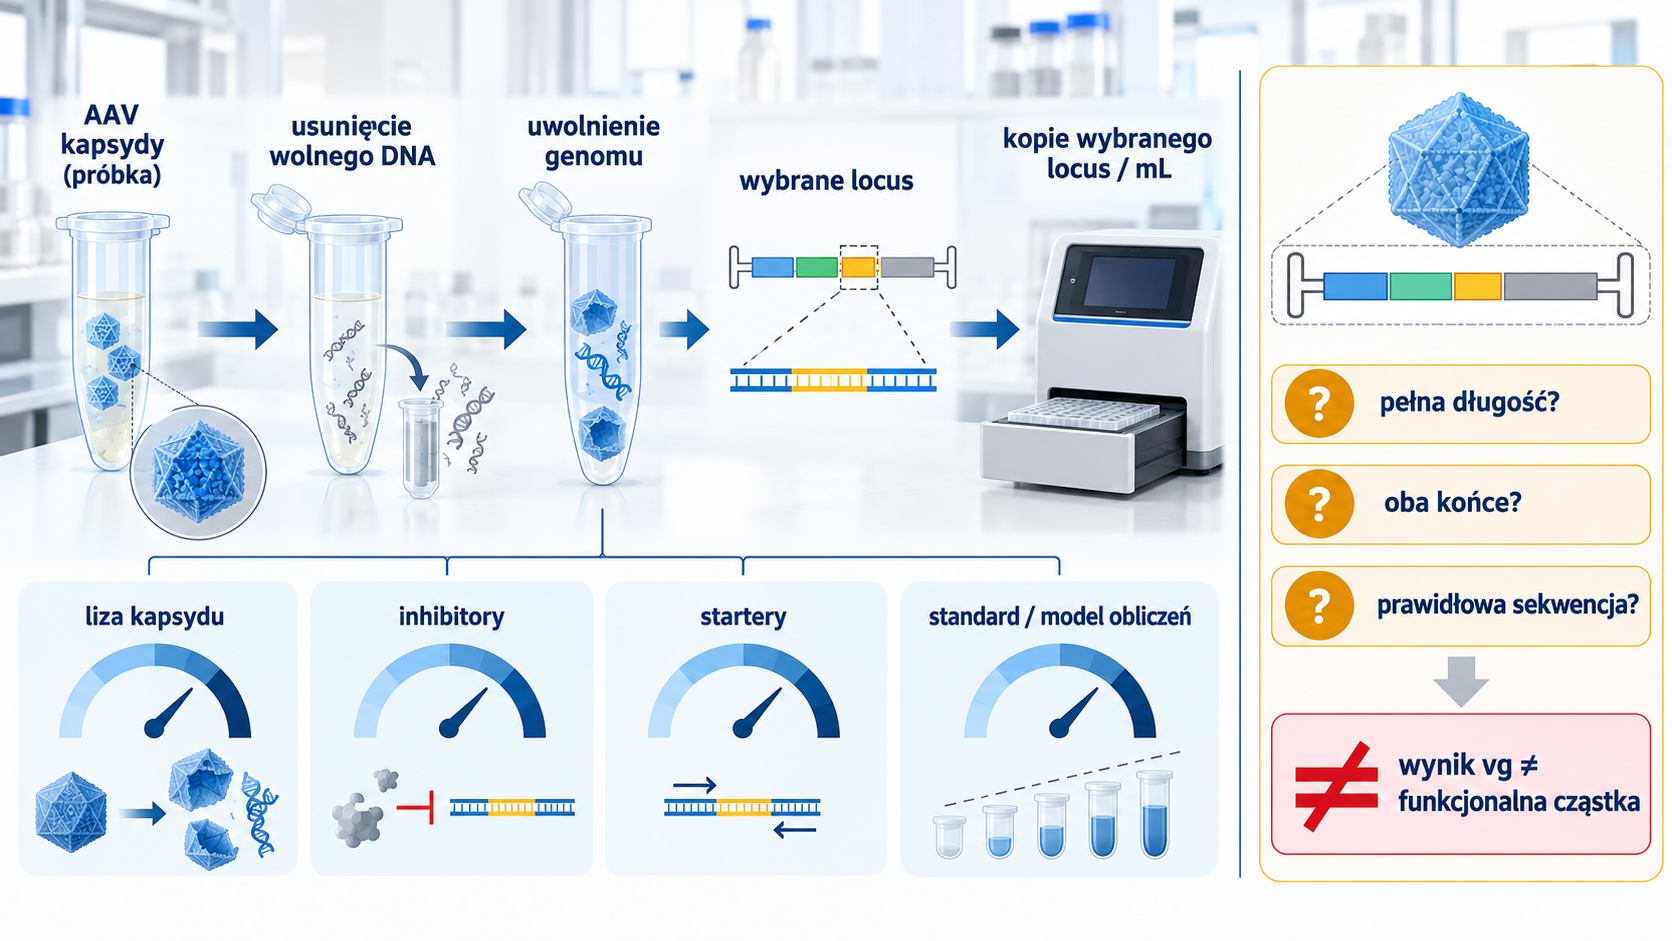
qPCR lub cyfrowy PCR mierzy kopie wybranego fragmentu DNA po zdefiniowanym przygotowaniu próbki. Wynik zależy od skuteczności uwolnienia genomu z kapsydu, usunięcia wolnego DNA, obecności inhibitorów, projektu starterów, standardu i modelu obliczeniowego. Amplifikacja jednego krótkiego fragmentu nie dowodzi pełnej długości kasety ani prawidłowych obu końców.
Problem ma bezpośrednie znaczenie kliniczne, ponieważ dawka jest obliczana w vg/kg. FDA podała, że metoda pierwotnie użyta do oznaczenia stężenia partii z badania fazy I była niedokładna i nieprecyzyjna. Po ponownym oznaczeniu dawki raportowane pierwotnie jako 6,7 × 10¹³ oraz 2,0 × 10¹⁴ vg/kg przeliczono retrospektywnie odpowiednio na 3,7 × 10¹³ i 1,1 × 10¹⁴ vg/kg. Dodatkowa niepewność wynikała ze spadku stężenia podczas długiego przechowywania początkowej partii.
Nie jest to wyłącznie historia błędu laboratoryjnego. Pokazuje ona łańcuch zależności:
wynik metody → przypisane miano partii → objętość dawki → interpretacja zależności dawka–odpowiedź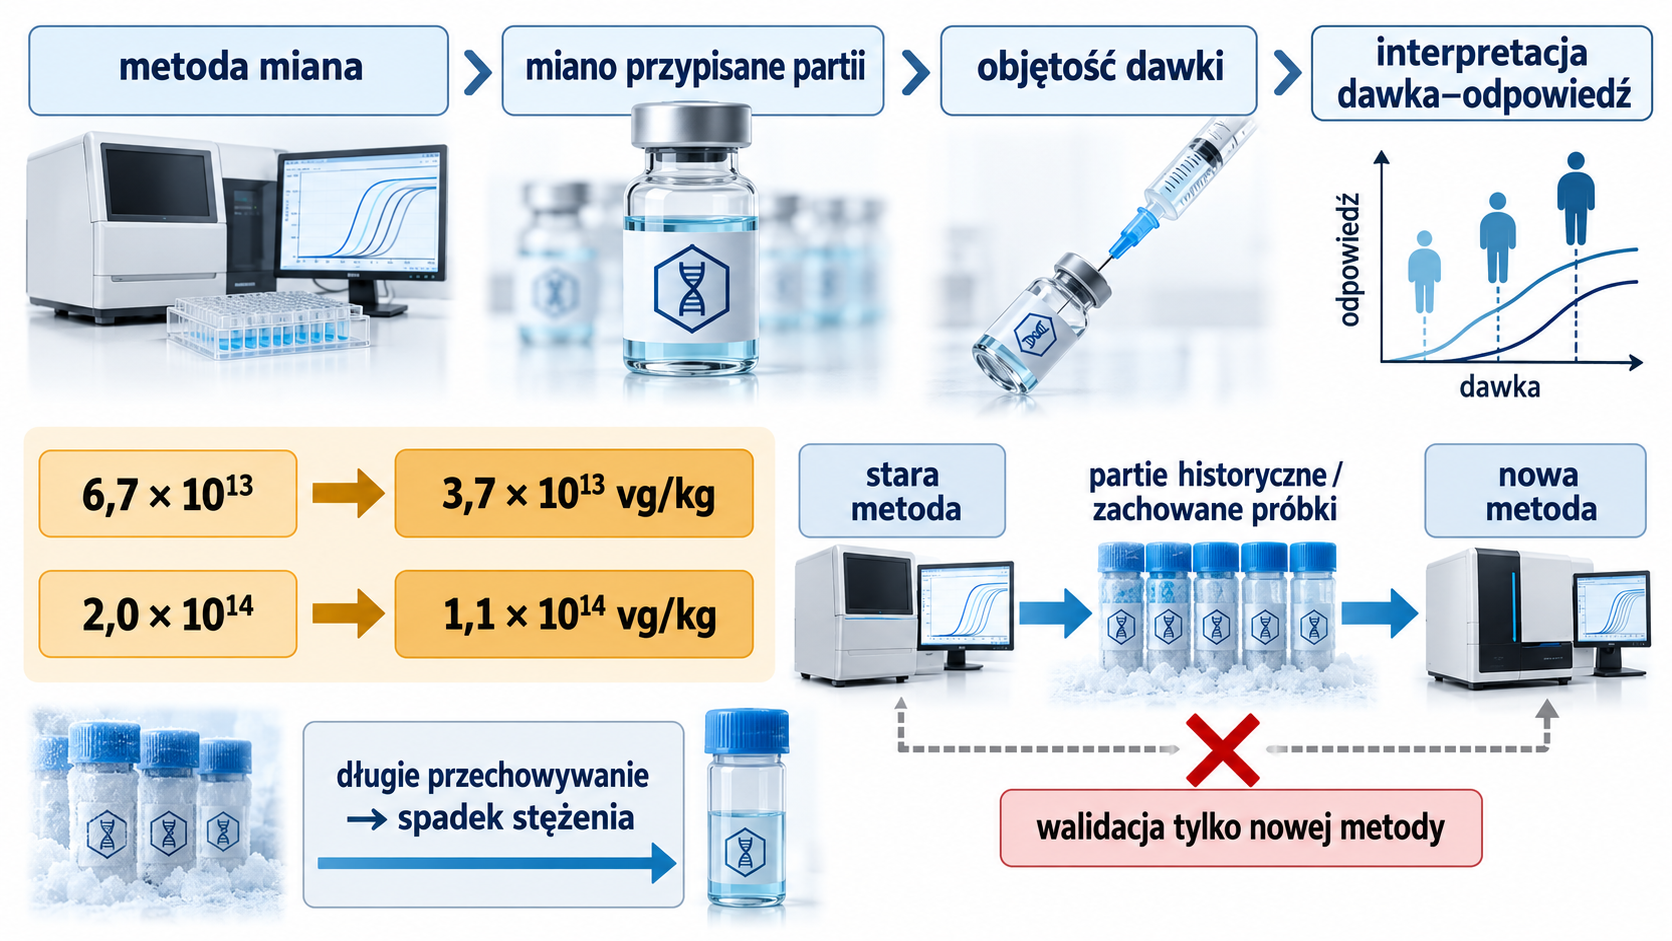
Zmiana standardu, starterów, sposobu lizy kapsydu lub algorytmu może przesunąć wszystkie cztery elementy. Porównywalność metody musi zatem obejmować partie historyczne albo zachowane próbki, a nie tylko zgodność nowej metody z jej własną walidacją.
Pełność kapsydu i integralność pakowanego DNA
Iloraz genomów wektorowych do całkowitej liczby kapsydów jest przydatnym wskaźnikiem, ale dziedziczy niepewność obu oznaczeń. Nie rozróżnia cząstki z pełnym genomem od cząstki zawierającej fragment obejmujący locus qPCR. Nie pokazuje również kapsydów z niepożądanym DNA gospodarza lub plazmidu.
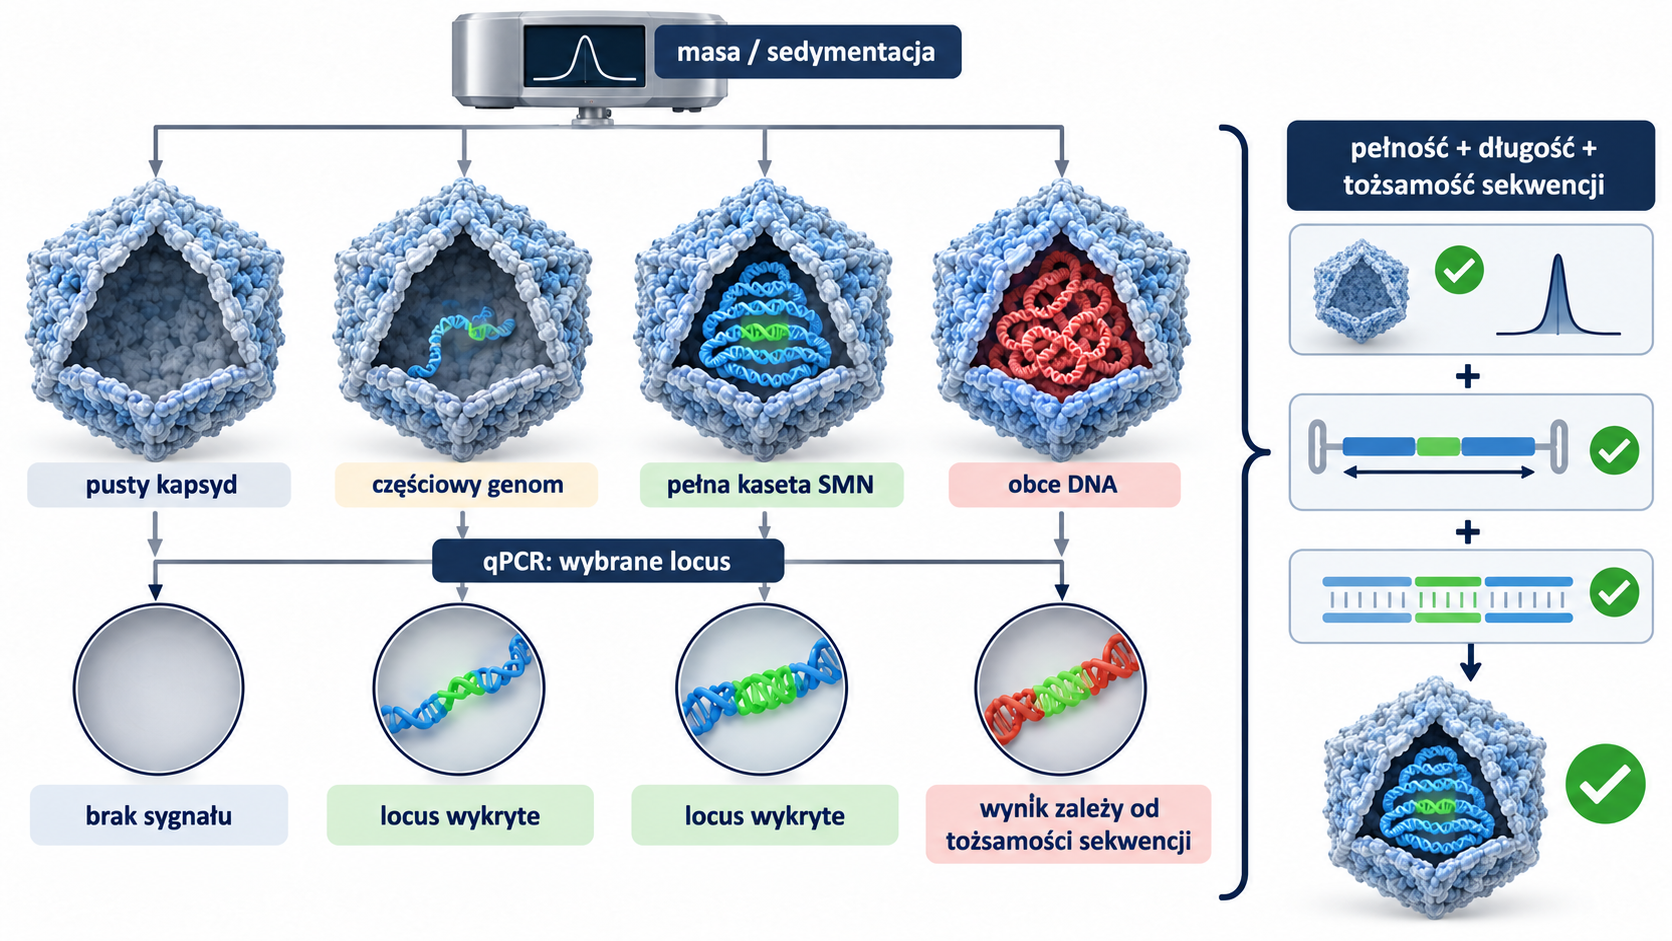
W charakterystyce Zolgensmy EMA opisała rozdzielenie pasm jednej partii procesu B metodą wirowania gradientowego, a następnie badanie frakcji przez SDS-PAGE, izolację DNA/RNA, ekspresję SMN in vitro, oznaczenie pozostałego DNA, PCR miana genomowego, białko całkowite, analityczne ultrawirowanie (analytical ultracentrifugation, AUC) i sekwencjonowanie. Stwierdzono różnice w pozostałym DNA i proporcji białek kapsydu między pasmami, a regulator zażądał dalszej charakterystyki ich powtarzalności między partiami.
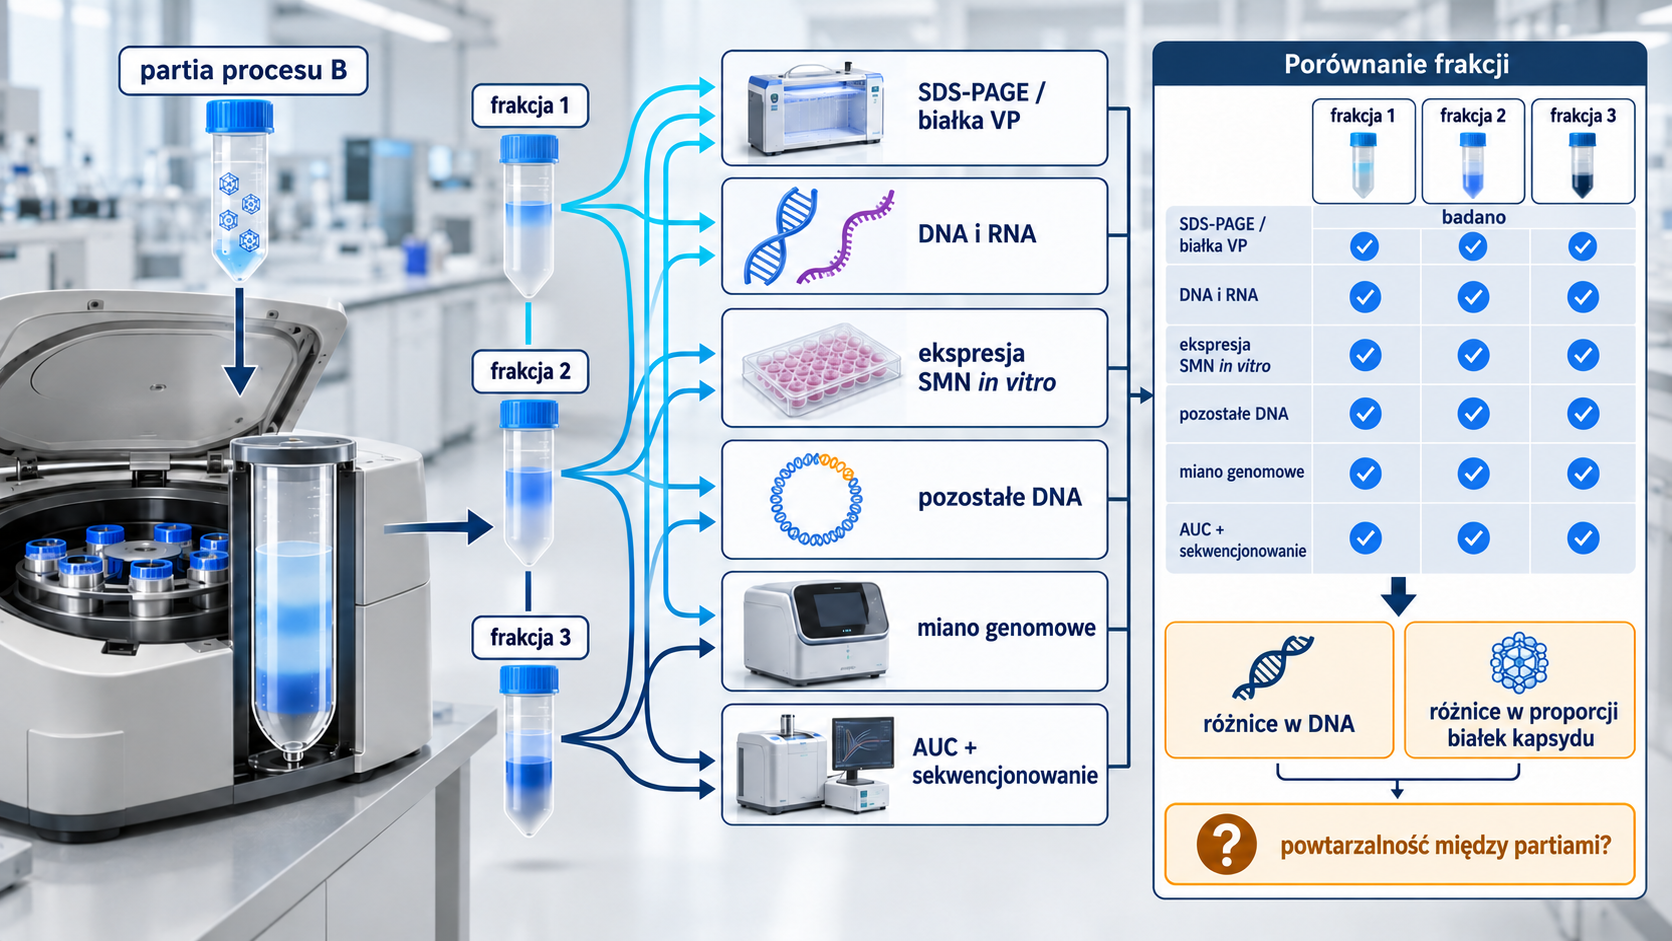
EMA wymagała również oznaczenia współpakowanych sekwencji cap, rep, DNA komórki gospodarza i sekwencji adenowirusowych. To ważne, ponieważ cząstka może być „pełna” w sensie masy lub sedymentacji, ale zawierać niewłaściwy materiał genetyczny. Metody masowe, AUC, mikroskopia i chromatografia dostarczają uzupełniających informacji, lecz każda ma ograniczenia rozdzielczości, zużycia próbki i przydatności do rutynowego zwolnienia.
Kapsyd, białka VP i agregaty
Tożsamość serotypu i białek VP należy oddzielić od całkowitej liczby kapsydów. Zmiana proporcji VP1, VP2 i VP3 może wpływać na wejście do komórki i transport wewnątrzkomórkowy. Utlenienie, deamidacja, fragmentacja albo inne modyfikacje mogą zmienić aktywność bez proporcjonalnej zmiany miana genomowego.
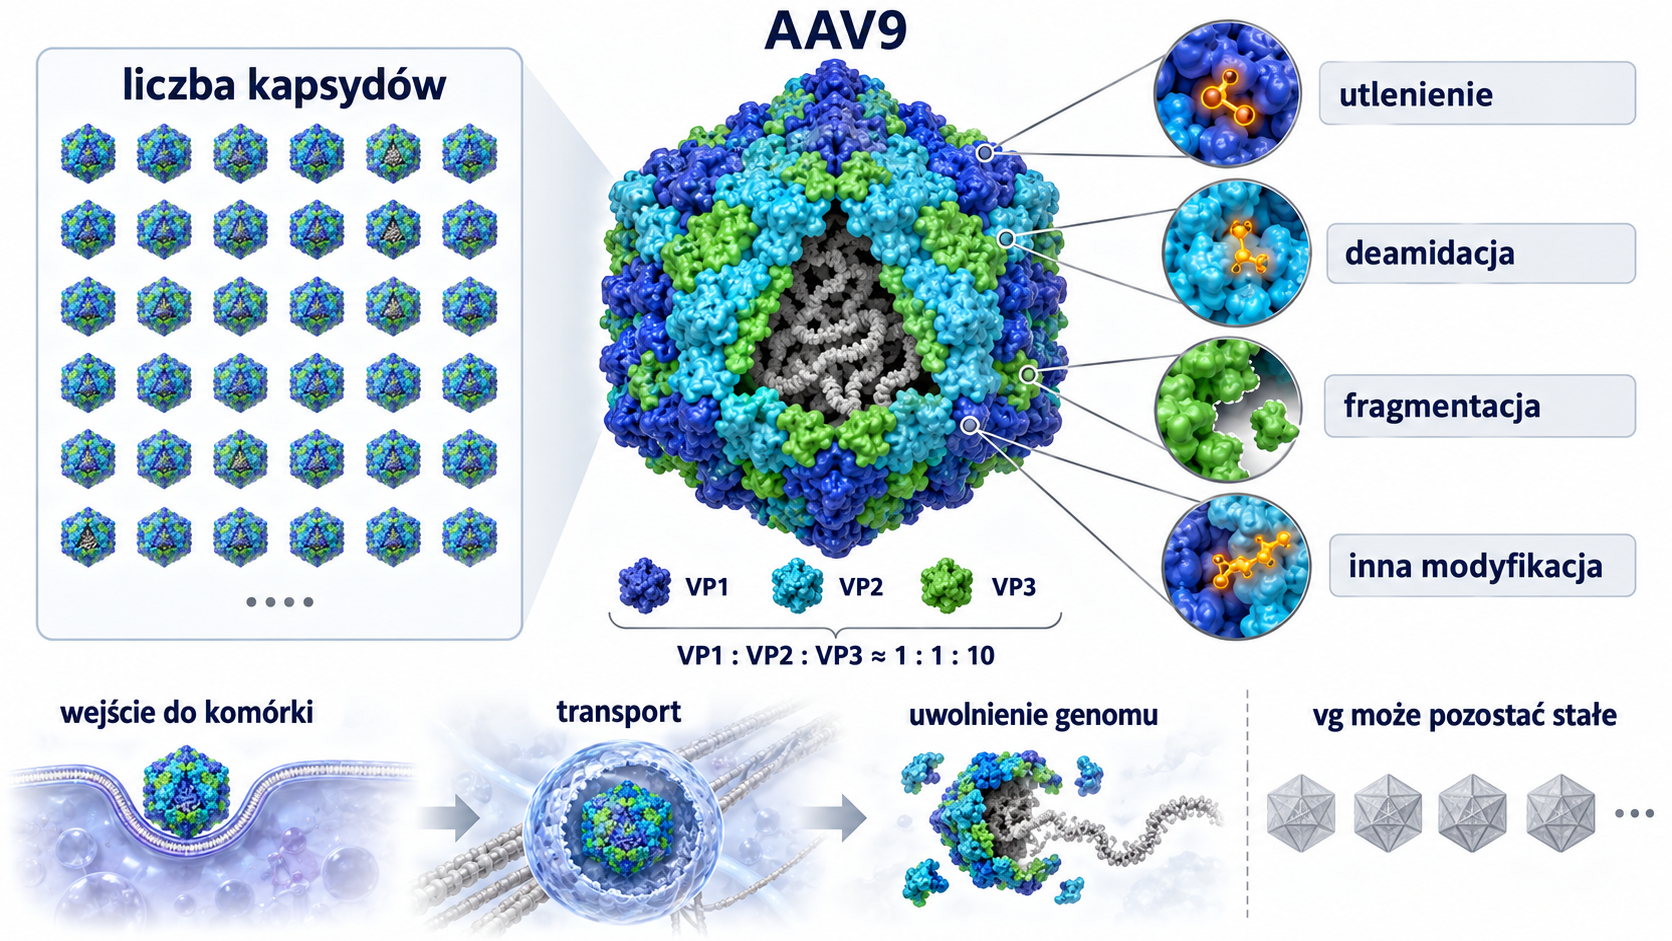
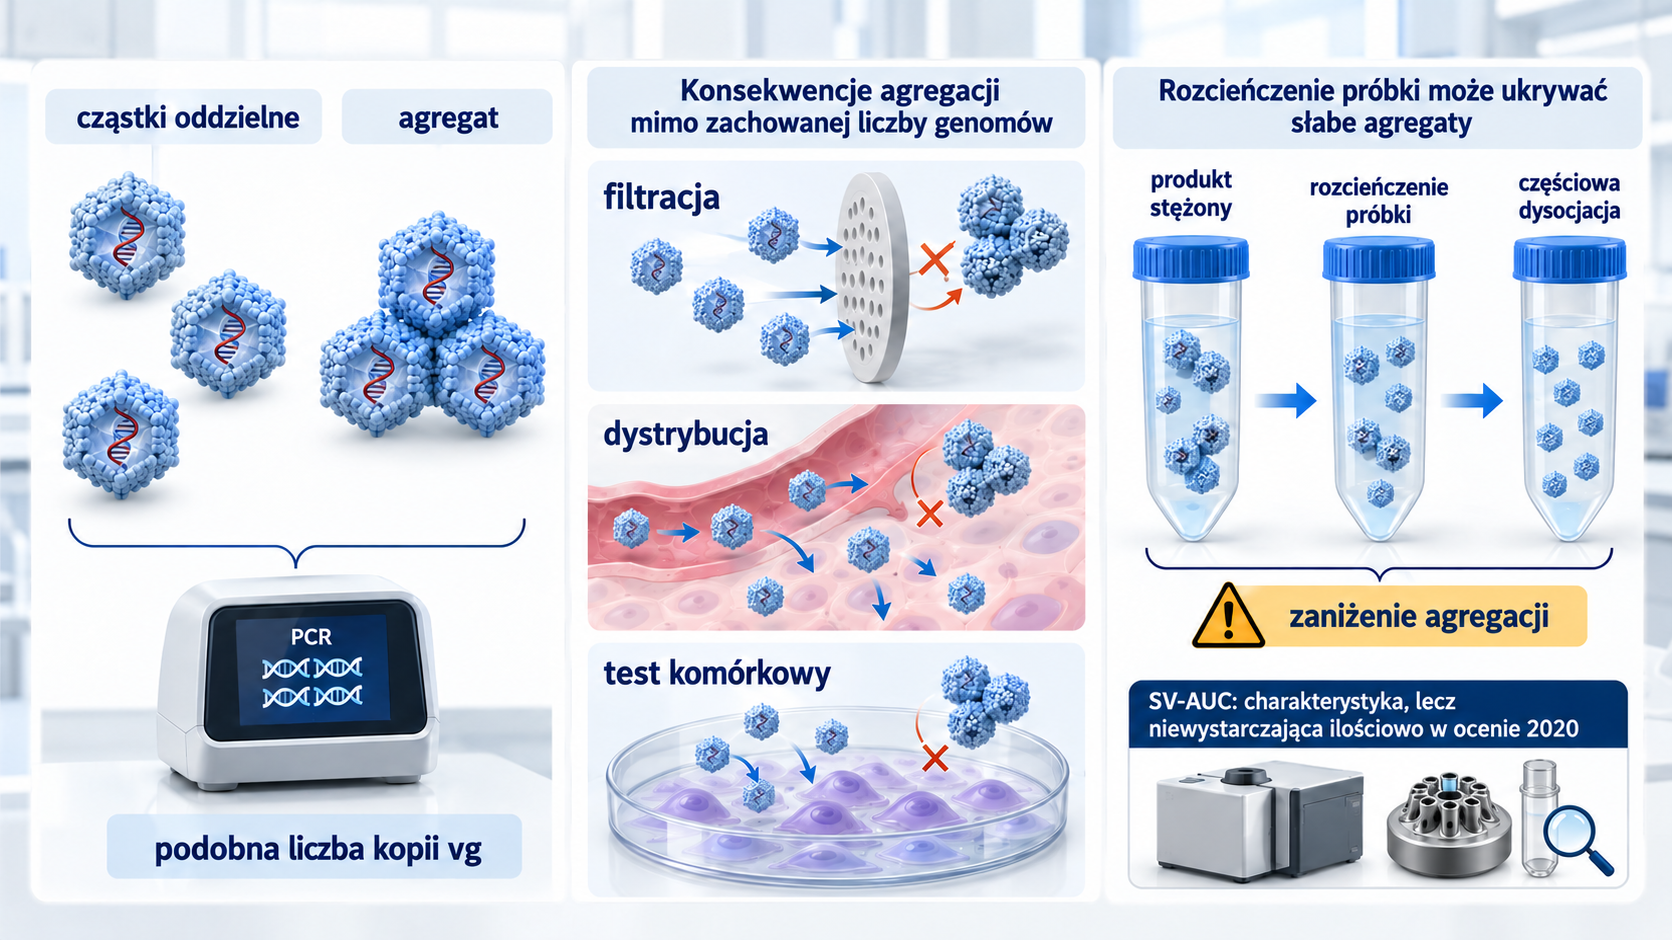
Agregat kilku kapsydów może nadal wnosić kilka kopii genomu i zostać policzony przez PCR, a równocześnie zachowywać się inaczej podczas filtracji, dystrybucji w organizmie i testu komórkowego. Metoda rozcieńczająca próbkę może częściowo odwracać słabe oddziaływania i zaniżać rzeczywisty poziom agregacji w produkcie.
W pierwotnej ocenie EMA uznano, że dostępne dane wskazywały na niewielką skłonność produktu do agregacji, lecz stosowana metoda SV-AUC nie była wystarczająca do ilościowego monitorowania agregatów. Producent zobowiązał się rozwinąć odpowiedni test i włączyć go do programu stabilności. Ten fragment powinien być przedstawiony jako historyczny stan oceny z 2020 roku, a nie jako twierdzenie o aktualnym panelu metod.
Aktywność biologiczna i wzorce odniesienia
Aktywność biologiczna opisuje zdolność produktu do wywołania wyniku związanego z mechanizmem działania. Dla onasemnogenu abeparwoweku łańcuch obejmuje zachowanie kapsydu, wejście do komórki, uwolnienie genomu, dostarczenie do jądra, transkrypcję i ekspresję białka SMN. Pojedynczy test nie musi mierzyć każdego etapu, ale panel powinien wykazywać związek z funkcją produktu.
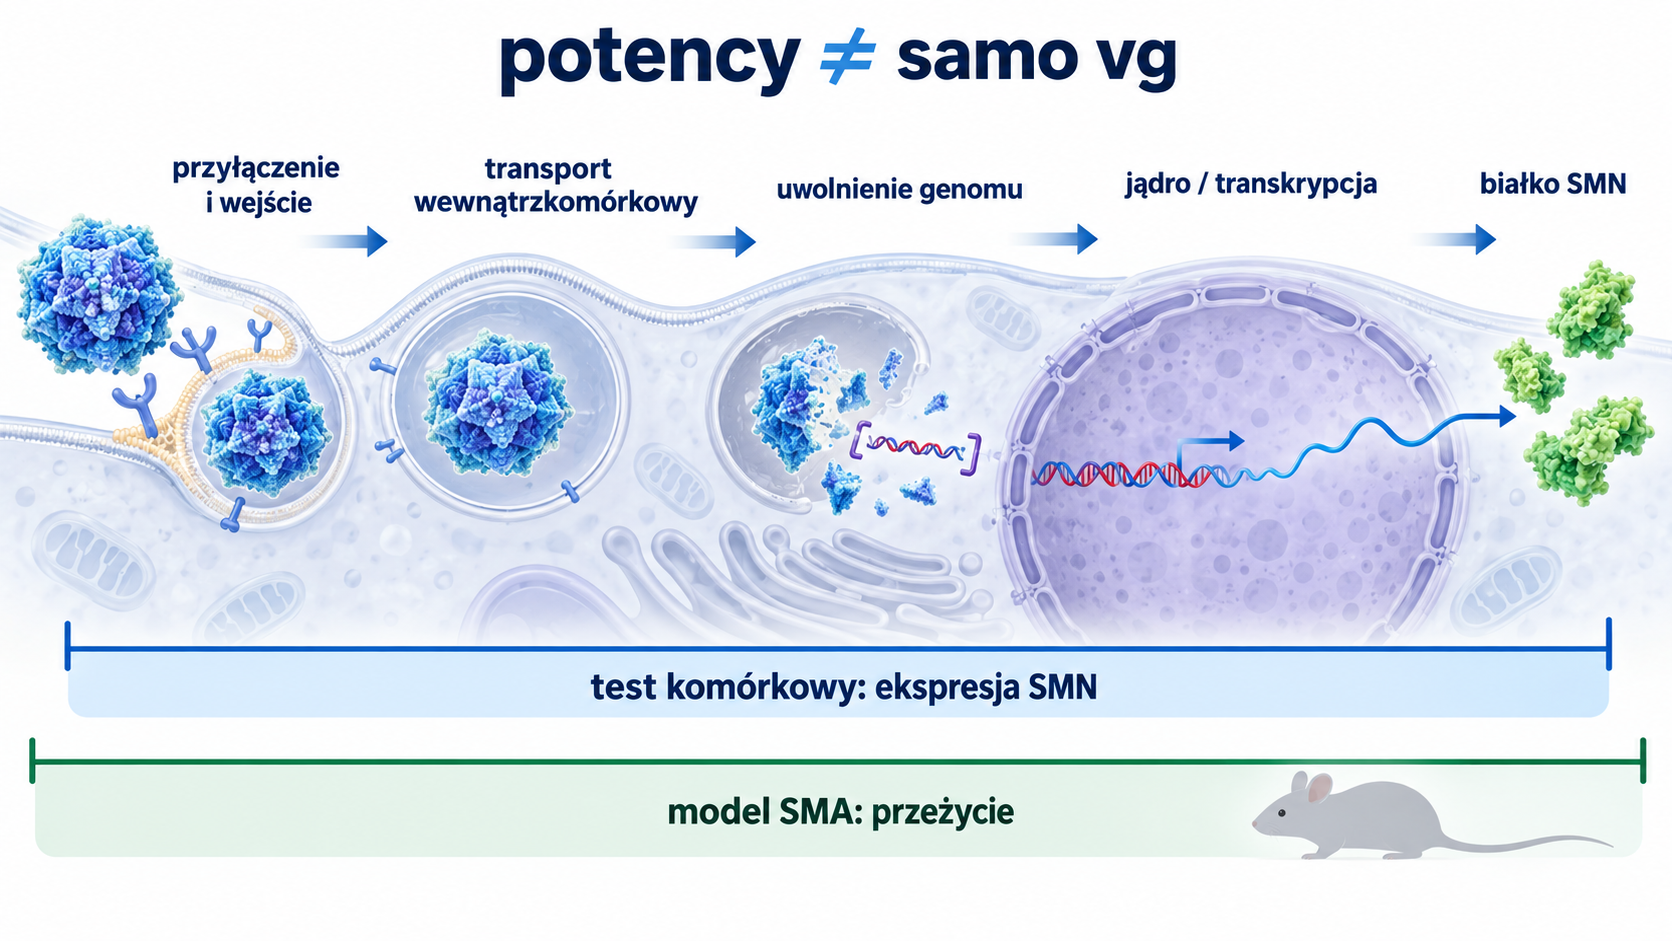
FDA opisała kilka metod użytych do kontroli aktywności partii, w tym ilościowy test zdolności produktu do wytworzenia białka SMN w komórkach oraz półilościowy test wydłużenia przeżycia w transgenicznym mysim modelu SMA. Część opisu innych metod została utajniona. Wytyczne regulatorów preferują ostatecznie odpowiednio zwalidowane metody in vitro, jeśli mogą zastąpić zmienny i obciążający test zwierzęcy.
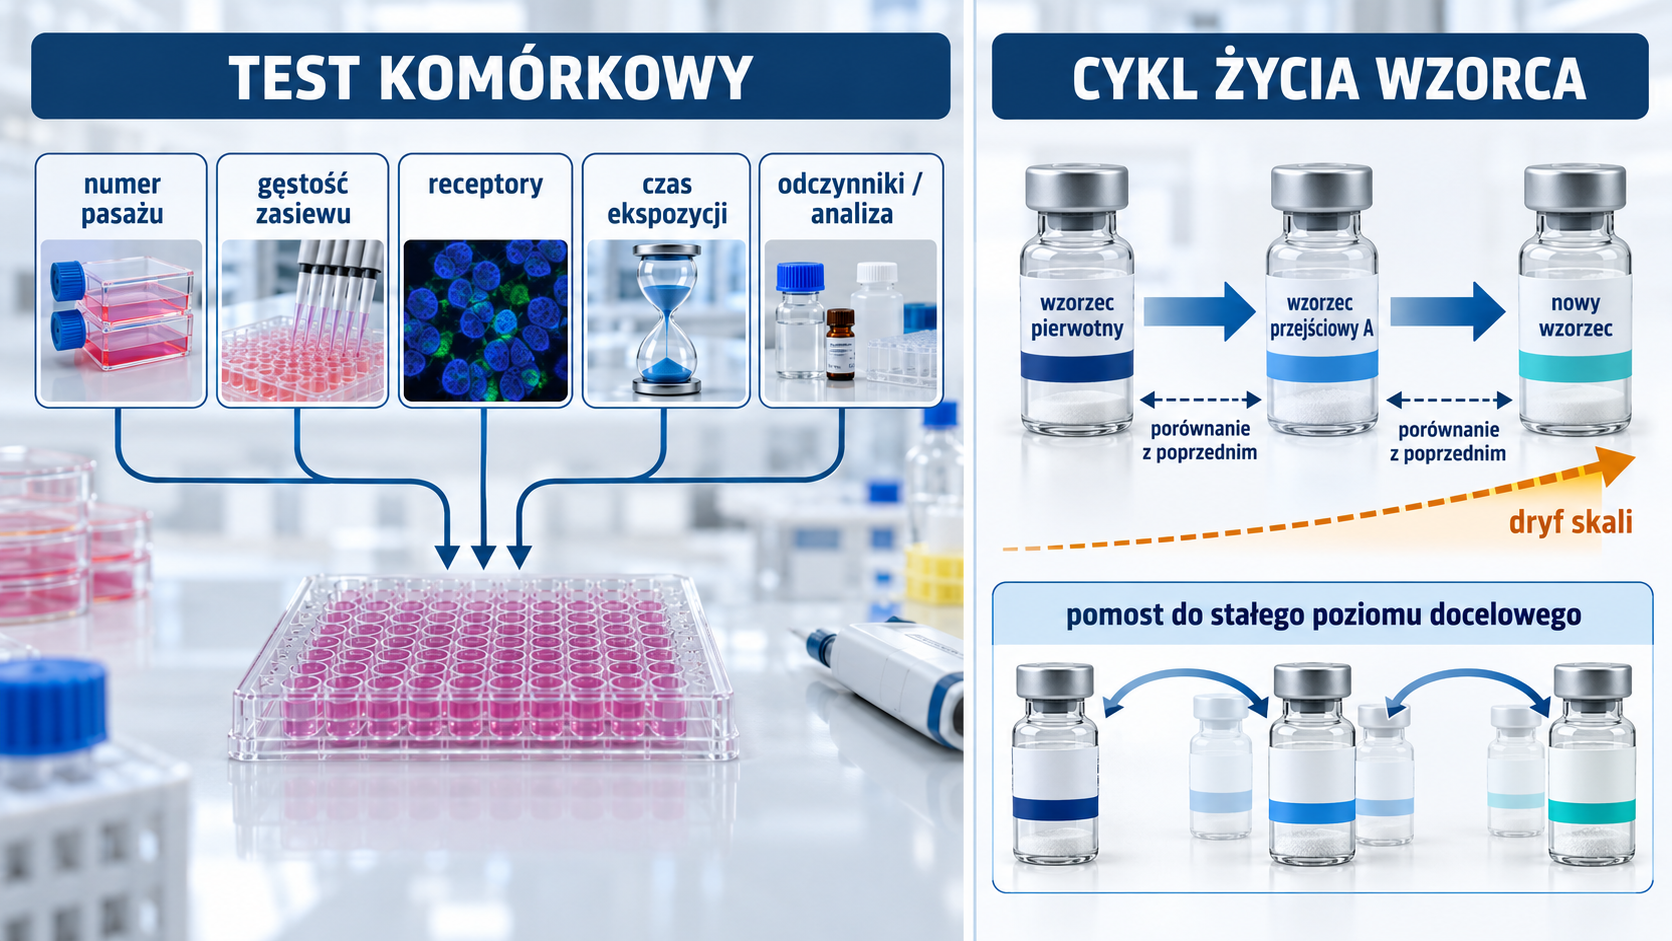
Test komórkowy sam jest procesem biologicznym. Numer pasażu, gęstość zasiewu, ekspresja receptorów, czas ekspozycji, jakość odczynników i analiza sygnału wpływają na wynik. Wzorzec wewnętrzny ogranicza zmienność, ale nie jest stały z definicji — starzeje się i musi zostać zastąpiony.
EMA zgłosiła zasadnicze zastrzeżenie dotyczące stabilności wzorca i wykazania, że kryterium aktywności wyznacza odpowiedni, stały poziom docelowy. Wątpliwości dotyczyły także pomostowania wzorca przejściowego procesu A ze wzorcem pierwotnym. To szczególnie istotne, ponieważ kolejne wzorce kwalifikowane względem poprzednich mogą stopniowo przesuwać skalę. Strategię metod biologicznych rozwija artykuł Metody biologiczne i potency assays.
Zanieczyszczenia procesowe i produktowe
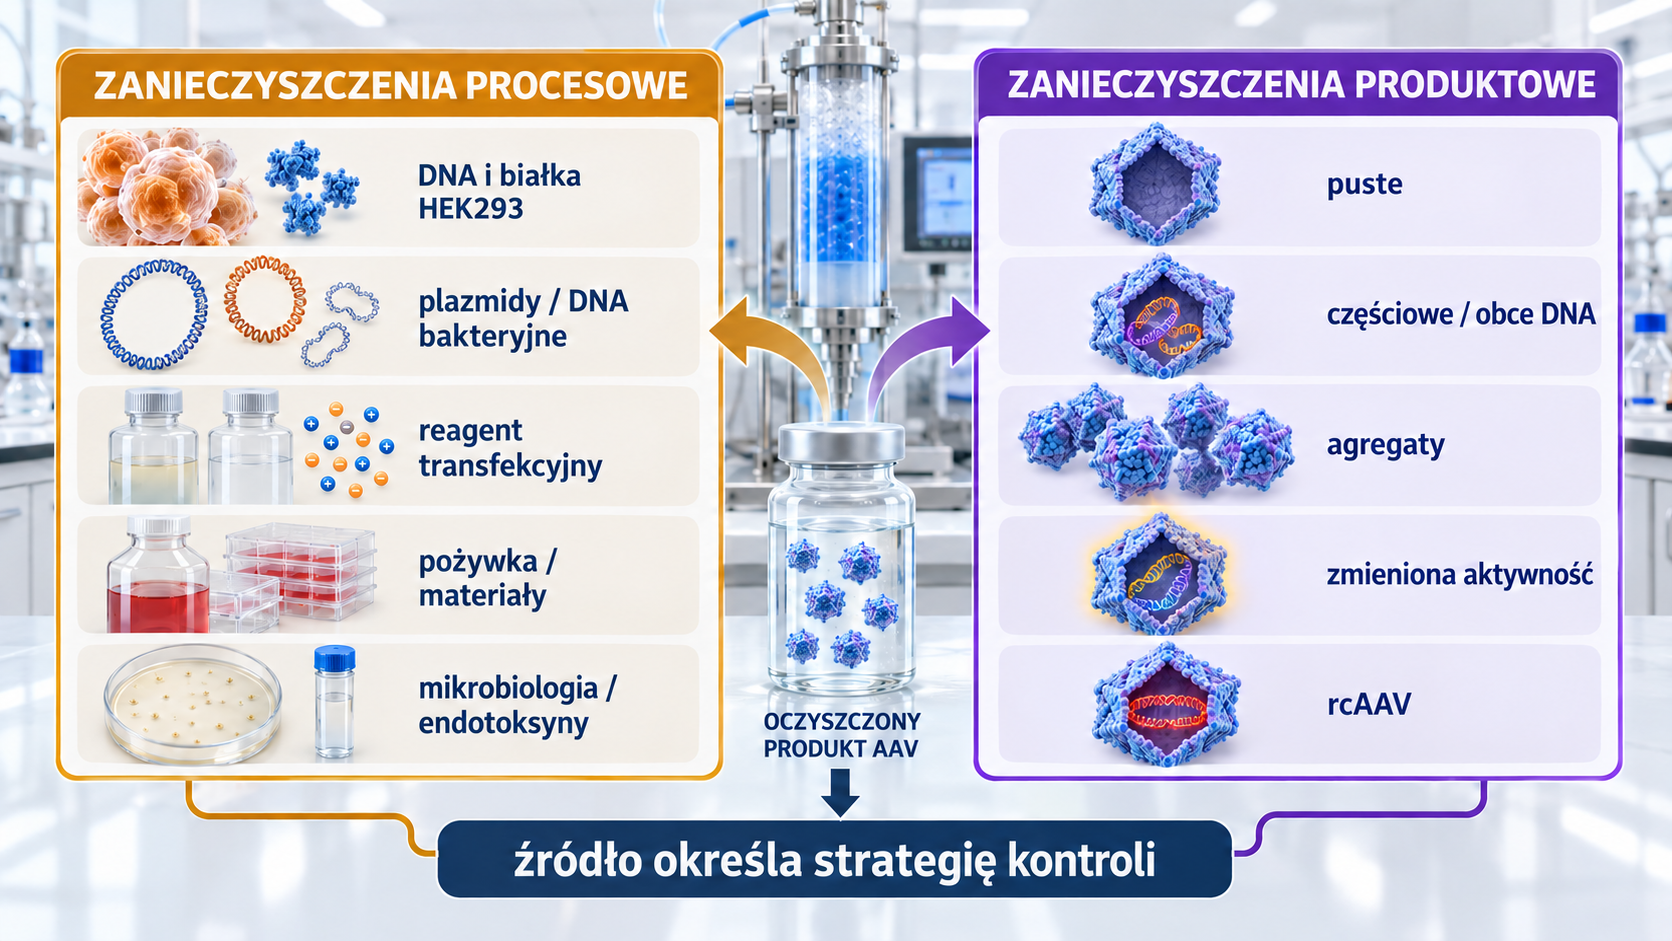
Zanieczyszczenia procesowe wynikają z komórki, plazmidów, pożywek, reagentów i urządzeń. Zanieczyszczenia produktowe są odmianami samego rAAV, takimi jak kapsydy puste, cząstki z częściowym lub obcym DNA, agregaty albo cząstki o zmienionej aktywności.
Do najważniejszych klas należą:
- DNA i białka HEK293;
- pozostałe plazmidy i DNA bakteryjne;
- sekwencje
rep,capi funkcje pomocnicze; - reagent transfekcyjny oraz inne pomocnicze materiały procesowe;
- składniki pożywki pochodzenia biologicznego;
- pozostałości hipotetycznej nukleazy lub ligandu chromatograficznego, jeśli są używane;
- puste i częściowe kapsydy, agregaty oraz rcAAV;
- endotoksyny, obciążenie mikrobiologiczne, mykoplazmy i czynniki przypadkowe.
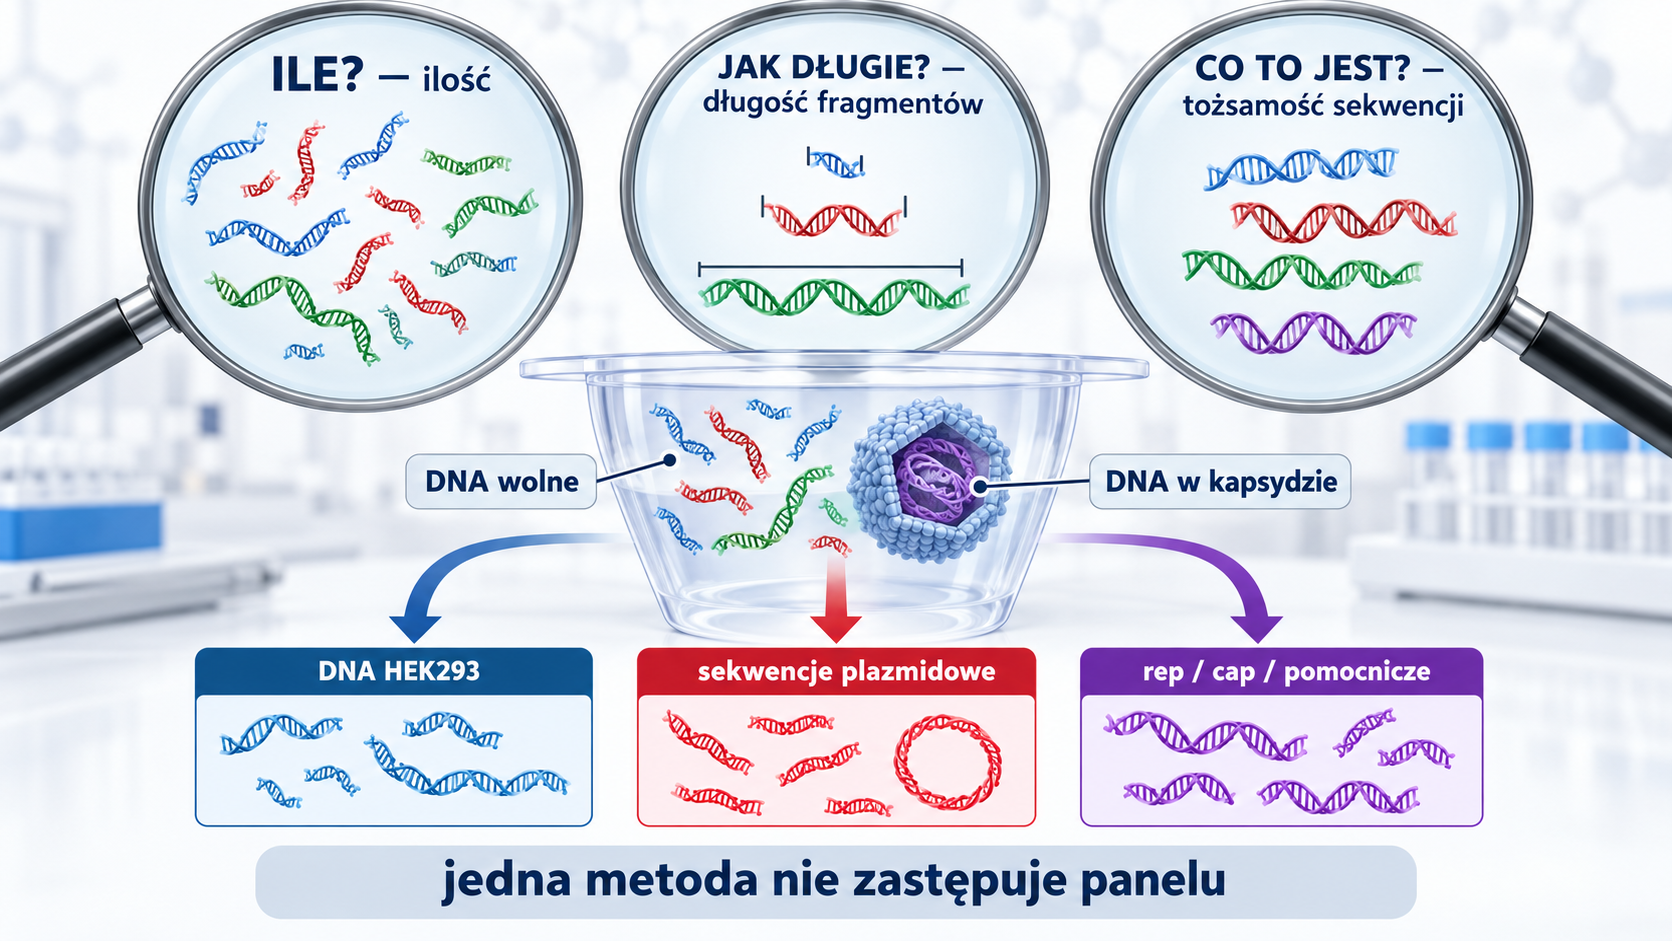
Ilość pozostałego DNA nie opisuje całego ryzyka. Znaczenie mają długość i tożsamość fragmentów oraz możliwość ich zamknięcia w kapsydzie. Metoda swoista dla DNA gospodarza nie zastępuje metody na sekwencje plazmidowe. Podobnie ogólny test białek gospodarza zależy od pokrycia użytego zestawu przeciwciał.
5. Bezpieczeństwo wirusowe produktu będącego wektorem wirusowym
Klasyczny produkt biologiczny może mieć etapy inaktywacji i usuwania wirusów. W przypadku rAAV pożądany produkt sam jest cząstką wirusową, dlatego nie można zastosować warunku niszczącego wszystkie wirusy bez utraty produktu. Strategia musi rozróżniać docelowy wektor, rcAAV oraz czynniki przypadkowe pochodzące z banku, surowców albo środowiska.
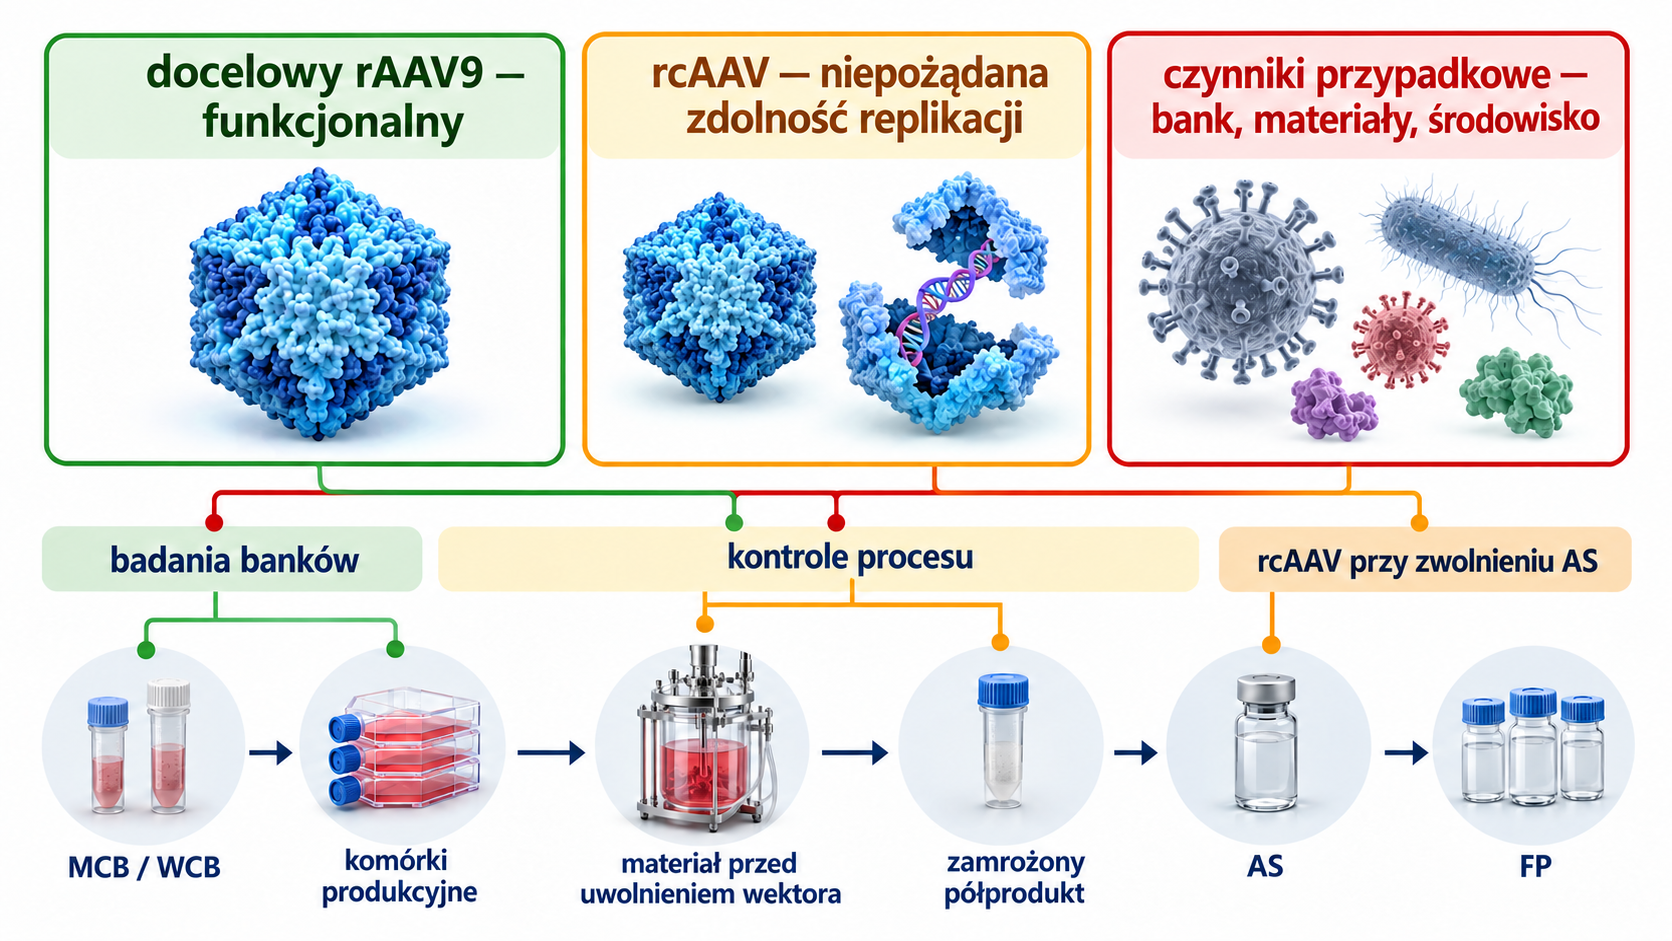
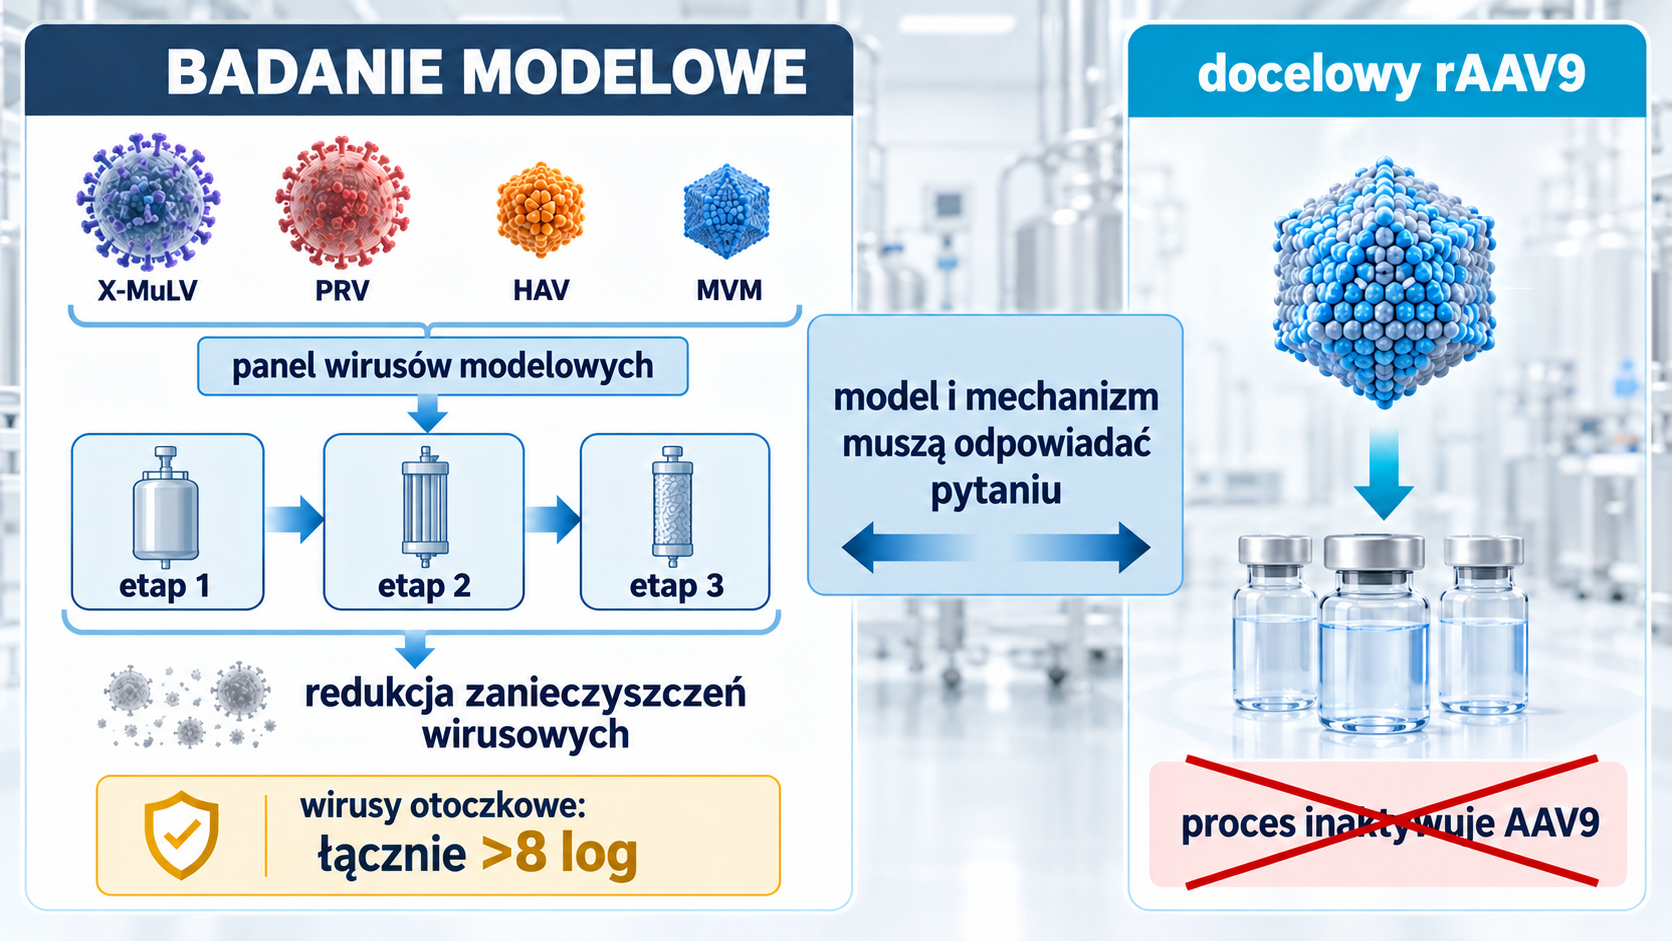
Publiczny raport EMA wymienia testy banków, komórek kontrolnych produkcji, materiału przed lizą i produktu pośredniego oraz badanie rcAAV przy zwolnieniu substancji czynnej. Opisuje również trzy etapy ocenione w badaniach usuwania lub inaktywacji wirusów z użyciem modeli X-MuLV, PRV, HAV i MVM. Dla wirusów otoczkowych uzyskano łącznie ponad 8 log redukcji. Nie oznacza to, że proces „inaktywuje AAV”; modele i mechanizmy odnoszą się do zanieczyszczeń, które różnią się od docelowego rAAV9.
W produkcji wykorzystywano materiały pochodzenia biologicznego, w tym napromienianą surowicę z Nowej Zelandii oraz ludzką transferynę z osocza. Ich pochodzenie, testy dawców i obróbka były częścią oceny ryzyka. Ogólne zasady rozwija artykuł Bezpieczeństwo wirusowe i kontrola materiałów biologicznych.
6. Proces A, proces B i utrata prostego pomostu
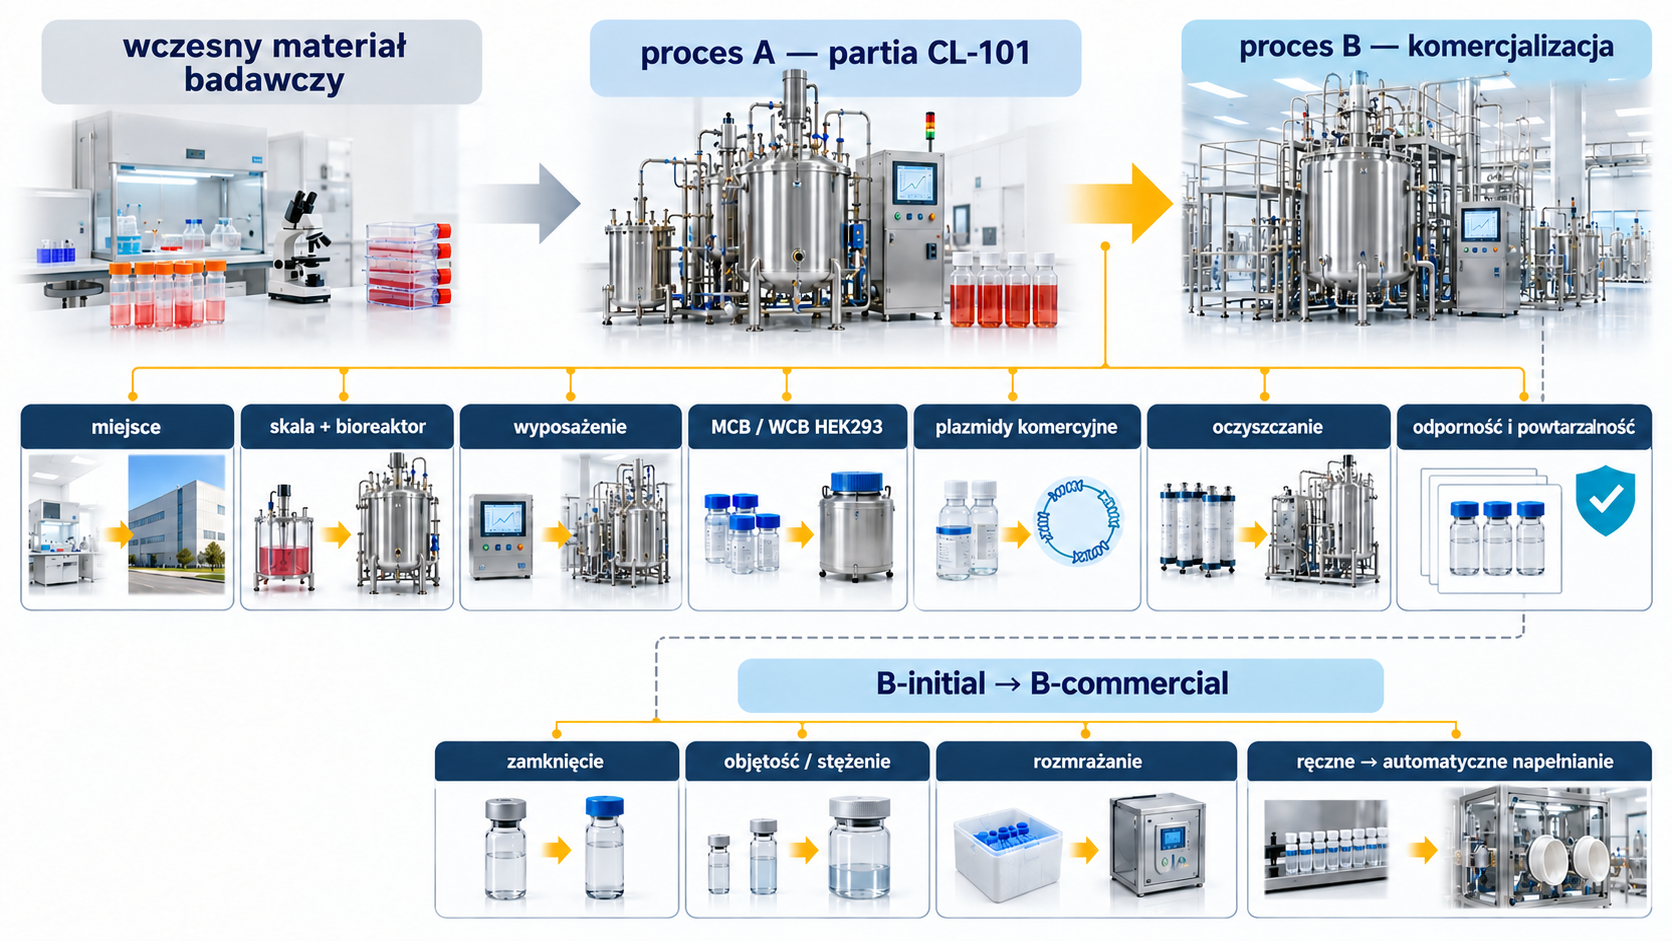
Wczesne preparaty badawcze nie były jeszcze produktem komercyjnym. Następnie w ośrodku badawczym powstał proces A, z którego jedna partia została użyta w badaniu fazy I CL-101. Proces B wprowadzono później w AveXis. Pierwsze partie B wytworzono częściowo w innym miejscu, zanim część hodowlaną przeniesiono do zakładu komercyjnego.
Zmiany A → B obejmowały co najmniej:
- zmianę miejsca wytwarzania;
- zwiększenie skali i wprowadzenie bioreaktora;
- zmianę wyposażenia;
- wprowadzenie MCB i WCB HEK293;
- nieco zmodyfikowane plazmidy od dostawcy komercyjnego;
- rozległe zmiany procesu oczyszczania;
- optymalizację odporności i powtarzalności procesu.
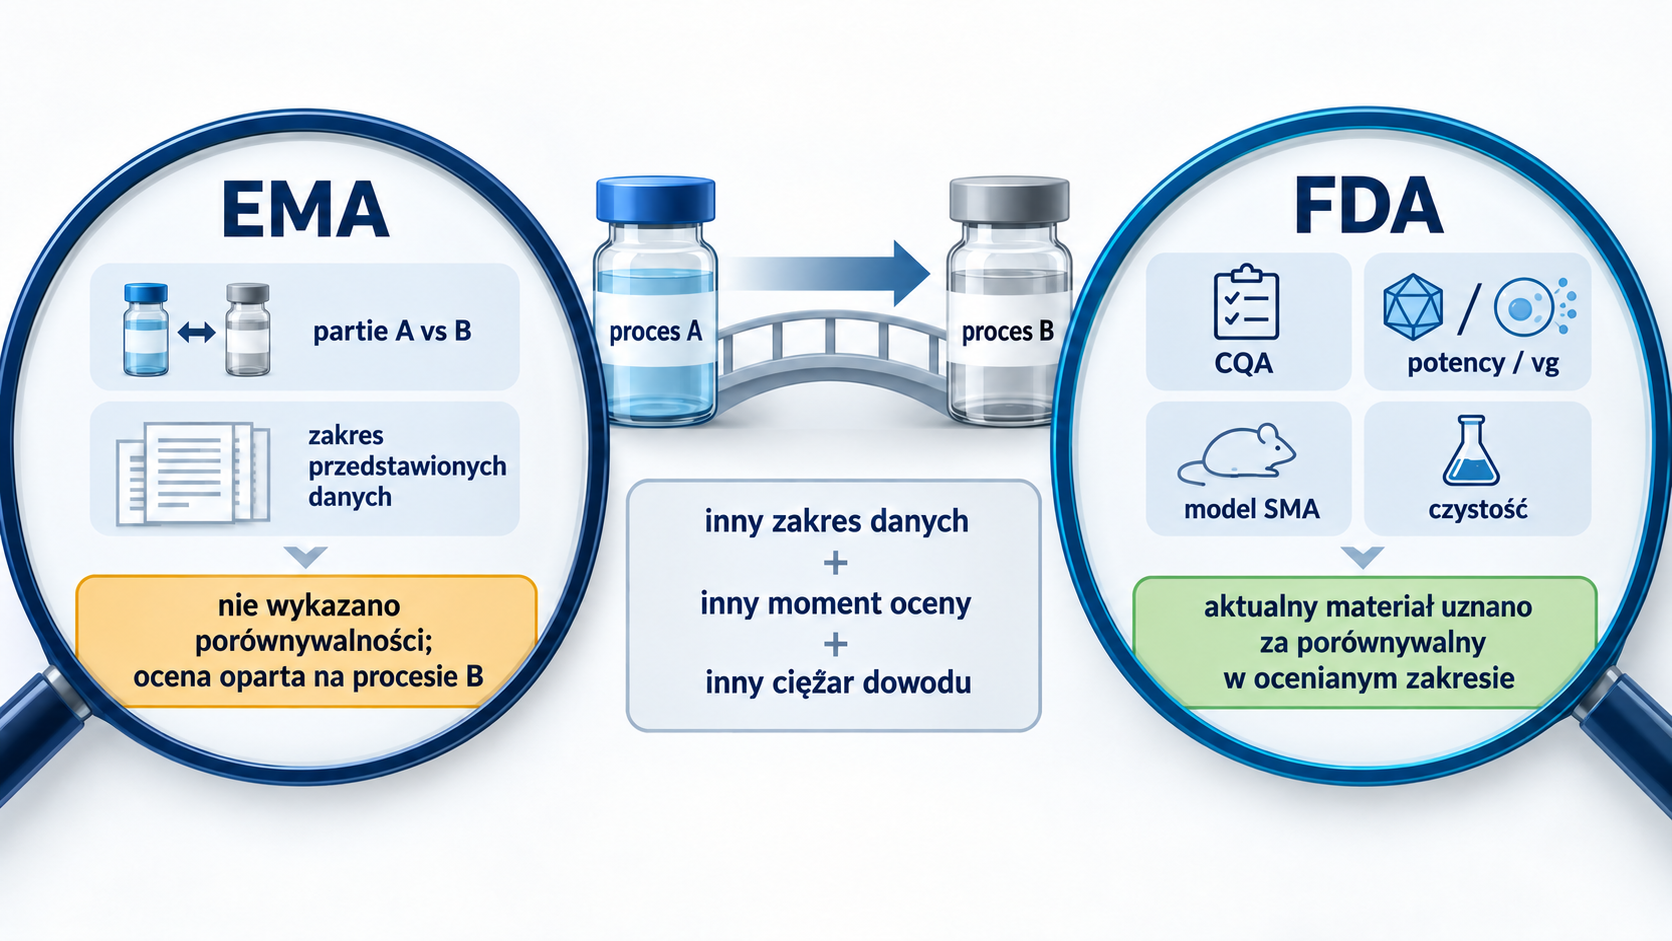
EMA stwierdziła, że na podstawie przedstawionych danych nie można wykazać porównywalności partii procesu A z partiami procesu B, dlatego ocenę korzyści i ryzyka trzeba było oprzeć na danych z procesu B. Dla produktu gotowego istniały dodatkowo wersje procesu B-initial i B-commercial. Zmieniał się system zamknięcia, objętość napełnienia, stężenie, obecność operacji rozmrażania i sposób napełniania, który przeszedł z ręcznego na automatyczny.
FDA zaakcentowała inną część materiału dowodowego. Uznała, że krytyczne atrybuty produktu z aktualnego procesu są porównywalne z początkową partią kliniczną, wskazując m.in. porównywalny stosunek aktywności do vg i zdolność wydłużania przeżycia myszy SMA oraz lepszą czystość aktualnego materiału. Obie oceny należy przedstawić równolegle, a nie sprowadzać do jednego zdania „proces był porównywalny” albo „nie był porównywalny”. Różniły się zakres danych, moment oceny i ciężar dowodów przyjęty przez regulatorów.
7. Walidacja, PPQ i stabilność
Walidacja procesu i przypadki PPQ
EMA opisała kolejne przebiegi weryfikacji procesu w skali komercyjnej dla ekspansji, produktu pośredniego i części oczyszczającej. Dla produktu gotowego wykonano cztery kolejne serie kwalifikacji wydajności procesu (process performance qualification, PPQ). Dwie ostatnie spełniły wszystkie kryteria kontroli procesu i zwolnienia bez opisanego problemu.
W drugim przebiegu sterylna filtracja została powtórzona po wykryciu nieszczelności układu przed napełnianiem. Taka droga była zwalidowana. W pierwszym przebiegu nie spełniono kryterium miana po sterylnej filtracji i korekcie stężenia; wykonano dodatkową filtrację i kolejną filtrację sterylną w celu skorygowania wyniku. Ta możliwość została następnie usunięta z opisu procesu na żądanie regulatora.
Przypadek pokazuje różnicę między trzema sytuacjami:
- powtórzeniem operacji przewidzianym i zwalidowanym dla określonej awarii;
- ponownym przetwarzaniem opracowanym przed wystąpieniem odchylenia;
- improwizowaną próbą doprowadzenia wyniku do specyfikacji po poznaniu wyniku partii.
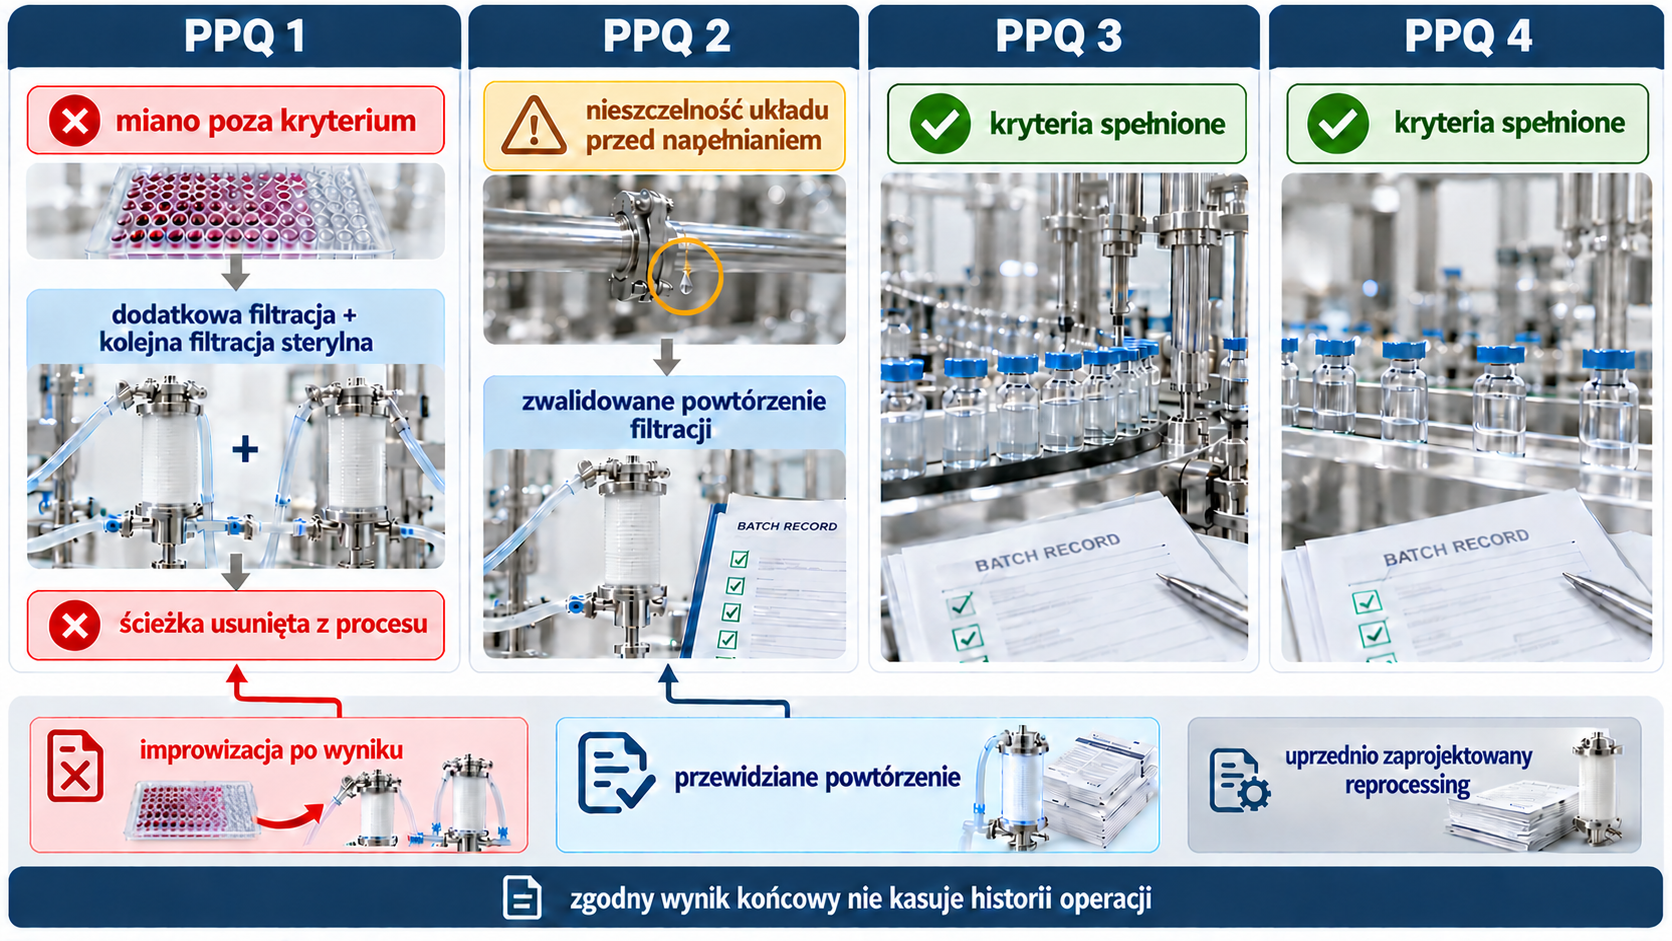
Zgodność produktu końcowego nie dowodzi sama, że dodatkowa operacja nie zmieniła rozkładu cząstek, aktywności, cząstek podwidzialnych albo marginesu aseptycznego. Ocena powinna wynikać z mechanizmu i danych rozszerzonej charakterystyki.
Stabilność, zamrażanie i wzorzec czasu
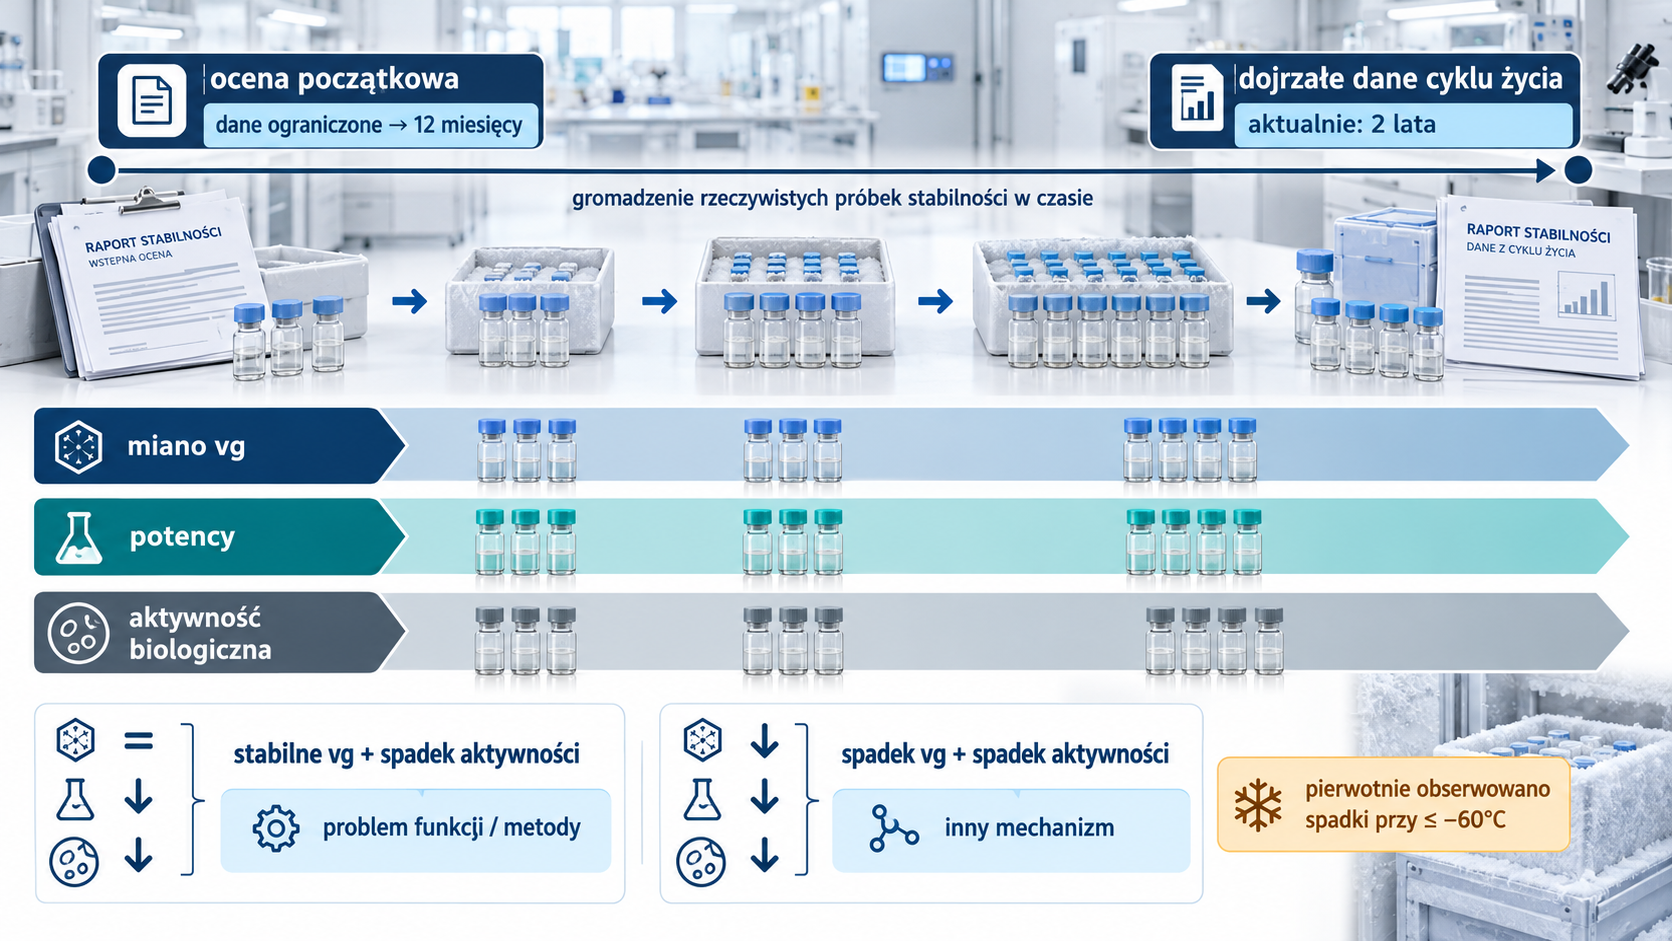
FDA odnotowała w czasie pierwotnej oceny spadek miana, aktywności i aktywności biologicznej podczas długiego przechowywania w temperaturze ≤ –60°C. Z powodu ograniczonej długości dostępnych danych początkowy okres ważności ograniczono do 12 miesięcy. Aktualna europejska informacja o produkcie podaje już okres ważności 2 lata, co pokazuje, jak dane stabilności dojrzewają po rejestracji.
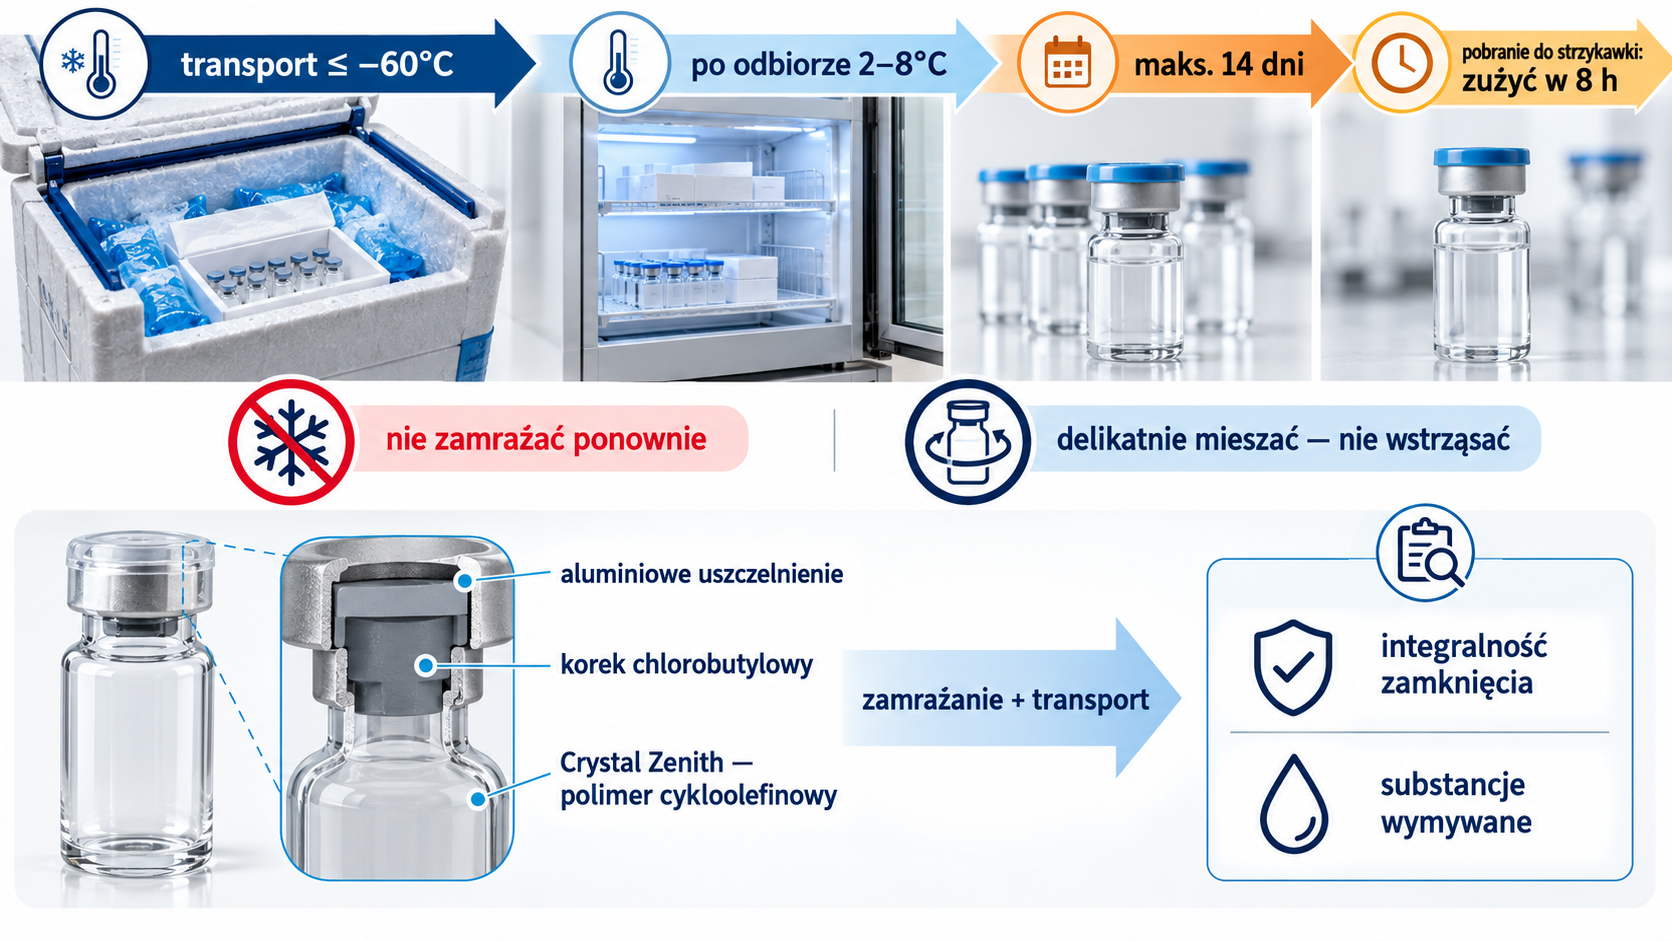
Aktualne warunki europejskie obejmują:
- transport produktu w stanie zamrożonym w temperaturze ≤ –60°C;
- umieszczenie po odbiorze w 2–8°C i zapisanie daty odbioru;
- najwyżej 14 dni w 2–8°C po rozmrożeniu;
- zakaz ponownego zamrażania;
- delikatne mieszanie bez wstrząsania;
- zużycie w ciągu 8 godzin od pobrania dawki do strzykawki.
Zamrażanie koncentruje sole i kapsydy w fazie niezamarzniętej oraz może przesuwać lokalne pH. Materiał pojemnika, objętość, szybkość chłodzenia i rozmrażania wpływają na historię produktu. Wykazanie stabilności wymaga równoległego śledzenia miana, aktywności, czystości, agregatów, cząstek i integralności zamknięcia. Stabilne vg przy spadającej aktywności oznacza inny mechanizm niż równoległy spadek obu wyników.
Fiolka jest wykonana z polimeru cykloolefinowego określanego jako Crystal Zenith i zamknięta korkiem z elastomeru chlorobutylowego oraz aluminiowym uszczelnieniem. W ocenie uwzględniono substancje ekstrahowalne i wymywane oraz integralność systemu zamknięcia. Badanie po rzeczywistej historii zamrażania i transportu jest bardziej reprezentatywne niż test nowego pojemnika w temperaturze pokojowej.
8. Tryby awarii, modele i mała liczba partii
Tryby awarii i ich sygnały
| Sygnał | Możliwe źródło | Dane rozstrzygające | Błędna reakcja |
|---|---|---|---|
| Spadek pełnych kapsydów już w zbiorze | stan komórek, stosunek plazmidów, pakowanie, czas zbioru | profil przed oczyszczaniem, stan hodowli, miana kapsydu i genomu | korekta wyłącznie gradientu chromatografii |
| Pogorszenie pełności dopiero po chromatografii | przeciążenie, szerokie granice puli, zmiana pH lub przewodności | frakcje kolumny i bilans populacji | zwiększenie odzysku przez jeszcze szersze pulowanie |
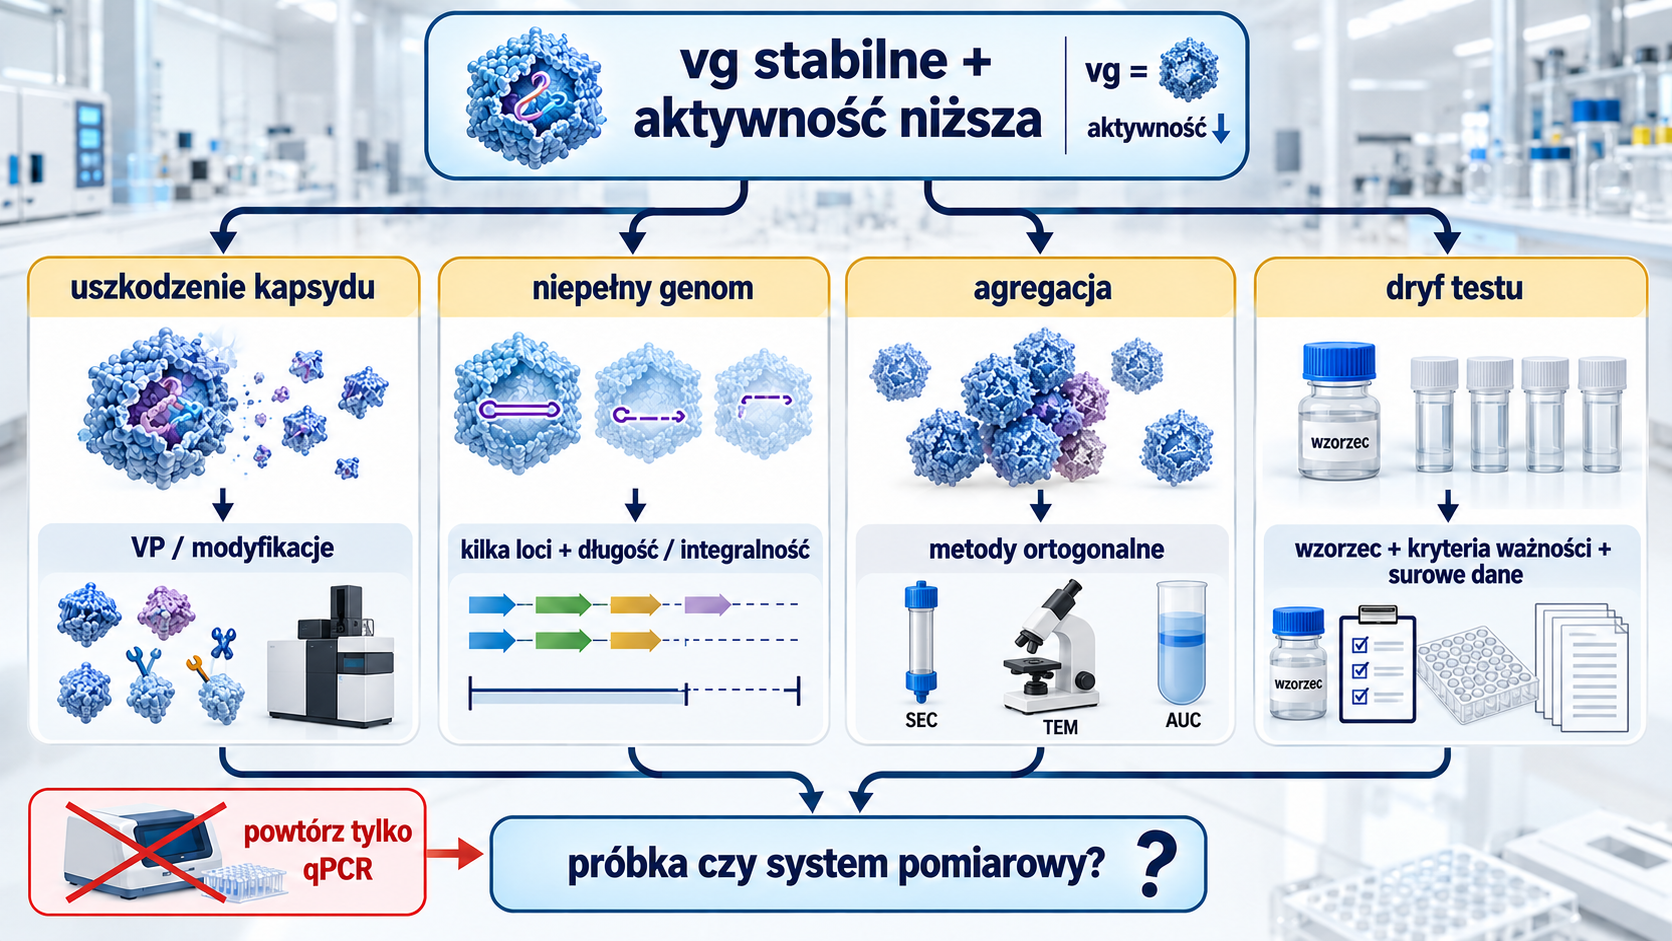
| Stałe vg, niższa aktywność | uszkodzenie kapsydu, niepełny genom, agregacja, dryf testu | charakterystyka kapsydu, kilka loci DNA, wzorzec i próbki stresowe | ponowne wykonanie tylko qPCR |
| Wzrost DNA gospodarza | gorszy stan komórek, większe uwolnienie DNA, przeciążenie oczyszczania | żywotność, długość DNA, profile pośrednie | ocena wyłącznie końcowej ilości DNA |
| Wzrost ciśnienia filtra | większe obciążenie cząstkami, agregaty, niejednorodne rozmrożenie | mętność, cząstki, odzysk w czasie filtracji | zwiększenie ciśnienia bez oceny produktu |
| Trend spadkowy w stabilności | degradacja kapsydu lub genomu, adsorpcja, dryf wzorca | kilka metod, kontrola wzorca, pojemniki i punkty czasowe | wydłużenie okresu ważności na podstawie samego wyglądu |
| Nietypowy wynik aktywności | partia albo zmienność systemu komórkowego | kryteria ważności, standard, surowe dane i metoda ortogonalna | automatyczne powtarzanie do uzyskania wyniku zgodnego |
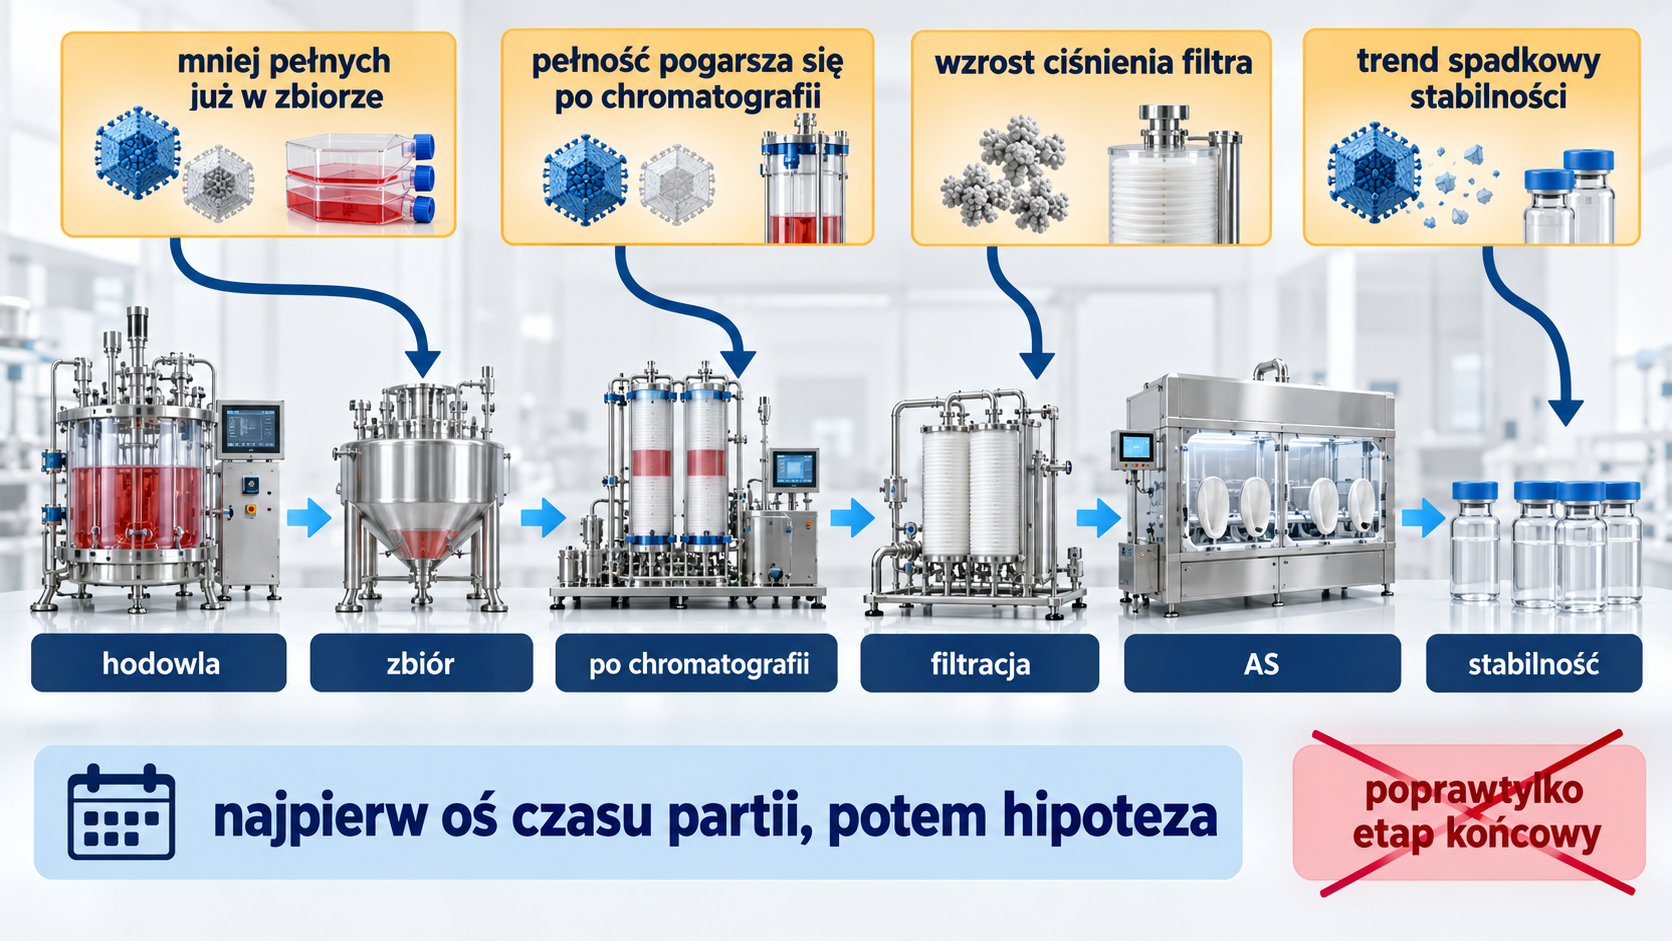
Dochodzenie powinno rozpocząć się od osi czasu partii i wskazania pierwszego punktu, w którym zmiana jest mierzalna. Wynik końcowy może ujawnić problem powstały kilka operacji wcześniej. Bilans genomów, kapsydów i aktywności biologicznej ma większą wartość niż pojedynczy odzysk liczony tylko jedną metodą.
Mała liczba partii i duże zużycie na analitykę
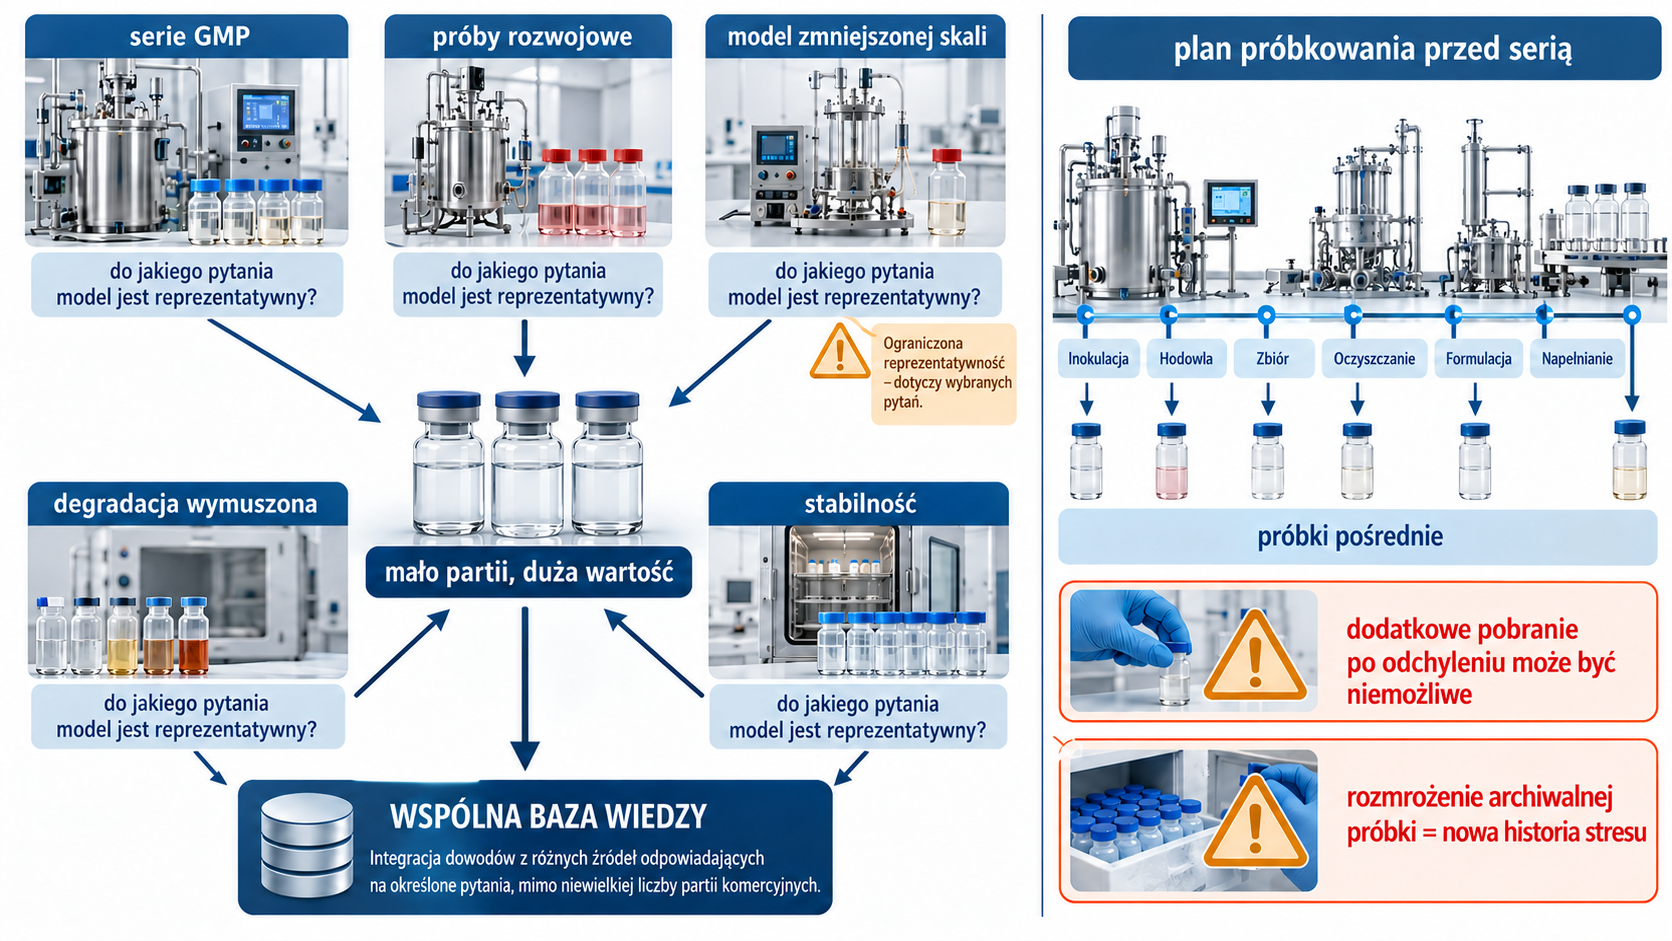
Terapie genowe są wytwarzane w mniejszej liczbie partii niż klasyczne produkty masowe. Każda partia ma dużą wartość, a badania aktywności, jałowości i rozszerzonej charakterystyki mogą zużywać zauważalną ilość materiału. Mała liczba serii ogranicza moc statystyczną ustalania trendów i kryteriów.
Nie uzasadnia to słabszej kontroli. Wiedzę buduje się z połączenia serii GMP, prób rozwojowych, modeli zmniejszonej skali, próbek pośrednich, badań wymuszanej degradacji i danych stabilności. Warunkiem jest wykazanie, do jakiego pytania nadaje się dany model. Miniaturowa kolumna z oczyszczonym materiałem nie reprezentuje automatycznie komercyjnej puli o wysokim obciążeniu DNA i cząstkami.
Plan próbkowania powinien powstać przed serią. Dodatkowe pobranie po odchyleniu nie zawsze jest możliwe, a rozmrażanie archiwalnej próbki tworzy nową historię stresu. Retencja materiału z etapów krytycznych ma szczególne znaczenie przy zmianach metod i porównywalności.
9. Od jakości dawki do cyklu życia produktu
Związek jakości z dawką i bezpieczeństwem
Artykuł o procesie nie powinien zastępować charakterystyki produktu leczniczego ani poradnika terapii SMA. Kontekst kliniczny jest jednak potrzebny tam, gdzie wyjaśnia wybór CQA i rygor procesu.
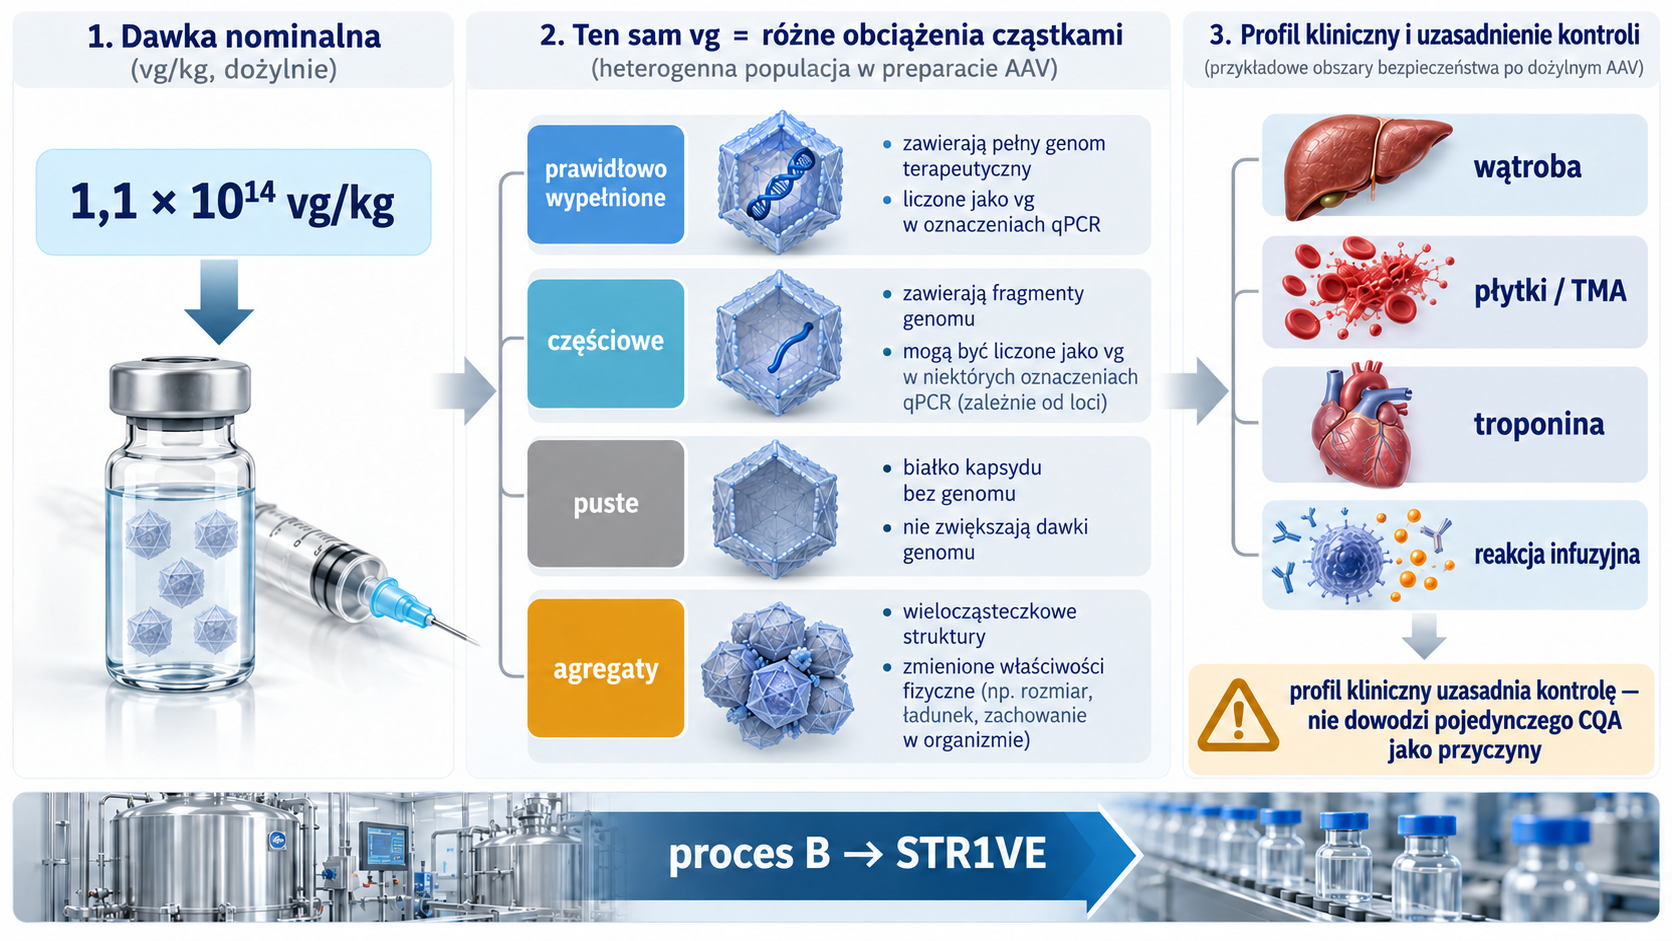
Dożylna dawka 1,1 × 10¹⁴ vg/kg oznacza bardzo dużą liczbę cząstek rozprowadzanych ogólnoustrojowo. Puste kapsydy nie zwiększają dawki genomu, ale zwiększają ilość białka kapsydu. Cząstki częściowe mogą zostać policzone przez niektóre konfiguracje qPCR, choć nie dostarczają pełnej kasety. Agregaty i zmieniona powierzchnia kapsydu mogą wpływać na biodystrybucję i odpowiedź immunologiczną.
Aktualne informacje o produkcie wymieniają m.in. ryzyko ciężkiego uszkodzenia i niewydolności wątroby, małopłytkowości, mikroangiopatii zakrzepowej, wzrostu troponiny oraz reakcji związanych z infuzją. Nie można przypisać tych zdarzeń pojedynczemu CQA bez danych mechanistycznych, ale profil kliniczny uzasadnia ścisłą kontrolę dawki, agregatów, endotoksyn, zanieczyszczeń i obciążenia kapsydem.
Badanie STR1VE stosowało produkt procesu B określany jako materiał klasy komercyjnej. Jest to ważniejsze dla artykułu procesowego niż szerokie omawianie punktów końcowych skuteczności, ponieważ dostarcza pomostu między aktualnym sposobem wytwarzania a doświadczeniem klinicznym.
Integralność danych jako część jakości produktu
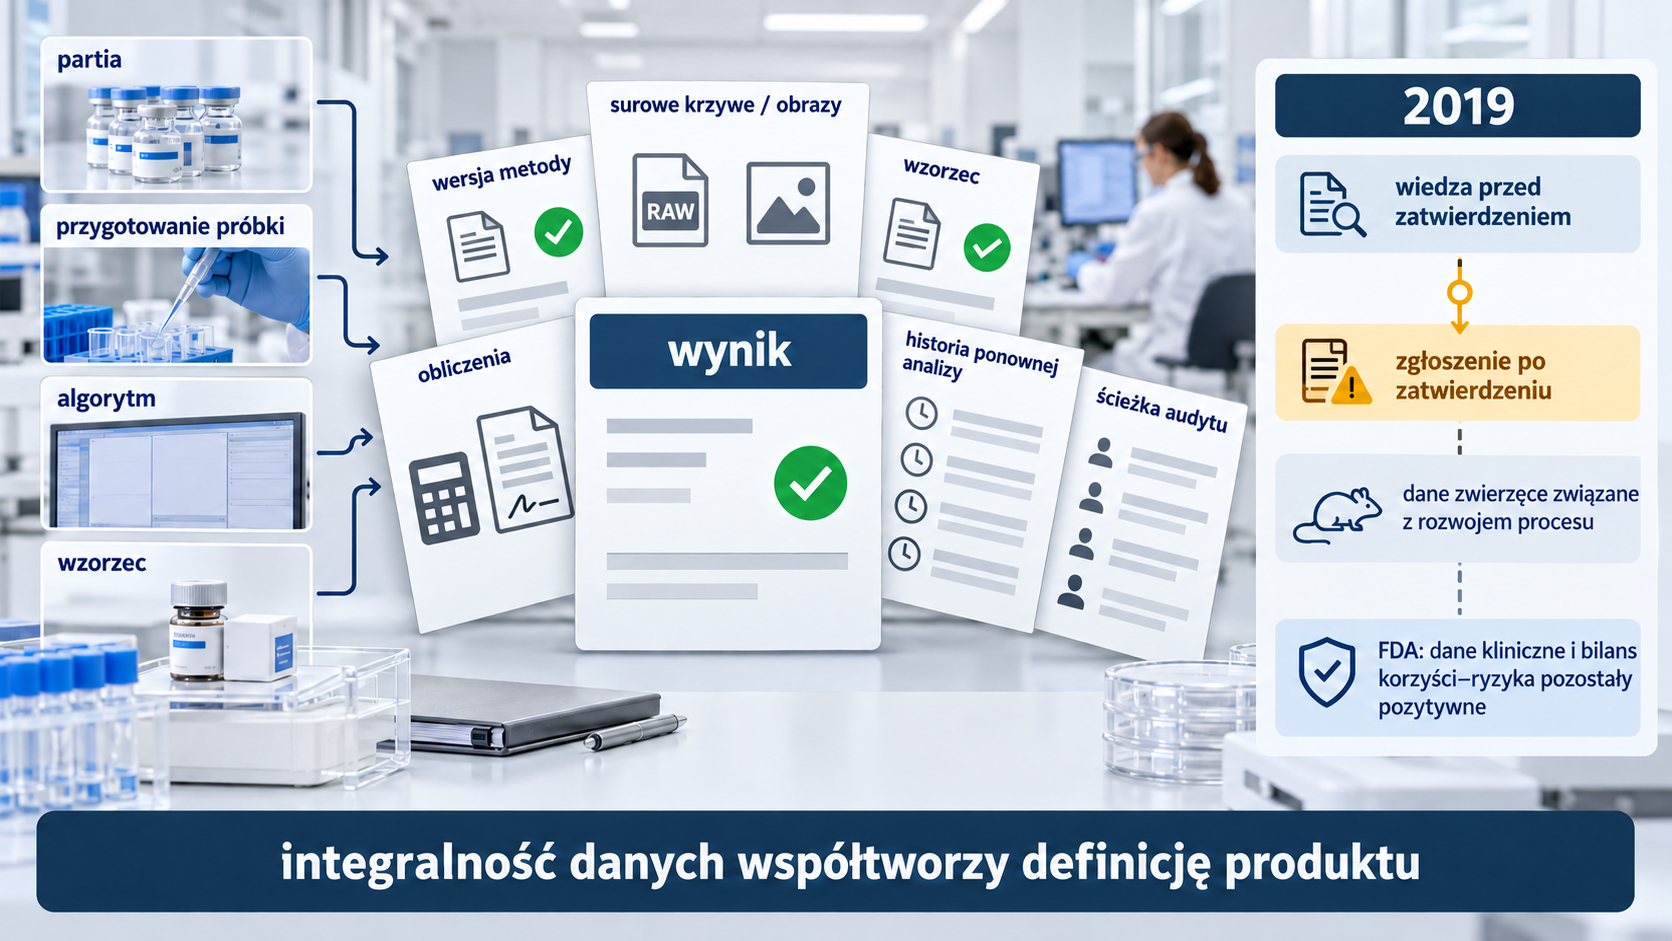
W sierpniu 2019 roku FDA poinformowała, że po zatwierdzeniu Zolgensmy producent zgłosił manipulację częścią danych z badań na zwierzętach złożonych w dokumentacji BLA. Dane te dotyczyły testowania produktu wykorzystywanego przy rozwoju procesu. FDA uznała, że problem nie zmienia pozytywnej oceny danych klinicznych ani ogólnego bilansu korzyści i ryzyka, ale kontynuowała ocenę znaczenia dla części produkcyjnej.
Istotny był również czas zgłoszenia: przedsiębiorstwo wiedziało o problemie przed zatwierdzeniem produktu, lecz zawiadomiło FDA dopiero później. Przypadek pokazuje, że integralność danych nie jest odrębnym zagadnieniem administracyjnym. Dane niekliniczne, analityczne i procesowe współtworzą uzasadnienie skali, aktywności, specyfikacji i porównywalności.
System powinien zachowywać surowe krzywe amplifikacji, obrazy, chromatogramy, wersję metody, wzorzec, obliczenia i historię ponownej analizy. Wynik bez kontekstu nie pozwala stwierdzić, czy zmiana pochodzi z partii, przygotowania próbki, algorytmu czy wzorca. Zasady rozwija artykuł Integralność danych — od sygnału do wyniku.
Cykl życia produktu i aktualność opisu
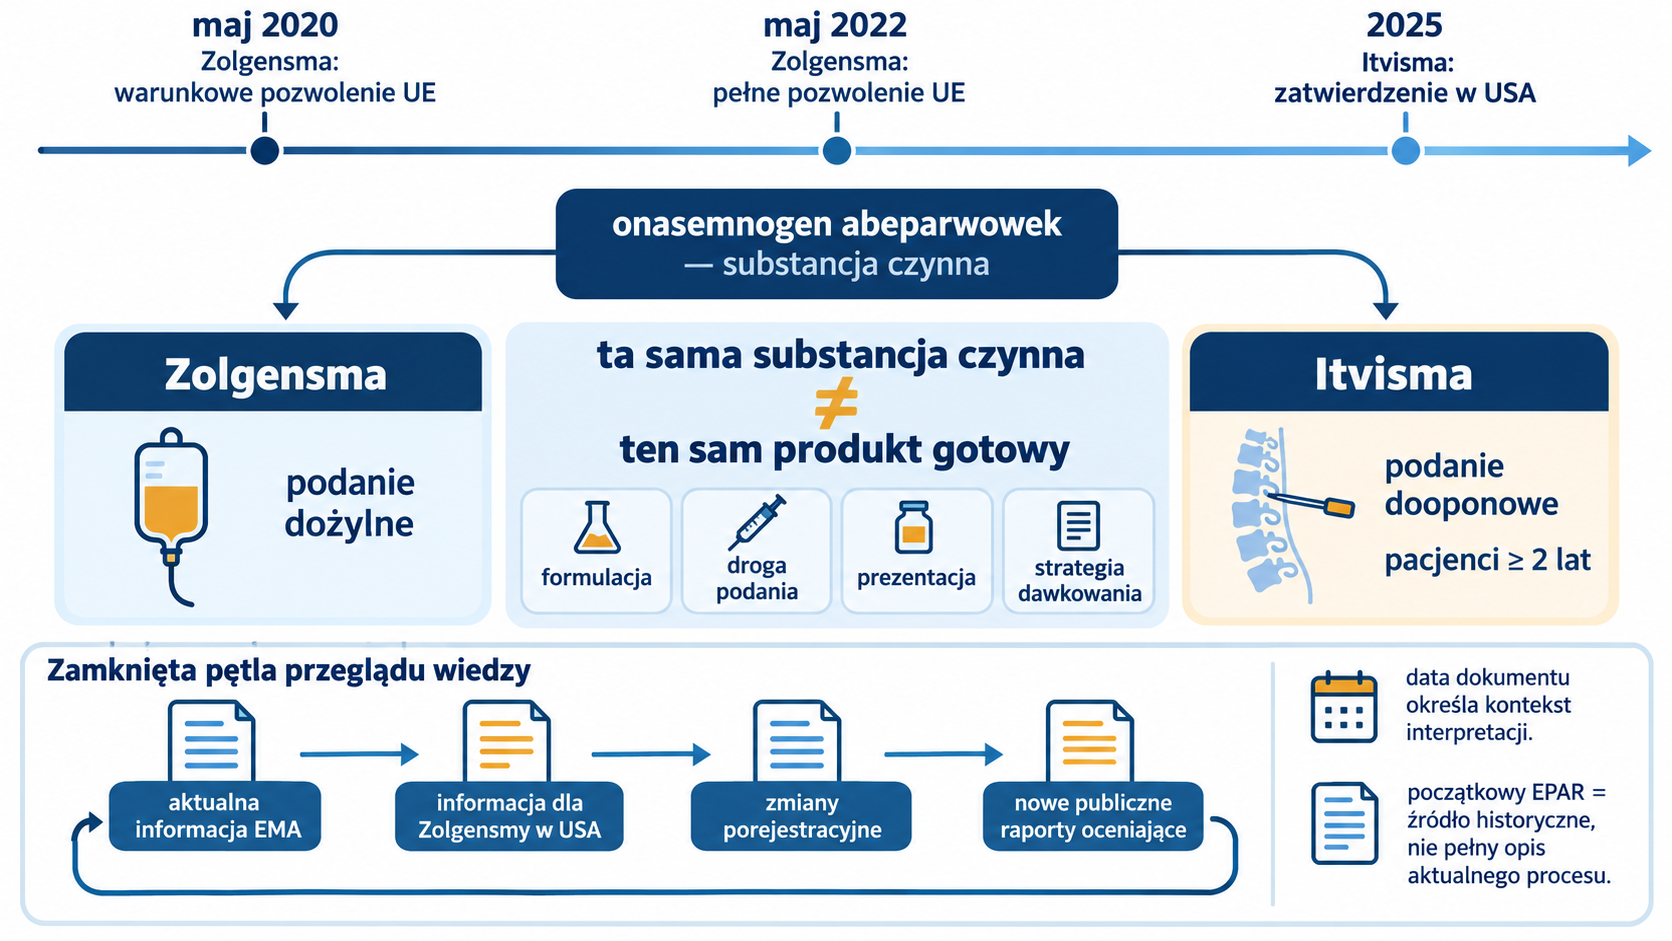
Zolgensma otrzymała w Unii Europejskiej warunkowe pozwolenie w maju 2020 roku, a w maju 2022 roku zostało ono przekształcone w pełne pozwolenie. Informacja o produkcie i ocena bezpieczeństwa były później aktualizowane. Proces, specyfikacje i miejsca wytwarzania produktów biologicznych również mogą podlegać zmianom porejestracyjnym, dlatego początkowy EPAR jest źródłem historycznym, a nie automatycznie opisem każdego szczegółu aktualnego procesu.
Od 2025 roku w Stanach Zjednoczonych zatwierdzono także Itvismę — produkt zawierający tę samą substancję czynną, ale przeznaczony do podania dooponowego pacjentom w wieku co najmniej 2 lat. Nie oznacza to tożsamości produktów gotowych, formulacji, drogi podania ani strategii dawkowania. Przypadek dodatkowo pokazuje potrzebę ścisłego rozróżnienia między nazwą substancji czynnej, konkretną prezentacją Zolgensmy i innymi produktami cyklu życia onasemnogenu abeparwoweku.
Każda aktualizacja artykułu powinna sprawdzać co najmniej aktualną informację EMA, amerykańską informację dla Zolgensmy, historię zmian porejestracyjnych i nowe publiczne raporty oceniające. Data dokumentu musi być widoczna w interpretacji: krytyczna uwaga regulatora z 2020 roku może zostać później rozwiązana, ale pozostaje ważną lekcją rozwoju produktu.
Wymagania GMP właściwe dla ATMP
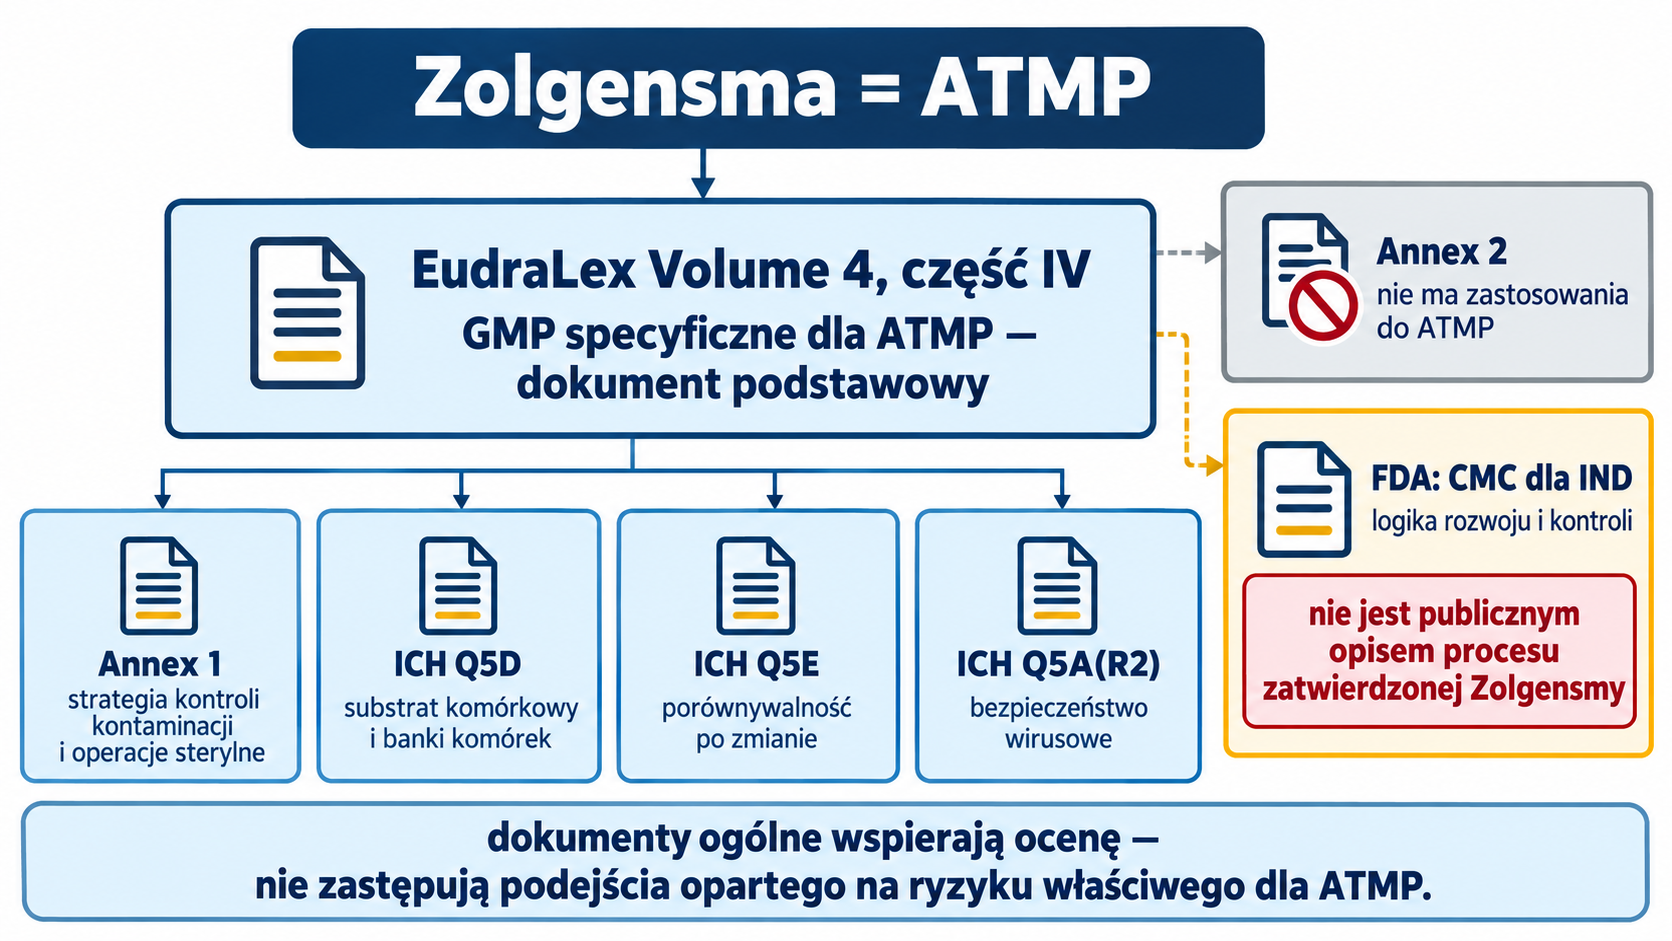
Zolgensma jest produktem leczniczym terapii zaawansowanej (advanced therapy medicinal product, ATMP). W Unii Europejskiej podstawowym dokumentem specyficznym dla jej wytwarzania jest część IV EudraLex Volume 4 — wytyczne GMP dla ATMP. Aktualna strona Komisji Europejskiej wyraźnie wskazuje, że Annex 2 nie ma zastosowania do ATMP.
Annex 1 pozostaje istotnym źródłem dla strategii kontroli kontaminacji i operacji sterylnych. ICH Q5D wspiera charakterystykę substratu komórkowego, ICH Q5E — ocenę porównywalności, a ICH Q5A(R2) — ocenę bezpieczeństwa wirusowego materiałów pochodzących z linii ludzkich lub zwierzęcych. Dokumenty ogólne nie zastępują jednak wymagań i podejścia opartego na ryzyku właściwego dla ATMP.
Wytyczne FDA dotyczące informacji CMC dla IND opisują oczekiwania rozwojowe, a nie stanowią publicznego opisu procesu zatwierdzonej Zolgensmy. Należy ich używać do wyjaśnienia logiki kontroli, nie jako dowodu, że konkretny test albo operacja występuje w tym produkcie.
10. Podsumowanie strategii kontroli
Proces Zolgensmy zaczyna się od banku HEK293 oraz trzech plazmidów, a kończy na zestawie zamrożonych fiolek dobranym do masy pacjenta. Między tymi punktami trzeba zachować jednocześnie tożsamość genomu, jakość kapsydu, udział pożądanej populacji cząstek, aktywność biologiczną, czystość i stan mikrobiologiczny.
Publiczne dokumenty potwierdzają bioreaktor, potrójną transfekcję, zbiór, klarowanie, zamrażany produkt pośredni, chromatografię, filtracje, wirowania i aseptyczne napełnianie. Nie pozwalają natomiast przypisać aktualnemu procesowi wszystkich typowych operacji platformy rAAV. Jawne oznaczenie granicy wiedzy jest częścią rzetelności technicznej.
Najważniejsza lekcja przypadku nie brzmi „jak wyprodukować dużo AAV9”. Brzmi ona: jak utrzymać związek między procesem, metodą oznaczania, deklarowaną dawką i materiałem użytym klinicznie mimo dużych zmian technologicznych. Proces A i B, retrospektywne przeliczenie miana, zastrzeżenia dotyczące wzorców, historia stabilności i integralność danych pokazują, że metoda pomiaru współtworzy definicję produktu.
Wiarygodne zwolnienie partii wymaga panelu ortogonalnego. Genomy, kapsydy, pełność, integralność DNA, aktywność biologiczna, agregaty, zanieczyszczenia i jałowość odpowiadają na różne pytania. Żaden pojedynczy wynik nie zastępuje rozumienia procesu i historii próbki.
Źródła
- Zolgensma — European Public Assessment Report
- Zolgensma — EPAR Public Assessment Report
- Zolgensma — EPAR Product Information
- ZOLGENSMA — FDA product page
- ZOLGENSMA — FDA Prescribing Information
- ZOLGENSMA — Summary Basis for Regulatory Action
- FDA Statement on data accuracy issues with recently approved gene therapy
- FDA Approves Gene Therapy for Treatment of Spinal Muscular Atrophy — Itvisma
- EudraLex Volume 4 — Good Manufacturing Practice guidelines
- Guidelines on Good Manufacturing Practice specific to Advanced Therapy Medicinal Products
- EU GMP Annex 1 — Manufacture of Sterile Medicinal Products
- EMA Guideline on the quality, non-clinical and clinical aspects of gene therapy medicinal products
- EMA Reflection paper on recombinant adeno-associated viral vectors
- FDA Chemistry, Manufacturing, and Control Information for Human Gene Therapy INDs
- FDA Potency Tests for Cellular and Gene Therapy Products
- ICH Q5A(R2): Viral Safety Evaluation of Biotechnology Products
- ICH Q5D: Derivation and Characterisation of Cell Substrates
- ICH Q5E: Comparability of Biotechnological/Biological Products
- Onasemnogene abeparvovec gene therapy for symptomatic infantile-onset spinal muscular atrophy — STR1VE
- Comparison of analytical techniques to quantitate the capsid content of adeno-associated viral vectors
- Resolving Adeno-Associated Viral Particle Diversity With Charge Detection Mass Spectrometry
- Quantification of Empty, Partially Filled and Full Adeno-Associated Virus Vectors Using Mass Photometry